 EN
Importar cadeiras sanitárias não é simplesmente uma questão de comparar preço, capacidade de carga e prazo de entrega. Dependendo do uso pretendido, do projeto e do mercado-alvo, uma cadeira sanitária pode ser regulamentada como um dispositivo médico ou como um produto assistivo.
Para importadores, distribuidores e marcas de marca própria, a conformidade deve, portanto, ser avaliada antes de confirmar o produto, a embalagem ou a ordem de compra. Um certificado isolado não é suficiente. Os compradores devem confirmar que a documentação se aplica exatamente ao produto que está sendo importado e que o fabricante, o importador e o representante local compreendem suas respectivas responsabilidades.
Este guia explica os principais requisitos CE e FDA que compradores profissionais devem analisar ao adquirir cadeiras sanitárias. Ele destina-se a servir como referência prática para aquisições, e não como orientação jurídica ou regulatória.
A Conformidade Começa com o Uso Pretendido do Produto
Dois produtos que parecem semelhantes podem não seguir exatamente o mesmo percurso regulamentar.
A classificação pode ser afetada por:
-
 Finalidade pretendida
-
Alegações sobre Produtos
-
Configuração estática ou sobre rodas
-
Funções manuais ou motorizadas
-
Mecanismos de ajuste de altura ou elevação
-
Funções de transferência
-
População de usuários
-
Fornecimento estéril ou não estéril
-
Acessórios fornecidos com a cadeira
-
País-alvo
Um penico convencional para uso à beira da cama, uma cadeira de duche e penico com rodas e uma cadeira de elevação mecanicamente assistida não devem ser automaticamente consideradas o mesmo dispositivo.
Antes de aceitar qualquer declaração de conformidade, os importadores devem obter o número do modelo, a declaração de finalidade prevista e a configuração do produto e compará-los com os documentos fornecidos pelo fabricante.
Estados Unidos: Requisitos da FDA para cadeiras de penico
Determinar a Classificação Correta do Dispositivo
Muitas configurações convencionais de cadeiras de penico são regulamentadas pela Food and Drug Administration dos EUA como dispositivos de Classe I. Contudo, o código exato do produto e o número de regulamentação dependem do design e da finalidade prevista do produto.
Os registos da FDA incluem diferentes classificações de Classe I para produtos tais como:
-
 Adaptadores de higiene e cadeiras portáteis de penico
-
 Cadeiras com rodízios
-
 Cadeiras ajustáveis mecanicamente
-
 Acessórios de penico para cadeiras de rodas
Os importadores não devem presumir que todas as cadeiras sanitárias utilizam o mesmo código de produto da FDA. O fabricante deve determinar a classificação aplicável analisando o Banco de Dados de Classificação de Produtos da FDA e a finalidade pretendida do dispositivo.
Produtos mais complexos, incluindo produtos elétricos de elevação ou produtos que fazem reivindicações médicas adicionais, podem seguir um caminho regulatório distinto.
Verifique se o dispositivo é isento de 510(k)
A maioria dos dispositivos médicos Classe I está isenta da notificação pré-mercado 510(k), mas essa isenção não é universal.
O procedimento correto é:
-
Identificar o código de produto e o número de regulamentação da FDA aplicáveis.
-
Consultar o banco de dados de classificação para identificar a classe do dispositivo.
-
Verificar se o tipo específico de dispositivo é isento de 510(k).
-
Reveja quaisquer limitações à isenção.
-
Determine quais controles gerais e requisitos do sistema de qualidade ainda se aplicam.
Uma isenção 510(k) não significa que o produto está isento de todos os requisitos da FDA.
Registro da Empresa e Listagem do Dispositivo
Quando aplicável, um fabricante estrangeiro que exporte dispositivos médicos para os Estados Unidos deve concluir O registro da empresa na FDA e listar os dispositivos relevantes.
Uma empresa estrangeira também deve nomear um Representante nos EUA. O importador inicial norte-americano tem responsabilidades separadas e deve identificar os fabricantes estrangeiros cujos dispositivos ele importa.
Os importadores devem verificar:
-
 O nome legal da empresa registrada
-
 Situação do registro para o ano corrente de registro
-
 Informações sobre a listagem do dispositivo
-
 Código de produto aplicável
-
 Informações sobre o representante norte-americano
-
 Responsabilidades do importador inicial
-
 Consistência entre o fabricante listado e os documentos comerciais
O registro de estabelecimento e a listagem de dispositivos junto à FDA não significam que a FDA aprovou, liberou ou certificou a fábrica ou o produto. Materiais promocionais não devem utilizar expressões como "certificado pela FDA" apenas com base na existência de um registro ou listagem.
Requisitos de Gestão da Qualidade nos termos do QMSR
ORegulamento da FDA sobre o Sistema de Gestão da Qualidade entrou em vigor em 2 de fevereiro de 2026. O QMSR alterou a Parte 820 do Título 21 do CFR e incorporou, por referência, a norma ISO 13485:2016, juntamente com requisitos adicionais específicos da FDA.
Os requisitos aplicáveis a um determinado fabricante ou dispositivo dependem da classificação e de quaisquer isenções relevantes.
Os importadores devem avaliar se o fabricante mantém controles adequados para:
-
 Gestão de documentos e registros
-
 Qualificação de fornecedores
-
 Inspeção de materiais recebidos
-
 Controles de produção
-
 Identificação e Rastreabilidade de Produtos
-
 Produtos não conformes
-
 Tratamento de queixas
-
 Ações corretivas e preventivas
-
 Gestão de Riscos
-
 Responsabilidades pós-comercialização
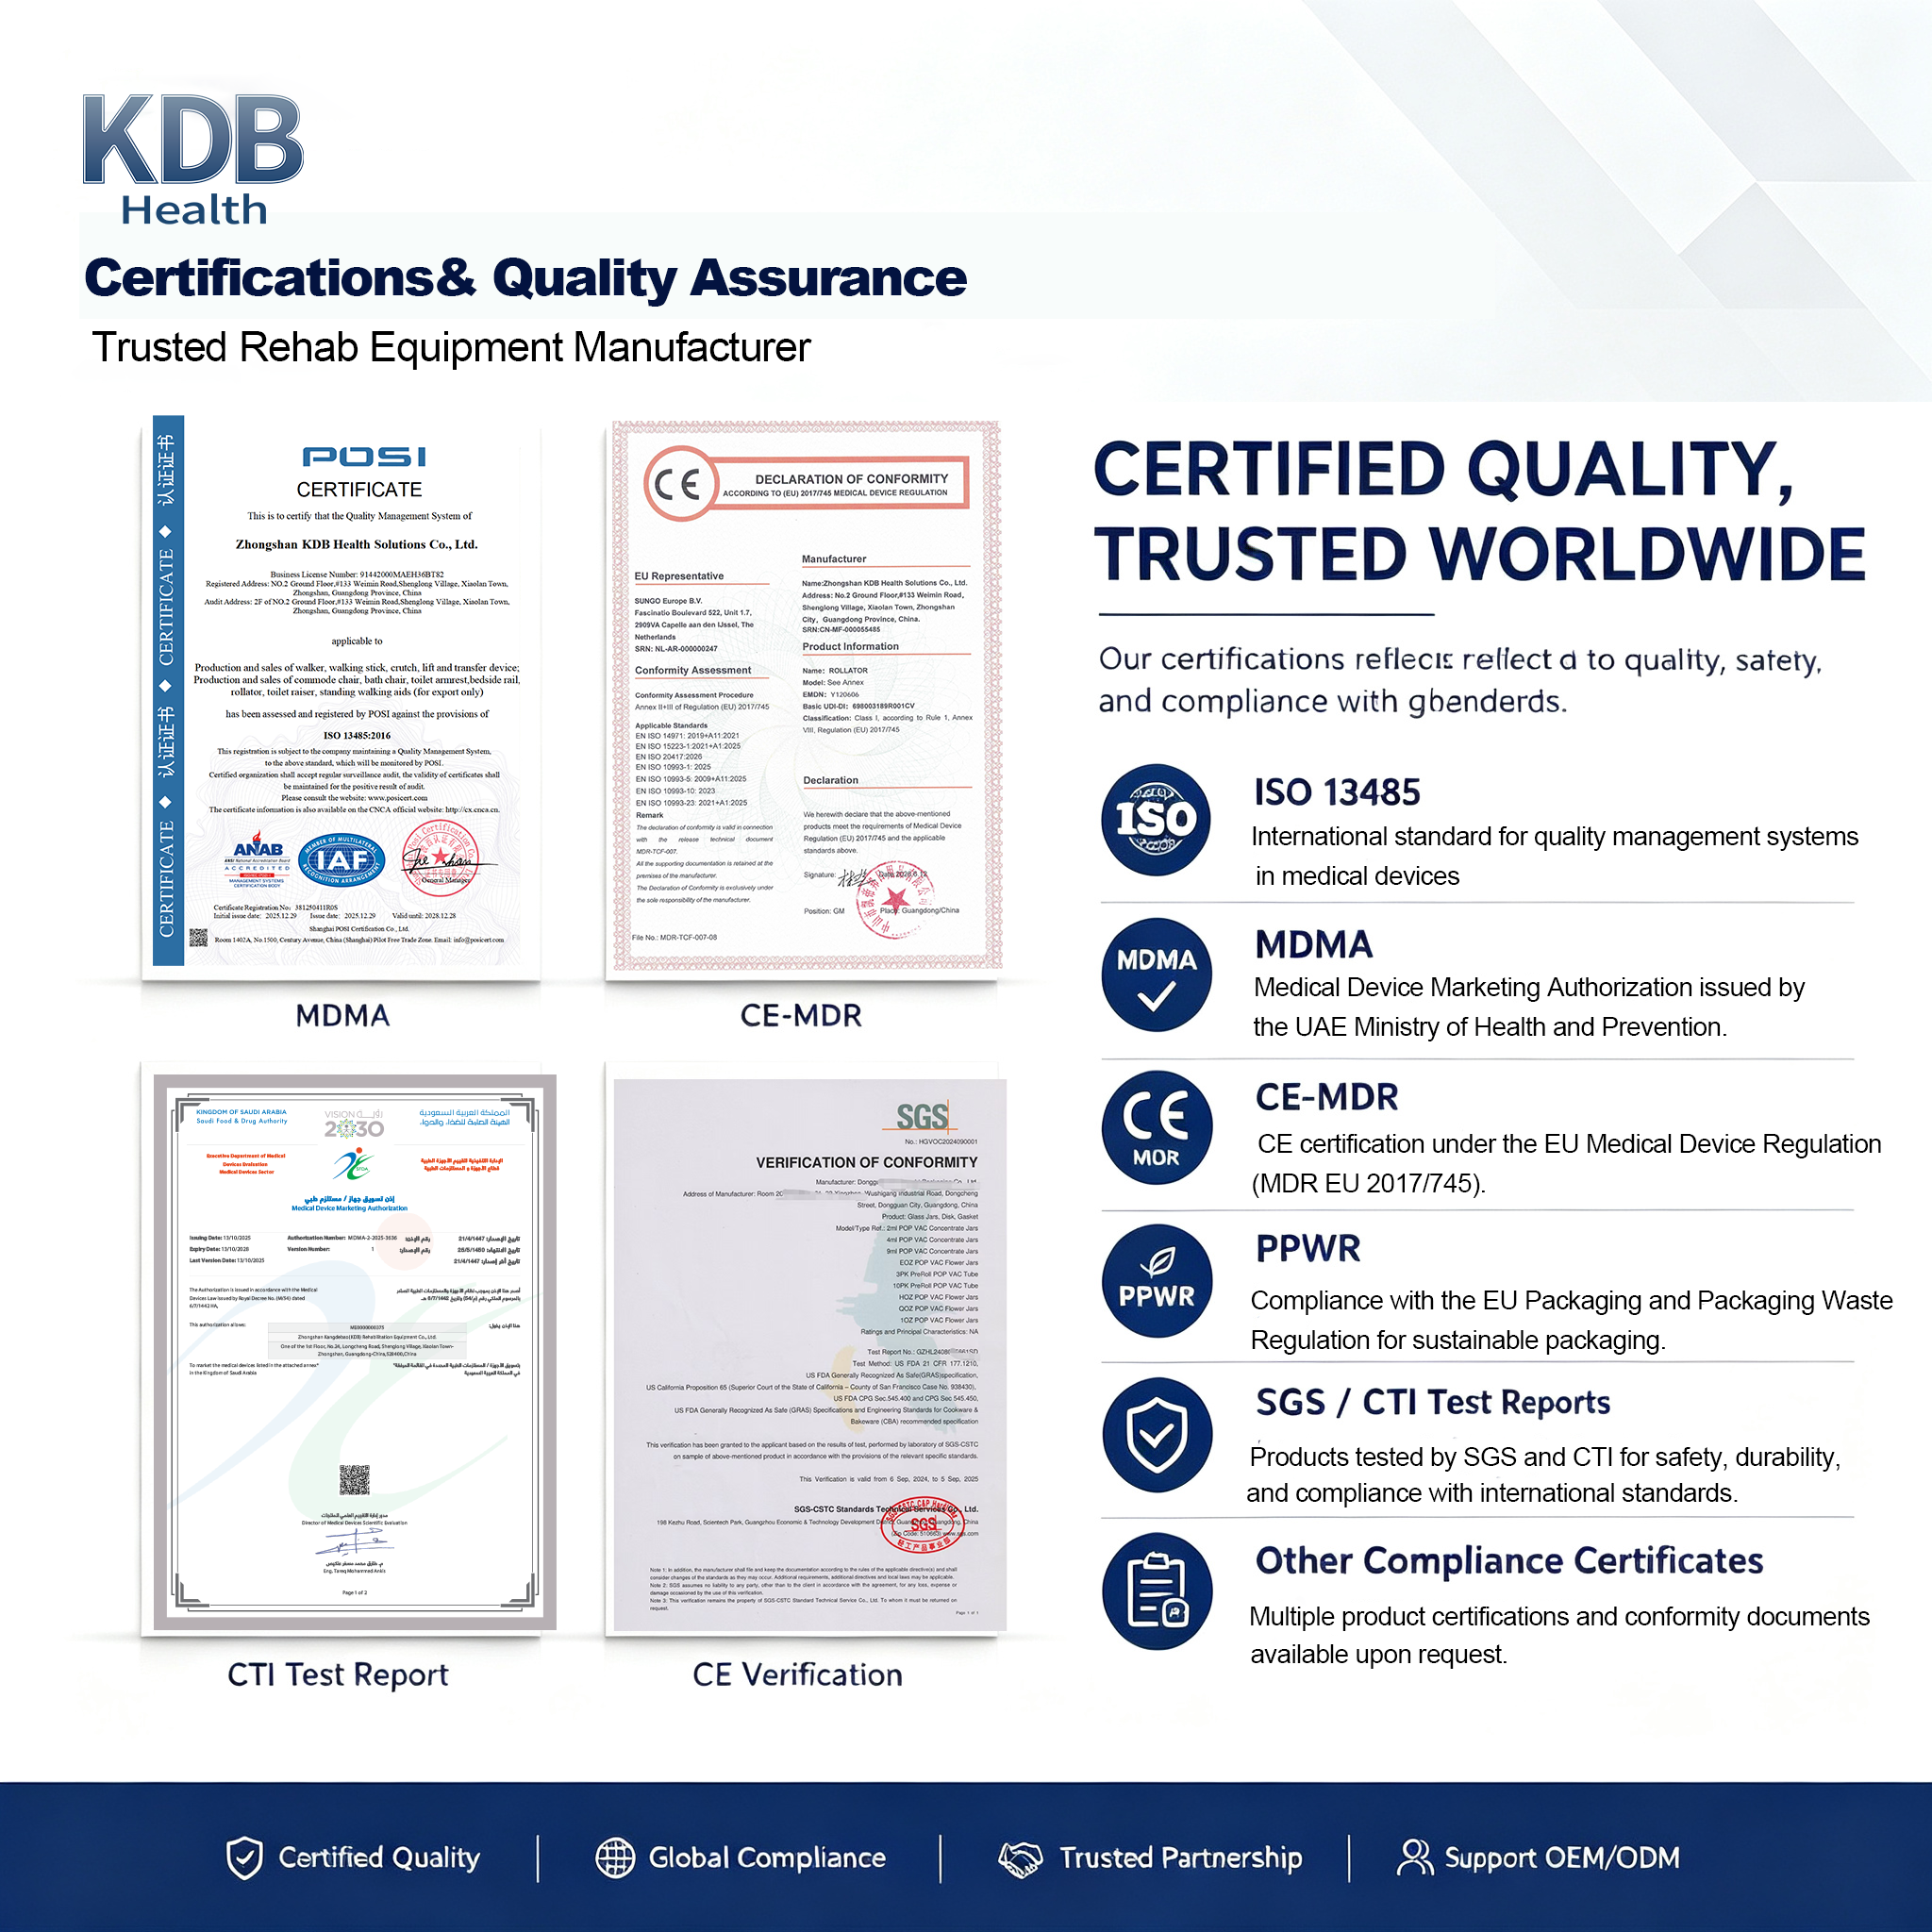
Um certificado ISO 13485 constitui uma evidência útil de um sistema estruturado de gestão da qualidade, mas os importadores devem ainda confirmar seu escopo, o organismo certificador emitente, sua validade e sua relevância para o local de fabricação.
Rotulagem e informações de importação
O produto e sua embalagem devem cumprir os requisitos norte-americanos aplicáveis em matéria de rotulagem. Consoante o dispositivo e o modelo de distribuição, o pacote de rotulagem pode precisar abordar:
-
 Identificação do fabricante
-
 Identidade do dispositivo
-
 Uso Pretendido
-
 Instruções de uso
-
 Avisos e precauções
-
 Modelo ou número de catálogo
-
 Lote ou outras informações de rastreabilidade
-
 Informações do importador norte-americano, quando aplicável
-
 Marcação do país de origem
-
 Requisitos de identificação única de dispositivo, quando aplicável
As informações submetidas durante a entrada de importação devem ser coerentes com o registro do fabricante, a listagem do dispositivo, o código do produto e os documentos de embarque. Informações incompletas ou incoerentes podem causar atrasos na análise ou retenção no porto.
União Europeia: Marcação CE nos termos do MDR
Os dispositivos médicos colocados no mercado da UE devem cumprir Regulamento (UE) 2017/745 .
Muitas cadeiras sanitárias padrão, não ativas, são geralmente avaliadas como dispositivos da Classe I nos termos do MDR. Contudo, a classificação final deve basear-se na finalidade pretendida do produto e nas regras de classificação do Anexo VIII.
Adicionar rodas não transfere automaticamente uma cadeira de comoda para uma classe de risco superior na UE. Uma cadeira de comoda para chuveiro com rodas pode ainda ser Classe I, dependendo do seu uso pretendido e do seu design. Produtos que incorporam elevação motorizada, funções terapêuticas ativas ou outras características de maior risco exigem uma avaliação de classificação separada.
Uma cadeira de comoda Classe I necessita de um Organismo Notificado?
Para um dispositivo Classe I comum fornecido não estéril e sem função de medição, o fabricante geralmente realiza a avaliação de conformidade e emite a Declaração UE de Conformidade sem a participação rotineira de um Organismo Notificado.
A participação de um Organismo Notificado aplica-se a subclasses específicas da Classe I, incluindo dispositivos fornecidos estéreis, dispositivos com função de medição e instrumentos cirúrgicos reutilizáveis, dentro do âmbito especificado pelo MDR.
Portanto, os importadores não devem solicitar automaticamente um "certificado CE com o número de um Organismo Notificado" para todas as cadeiras sanitárias da Classe I comuns. Para muitos desses produtos, o principal documento de conformidade é a Declaração de Conformidade UE do fabricante.
Documentação Técnica Necessária para a Marcação CE
O fabricante deve manter documentação técnica que abranja o dispositivo e sua conformidade com o Regulamento sobre Dispositivos Médicos (MDR).
O ficheiro normalmente inclui:
-
 Identificação do produto e do modelo
-
 Finalidade prevista e população de utilizadores
-
 Justificativa da classificação do dispositivo
-
 Desenhos e especificações de conceção
-
 Lista de Materiais
-
 Informações de fabricação
-
 Lista de verificação dos Requisitos Gerais de Segurança e Desempenho
-
 Documentação relativa à gestão de riscos
-
 Relatórios de verificação e validação
-
 Padrões aplicáveis
-
 Documentação de avaliação clínica
-
 Rotulagem e instruções de utilização
-
 Plano de vigilância pós-comercialização
-
 Procedimentos de vigilância e ações corretivas
-
 Declaração de Conformidade da UE
Os documentos fornecidos ao importador devem identificar exatamente o modelo ou a família de produtos adquiridos. Uma declaração emitida para um produto não relacionado não demonstra conformidade para a cadeira sanitária encomendada.
Gestão de Riscos e Ensaios do Produto
A gestão de riscos deve abranger o dispositivo durante todo o seu ciclo de vida esperado. Os riscos relevantes podem incluir:
-
 Instabilidade estrutural
-
 Falha dos mecanismos de ajuste de altura
-
 Falha das rodas ou dos travões
-
 Deformação excessiva sob carga
-
 Pontos de preensão ou aprisionamento
-
 Bordas afiadas
-
 Montagem incorreta
-
 Riscos relacionados ao material
-
 Riscos de limpeza e contaminação cruzada
-
 Uso indevido previsível
A ISO 14971 é comumente utilizada como estrutura para a gestão de riscos de dispositivos médicos.
Para produtos assistivos de higiene pessoal, ISO 17966 estabelece requisitos e métodos de ensaio abrangendo grupos de produtos que incluem cadeiras sanitárias estáticas e móveis, bem como cadeiras de duche. A edição aplicável, o programa de ensaios e os requisitos de mercado devem ser confirmados para o produto em questão.
Os importadores devem solicitar relatórios de ensaio específicos por modelo, em vez de aceitar uma declaração genérica de que toda a gama de produtos foi ensaiada.
Responsabilidades do Representante Autorizado da UE e do Importador
Um fabricante estabelecido fora da União Europeia deve nomear um Representante Autorizado da UE sempre que exigido pelo Regulamento de Dispositivos Médicos (MDR).
O importador da UE também possui obrigações próprias. Antes de colocar um dispositivo no mercado, o importador deve verificar aspectos tais como:
-
 Marcação CE
-
 Declaração de Conformidade da UE
-
 Identificação do fabricante
-
 Representante Autorizado da UE
-
 Rotulagem e instruções obrigatórias
-
 Informações UDI, quando aplicável
-
 Requisitos de registro
-
 Condições de armazenamento e transporte
-
 Procedimentos para reclamações e não conformidades
A documentação do fabricante não isenta o importador da responsabilidade de realizar suas próprias verificações regulatórias.
O que a norma ISO 13485 comprova — e o que não comprova
A ISO 13485:2016 é uma norma de sistema de gestão da qualidade para organizações de dispositivos médicos. Não é um certificado de produto e, por si só, não comprova que uma determinada cadeira sanitária esteja em conformidade com os requisitos da UE ou dos EUA.
Um certificado válido da ISO 13485 pode demonstrar que a organização certificada opera um sistema de gestão da qualidade documentado dentro do escopo declarado.
Os importadores devem verificar:
-
 Nome e endereço da organização certificada
-
 Abrangência do local de fabricação
-
 Escopo da Certificação
-
 Número do certificado
-
 Datas de emissão e validade
-
 Informações sobre a entidade de acreditação e a entidade de certificação
-
 Se a categoria do produto está incluída no escopo declarado
O pacote de conformidade mais robusto combina um sistema de gestão da qualidade relevante com classificação específica do produto, gestão de riscos, ensaios, rotulagem e documentação para acesso ao mercado.
Requisitos regionais além da UE e dos Estados Unidos
A marcação CE ou o registro na FDA não devem ser consideradas autorizações universais para todos os mercados.
Por exemplo, a Arábia Saudita opera um sistema de Autorização de Comercialização de Dispositivos Médicos administrado pela Autoridade Saudita de Alimentos e Medicamentos. Outros mercados do Golfo, do Oriente Médio, da Ásia e da América Latina mantêm seus próprios requisitos de registro, representante local, rotulagem ou importação.
MDSAP pode permitir que uma organização de auditoria reconhecida realize uma única auditoria abrangendo os requisitos das autoridades regulatórias participantes. Isso não substitui automaticamente o registro do produto ou a autorização de comercialização em cada país.
As obrigações relativas à embalagem e ao meio ambiente também podem aplicar-se separadamente dos requisitos para dispositivos médicos. Os importadores que vendem em países europeus devem avaliar as obrigações aplicáveis de registro de embalagens, responsabilidade do produtor e obrigações de comunicação em cada mercado-alvo.
Lista de Verificação de Conformidade do Importador
Antes de confirmar um pedido em grande volume, os importadores devem realizar as seguintes verificações.
1. Identificar o Produto Exato
Registrar o número do modelo, a configuração, os acessórios, a finalidade pretendida e o mercado-alvo.
2. Confirmar a Classificação
Solicitar ao fornecedor a justificativa da classificação, o código de produto aplicável ou a regra do MDR e a via regulatória para esse modelo exato.
3. Verificar o Fabricante
Certificar-se de que o fabricante legal indicado na documentação corresponda às informações constantes da rotulagem do produto, da declaração, da fatura e do acordo de fabricação.
4. Rever os Documentos de Acesso ao Mercado
Conforme o mercado, solicitar os documentos aplicáveis, tais como:
-
 Declaração de Conformidade da UE
-
 Justificativa de classificação conforme o MDR
-
 Dados do Representante Autorizado na UE
-
 Informações de registro da instalação pela FDA e listagem de dispositivos
-
 Código de produto norte-americano aplicável
-
 Certificado ISO 13485
-
 Registro local ou autorização de comercialização
5. Rever as provas técnicas específicas do produto
Solicitar resumos ou relatórios relevantes que abranjam:
-
 Estabilidade
-
 Resistência estática
-
 Durabilidade
-
 Teste de carga
-
 Mecanismos de ajuste
-
 Rodas e freios
-
 Segurança do Material
-
 Gestão de Riscos
-
 Rotulagem
-
 Instruções de utilização
6. Verificar a coerência dos documentos
O número do modelo, o nome do fabricante e a descrição do produto devem ser coerentes em certificados, declarações, relatórios de ensaio, rótulos e documentos comerciais.
7. Avaliar o controle de alterações
Perguntar como o fornecedor gerencia alterações em materiais, componentes, subcontratados, projeto e rotulagem. Uma alteração não aprovada pode afetar a validade das provas de ensaio existentes ou da documentação regulatória.
8. Auditar o Fornecedor Quando Apropriado
Para projetos estratégicos ou de alto volume, realizar uma auditoria no local ou remota do fornecedor, abrangendo produção, inspeção de materiais recebidos, rastreabilidade, ensaios, controle de produtos não conformes e tratamento de reclamações.
Compradores profissionais também podem consultar nosso guia sobre como Avaliar um Fabricante OEM de Equipamentos Médicos antes de selecionar um parceiro de longo prazo.
Erros Comuns de Conformidade que os Importadores Devem Evitar
Os importadores devem ter cautela quando um fornecedor:
-
 Descreve o registro na FDA como aprovação ou certificação pela FDA
-
 Utiliza um único documento para cobrir modelos não relacionados
-
 Não consegue explicar o código de produto aplicável ou a classificação conforme o MDR
-
 Fornece um certificado ISO 13485 expirado ou não verificável
-
 Oferece um documento CE genérico sem identificação do modelo
-
 Afirma que todos os dispositivos da Classe I seguem o mesmo percurso
-
 Não consegue fornecer evidências de ensaios específicas para o produto
-
 Utiliza o logótipo ou o número de um Organismo Notificado sem uma justificação válida
-
 Altera componentes sem atualizar a documentação técnica e a análise de riscos
-
 Trata a marcação CE como uma autorização automática para mercados fora da UE
Estes sinais de alerta nem sempre comprovam a não conformidade, mas exigem investigação adicional antes de efetuar uma encomenda.
Colaborar com a KDB Health
A KDB Health apoia distribuidores de cuidados de saúde, importadores, marcas brancas e compradores institucionais que adquirem cadeiras de penico e equipamentos relacionados de reabilitação.
O nosso apoio em produtos e fabrico inclui:
-
 Processos de gestão da qualidade ISO 13485
-
 Coordenação de documentação específica por produto
-
 Apoio à Declaração UE de Conformidade para os modelos aplicáveis
-
 Apoio à gestão de riscos e aos ficheiros técnicos
-
 Coordenação de ensaios específicos por modelo
-
 Personalização de rotulagem e manuais de instruções
-
 Desenvolvimento OEM e ODM
-
 Apoio documental para projetos regionais qualificados
Os documentos exatos disponíveis dependem do modelo do produto, da sua configuração e do mercado de destino. Os compradores devem indicar o país-alvo e o canal de distribuição pretendido no início do projeto, para que os requisitos aplicáveis possam ser analisados antes da produção.
Explorar o nosso cadeira sanitária ou contacte a equipa KDB Health para obter especificações do produto, disponibilidade de documentos de conformidade, catálogos, informações sobre quantidades mínimas de encomenda (MOQ) e uma cotação personalizada.
Perguntas frequentes
Todos os cadeirões sanitários são dispositivos médicos de Classe I?
Muitas cadeiras sanitárias convencionais são classificadas como dispositivos da Classe I nos Estados Unidos e na União Europeia, mas a classificação depende da finalidade pretendida, do projeto, das funções e da regulamentação local. Cada modelo deve ser avaliado separadamente.
O registro na FDA significa que uma cadeira sanitária foi aprovada pela FDA?
Não. O registro do estabelecimento e o cadastro do dispositivo não equivalem à aprovação, liberação ou certificação pela FDA.
Toda cadeira sanitária da Classe I exige um pedido 510(k)?
Não. Muitos tipos de dispositivos da Classe I estão isentos do pedido 510(k), mas é necessário verificar o código de produto correto e quaisquer limitações aplicáveis à isenção.
Toda cadeira sanitária da Classe I necessita de um certificado CE emitido por um Organismo Notificado?
Não. Um dispositivo comum da Classe I, não estéril e sem função de medição é, em geral, declarado pelo fabricante por conta própria ao abrigo do Regulamento sobre Dispositivos Médicos (MDR). Por isso, sua Declaração UE de Conformidade e sua documentação técnica são particularmente importantes.
Um certificado ISO 13485 é suficiente para importar o produto?
Não. A norma ISO 13485 refere-se ao sistema de gestão da qualidade da organização. Também é necessário abordar a classificação do produto, a documentação técnica, os ensaios, a rotulagem, o registro e as obrigações do importador.
Um único ficheiro de conformidade pode abranger vários modelos de cadeiras sanitárias?
Uma família de produtos pode partilhar documentação quando o agrupamento for tecnicamente e regulamentarmente justificado. O ficheiro deve identificar claramente os modelos abrangidos e abordar as diferenças relevantes de conceção e de risco.
Sumário
- A Conformidade Começa com o Uso Pretendido do Produto
- Estados Unidos: Requisitos da FDA para cadeiras de penico
- União Europeia: Marcação CE nos termos do MDR
- O que a norma ISO 13485 comprova — e o que não comprova
- Requisitos regionais além da UE e dos Estados Unidos
- Lista de Verificação de Conformidade do Importador
- Erros Comuns de Conformidade que os Importadores Devem Evitar
- Colaborar com a KDB Health
-
Perguntas frequentes
- Todos os cadeirões sanitários são dispositivos médicos de Classe I?
- O registro na FDA significa que uma cadeira sanitária foi aprovada pela FDA?
- Toda cadeira sanitária da Classe I exige um pedido 510(k)?
- Toda cadeira sanitária da Classe I necessita de um certificado CE emitido por um Organismo Notificado?
- Um certificado ISO 13485 é suficiente para importar o produto?
- Um único ficheiro de conformidade pode abranger vários modelos de cadeiras sanitárias?