 EN
L’importation de fauteuils commodes ne se résume pas à une simple comparaison de prix, de capacité de charge et de délais de livraison. Selon l’usage prévu, la conception et le marché cible du produit, un fauteuil commode peut être réglementé soit comme dispositif médical, soit comme produit d’assistance.
Pour les importateurs, distributeurs et marques de distributeur, la conformité doit donc être évaluée avant de confirmer le produit, son emballage ou la commande d’achat. Un certificat seul ne suffit pas. Les acheteurs doivent vérifier que la documentation concerne précisément le produit importé et que le fabricant, l’importateur et le représentant local comprennent bien leurs responsabilités respectives.
Ce guide expose les principales exigences CE et FDA que les acheteurs professionnels doivent examiner lors de l’approvisionnement de fauteuils commodes. Il s’agit d’une référence pratique pour les achats, et non d’un conseil juridique ou réglementaire.
La conformité commence par l’usage prévu du produit
Deux produits qui se ressemblent peuvent ne pas suivre exactement la même voie réglementaire.
La classification peut être influencée par :
-
 L’usage prévu
-
Affirmations relatives aux produits
-
La configuration fixe ou à roulettes
-
Les fonctions manuelles ou motorisées
-
Les mécanismes de réglage en hauteur ou de levage
-
Les fonctions de transfert
-
La population d’utilisateurs
-
La fourniture stérile ou non stérile
-
Les accessoires fournis avec le fauteuil
-
Pays cible
Un fauteuil de toilette conventionnel, un fauteuil de toilette-douche à roulettes et un fauteuil de levage assisté mécaniquement ne doivent pas être automatiquement considérés comme le même dispositif.
Avant d’accepter toute déclaration de conformité, les importateurs doivent obtenir le numéro de modèle, l’énoncé d’usage prévu et la configuration du produit, puis les comparer aux documents fournis par le fabricant.
États-Unis : Exigences de la FDA relatives aux fauteuils de toilette
Déterminer la classification correcte du dispositif
De nombreuses configurations de fauteuils de toilette conventionnels sont réglementées par la Food and Drug Administration des États-Unis en tant que dispositifs de classe I. Toutefois, le code produit exact et le numéro de réglementation dépendent de la conception et de l’usage prévu du produit.
Les dossiers de la FDA comprennent différentes classifications de classe I pour des produits tels que :
-
 Adaptateurs d’hygiène et fauteuils de toilette portatifs
-
 Fauteuils à roulettes
-
 Fauteuils réglables mécaniquement
-
 Accessoires de fauteuil de toilette pour fauteuil roulant
Les importateurs ne doivent pas supposer que chaque fauteuil de toilette utilise le même code produit de la FDA. Le fabricant doit déterminer la classification applicable en consultant la Base de données des classifications de produits de la FDA et l’usage prévu du dispositif.
Les produits plus complexes, notamment les dispositifs motorisés de levage ou ceux avançant des allégations médicales supplémentaires, peuvent suivre une voie réglementaire différente.
Vérifier si le dispositif est exempté de la notification préalable 510(k)
La plupart des dispositifs médicaux de classe I sont exemptés de la notification préalable 510(k), mais cette exemption n’est pas universelle.
La procédure correcte consiste à :
-
Identifier le code produit et le numéro de réglementation applicables de la FDA.
-
Consulter la base de données des classifications pour déterminer la classe du dispositif.
-
Vérifier si le type spécifique de dispositif est exempté de la procédure 510(k).
-
Examiner toutes les limitations applicables à l’exemption.
-
Déterminer quelles exigences générales en matière de contrôle et de système qualité demeurent applicables.
Une exemption 510(k) ne signifie pas que le produit est exempté de toutes les exigences de la FDA.
Enregistrement de l’établissement et déclaration des dispositifs
Lorsque cela s’applique, un fabricant étranger exportant des dispositifs médicaux vers les États-Unis doit accomplir L’enregistrement de son établissement auprès de la FDA et déclarer les dispositifs concernés.
Un établissement étranger doit également désigner un représentant aux États-Unis. L’importateur initial aux États-Unis assume des responsabilités distinctes et doit identifier les fabricants étrangers dont il importe les dispositifs.
Les importateurs doivent vérifier :
-
 Le nom légal de l’établissement enregistré
-
 Statut de l'inscription pour l'année d'inscription en cours
-
 Informations sur l'inscription du dispositif
-
 Code produit applicable
-
 Informations sur l'agent aux États-Unis
-
 Responsabilités de l'importateur initial
-
 Cohérence entre le fabricant inscrit et les documents commerciaux
L'inscription de l'établissement et l'inscription du dispositif auprès de la FDA ne signifient pas que la FDA a approuvé, autorisé ou certifié l'usine ou le produit. Les supports de communication ne doivent pas employer des expressions telles que « certifié par la FDA » uniquement en raison de l'existence d'une inscription ou d'une déclaration.
Exigences relatives au système de management de la qualité en vertu du QMSR
Le Règlement de la FDA sur le système de management de la qualité est entré en vigueur le 2 février 2026. Le QMSR a modifié la partie 820 du titre 21 du Code of Federal Regulations (CFR) et y a intégré, par renvoi, la norme ISO 13485:2016, ainsi que des exigences supplémentaires propres à la FDA.
Les exigences applicables à un fabricant ou à un dispositif particulier dépendent de la classification et des éventuelles exemptions pertinentes.
Les importateurs doivent évaluer si le fabricant met en œuvre des contrôles appropriés concernant :
-
 La gestion des documents et des enregistrements
-
 Qualification des fournisseurs
-
 Contrôle des matières premières entrantes
-
 Contrôles de production
-
 Identification et traçabilité des produits
-
 Les produits non conformes
-
 Traitement des plaintes
-
 Les actions correctives et préventives
-
 Gestion des risques
-
 Les responsabilités post-commercialisation
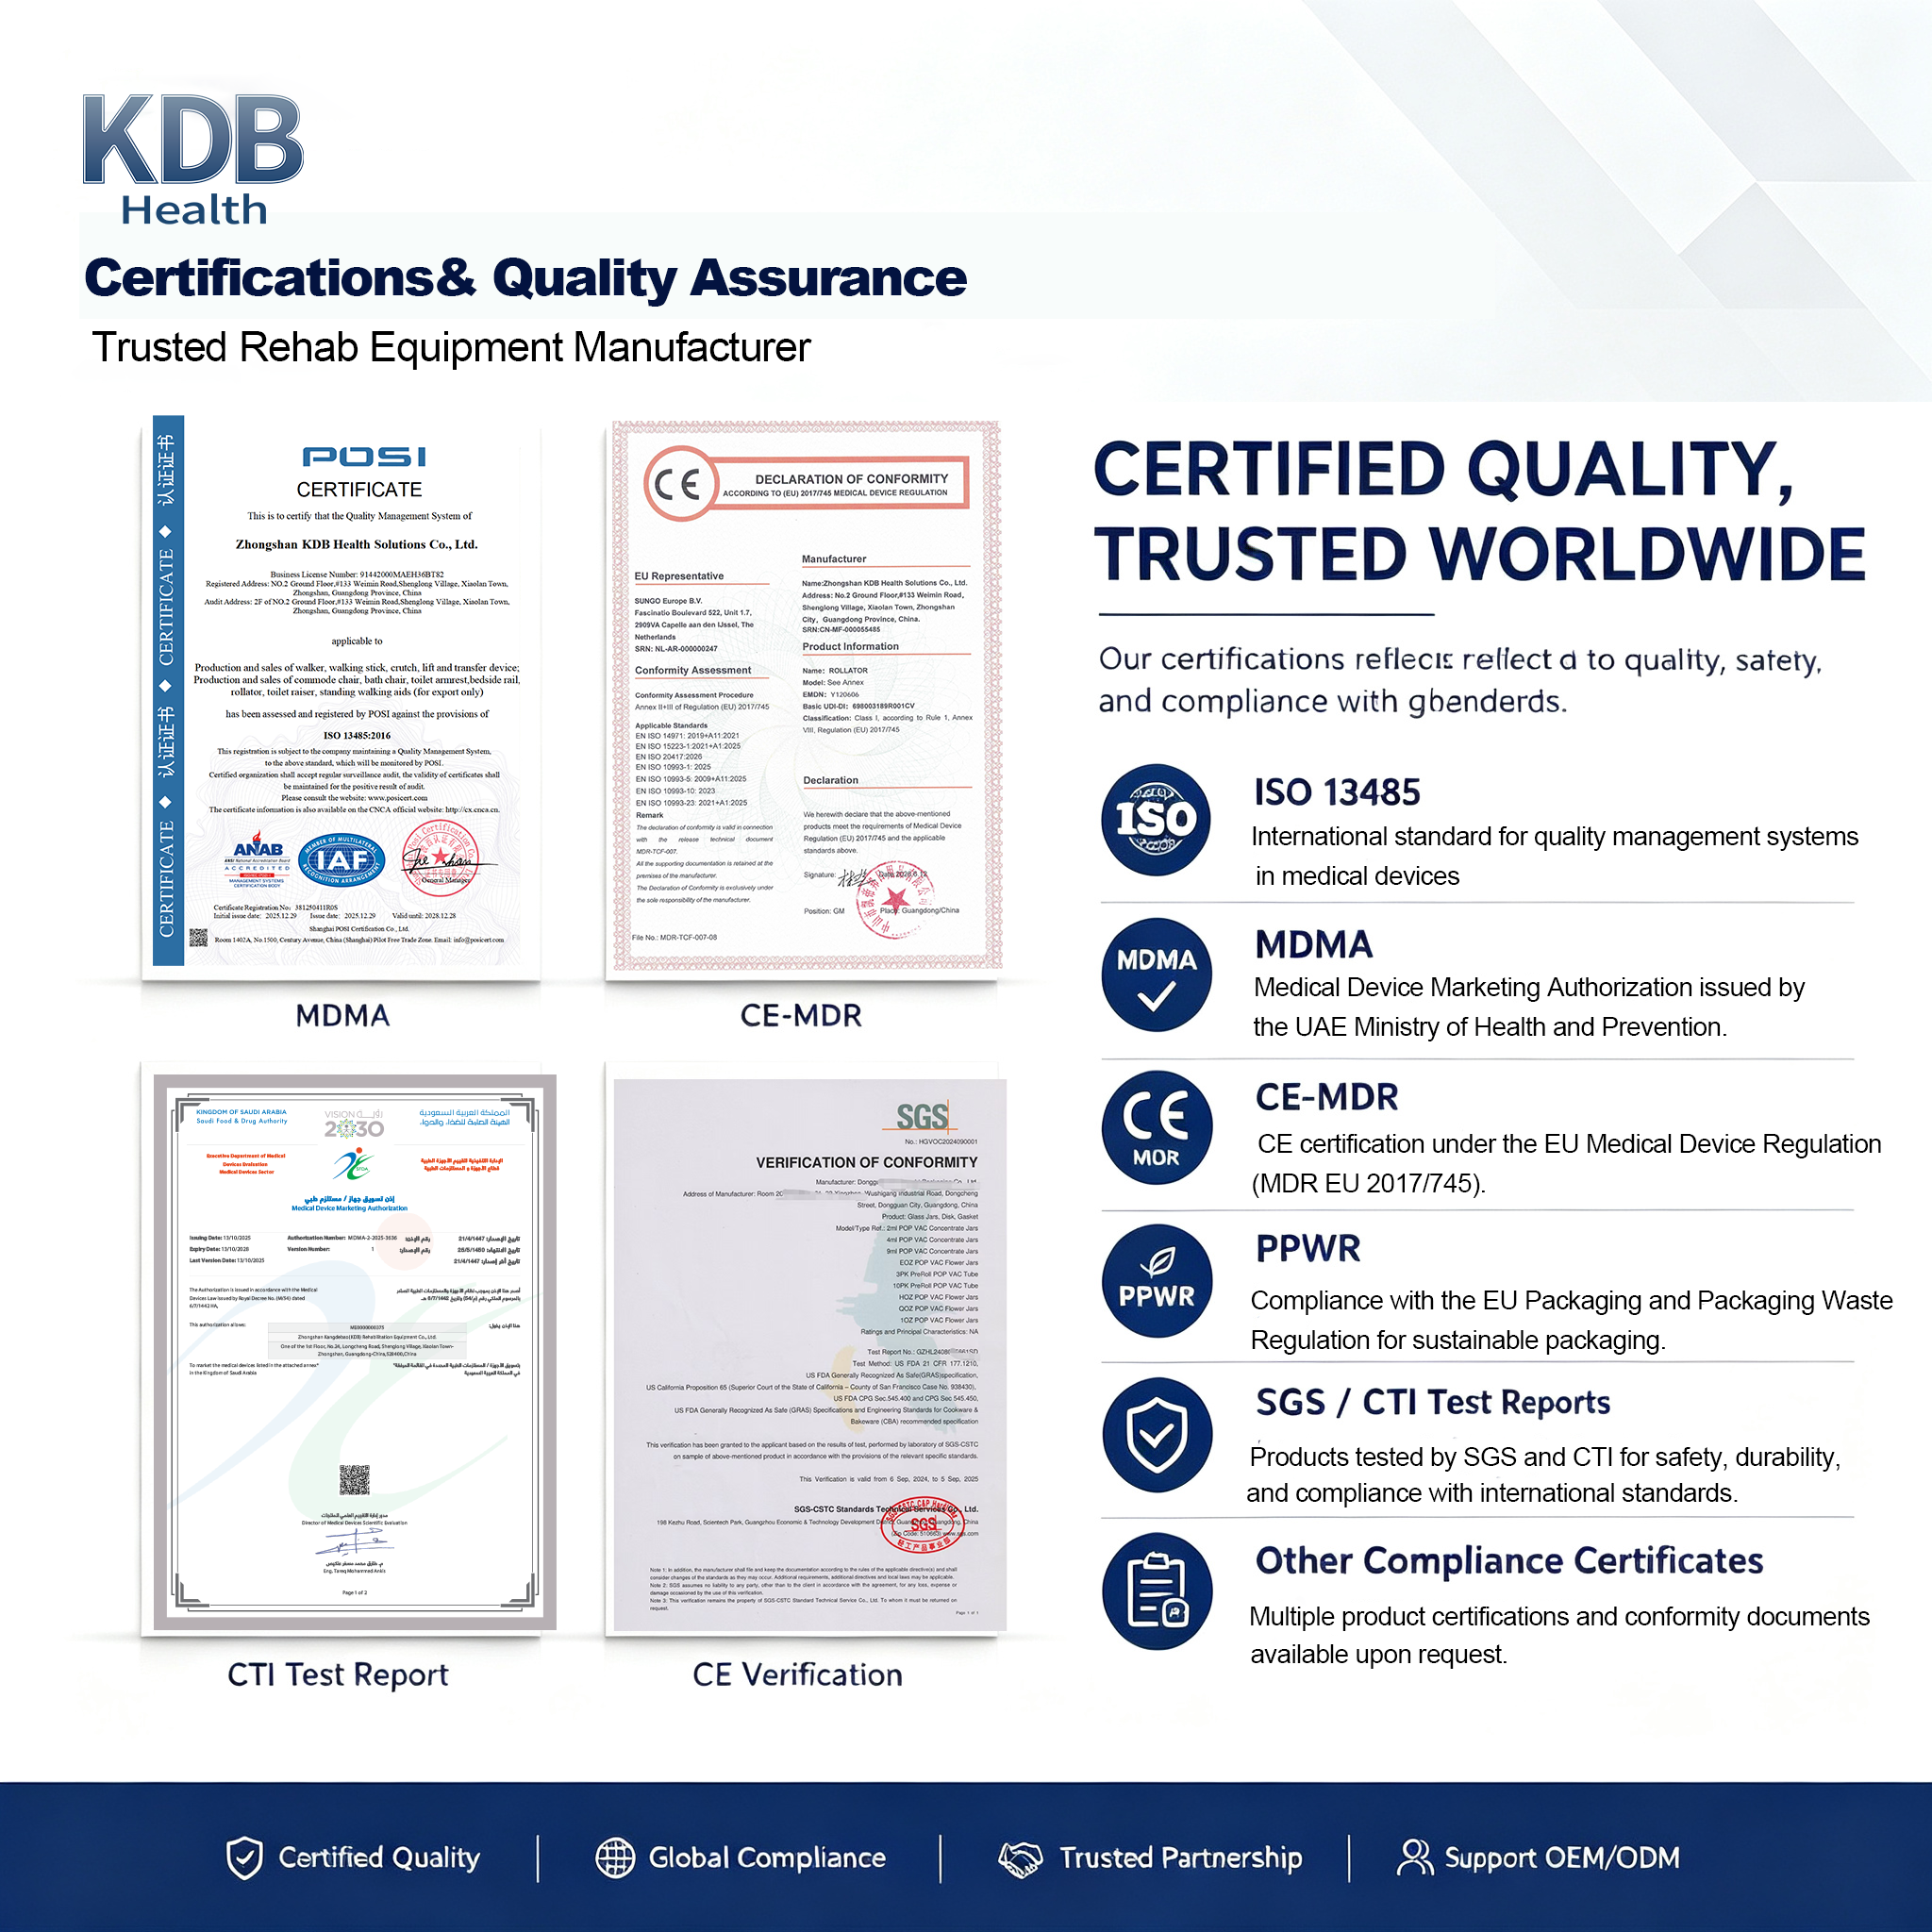
Un certificat ISO 13485 constitue une preuve utile d’un système de management de la qualité structuré, mais les importateurs doivent toutefois vérifier sa portée, l’organisme certificateur qui l’a délivré, sa validité et son adéquation au site de fabrication.
Étiquetage et informations relatives à l’importation
Le dispositif et son emballage doivent respecter les exigences américaines applicables en matière d’étiquetage. Selon le type de dispositif et le modèle de distribution, le dossier d’étiquetage peut devoir couvrir :
-
 Identification du fabricant
-
 L’identité du dispositif
-
 Utilisation prévue
-
 Instructions d'utilisation
-
 Avertissements et précautions
-
 Modèle ou numéro de catalogue
-
 Numéro de lot ou autres informations permettant la traçabilité
-
 Coordonnées de l’importateur aux États-Unis, le cas échéant
-
 Marquage du pays d’origine
-
 Exigences en matière d’identification unique des dispositifs (UDI), le cas échéant
Les informations soumises lors de l’entrée en douane doivent être cohérentes avec l’enregistrement du fabricant, la liste des dispositifs, le code produit et les documents d’expédition. Des informations incomplètes ou incohérentes peuvent entraîner des retards d’examen ou une retenue au port.
Union européenne : Marquage CE en vertu du Règlement sur les dispositifs médicaux (MDR)
Les dispositifs médicaux mis sur le marché de l’UE doivent respecter RÈGLEMENT (UE) 2017/745 .
De nombreux fauteuils commodes standard, non actifs, sont généralement classés comme dispositifs de classe I en vertu du MDR. Toutefois, la classification finale doit reposer sur l’usage prévu du produit et les règles de classification figurant à l’annexe VIII.
L’ajout de roues ne fait pas automatiquement passer un fauteuil-commode dans une classe de risque européenne supérieure. Un fauteuil-commode pour douche équipé de roues peut demeurer en classe I, selon son usage prévu et sa conception. Les produits intégrant un système de levage motorisé, des fonctions thérapeutiques actives ou d’autres caractéristiques à risque accru nécessitent une évaluation de classification distincte.
Un fauteuil-commode de classe I nécessite-t-il l’intervention d’un organisme notifié ?
Pour un dispositif ordinaire de classe I fourni non stérile et sans fonction de mesure, le fabricant procède généralement lui-même à l’évaluation de la conformité et délivre la déclaration UE de conformité, sans intervention systématique d’un organisme notifié.
L’intervention d’un organisme notifié s’applique à certaines sous-catégories de dispositifs de classe I, notamment les dispositifs fournis stériles, les dispositifs dotés d’une fonction de mesure et les instruments chirurgicaux réutilisables, dans la portée définie par le règlement MDR.
Par conséquent, les importateurs ne doivent pas systématiquement demander un « certificat CE comportant le numéro d’un organisme notifié » pour chaque fauteuil WC de classe I ordinaire. Pour de nombreux produits de ce type, le document principal attestant la conformité est la déclaration UE de conformité du fabricant.
Documentation technique requise pour le marquage CE
Le fabricant doit conserver une documentation technique couvrant le dispositif et sa conformité au règlement MDR.
Ce dossier comprend généralement :
-
 Identification du produit et du modèle
-
 Finalité prévue et population d’utilisateurs
-
 Justification de la classification du dispositif
-
 Plans et spécifications de conception
-
 Liste des composants
-
 Informations sur la fabrication
-
 Liste de contrôle des exigences générales de sécurité et de performance
-
 Documentation relative à la gestion des risques
-
 Rapports de vérification et de validation
-
 Normes applicables
-
 Documentation d’évaluation clinique
-
 Étiquetage et instructions d’utilisation
-
 Plan de surveillance après commercialisation
-
 Procédures de vigilance et d’actions correctives
-
 Déclaration UE de conformité
Les documents fournis à l’importateur doivent identifier précisément le modèle ou la famille de produits achetés. Une déclaration établie pour un produit sans lien ne démontre pas la conformité du fauteuil commode commandé.
Gestion des risques et essais du produit
La gestion des risques doit couvrir le dispositif tout au long de son cycle de vie prévu. Les risques pertinents peuvent inclure :
-
 Instabilité structurelle
-
 Défaillance des mécanismes de réglage de hauteur
-
 Défaillance des roues ou des freins
-
 Déformation excessive sous charge
-
 Points de pincement ou de coincement
-
 Bords tranchants
-
 Des assemblages incorrects
-
 Risques liés aux matériaux
-
 Risques liés au nettoyage et à la contamination croisée
-
 Utilisation prévisible inappropriée
L’ISO 14971 est couramment utilisée comme cadre pour la gestion des risques liés aux dispositifs médicaux.
Pour les produits d’assistance à l’hygiène personnelle, L’ISO 17966 établit des exigences et des méthodes d’essai couvrant des groupes de produits incluant les fauteuils WC statiques et mobiles ainsi que les fauteuils de douche. L’édition applicable, le programme d’essais et les exigences du marché doivent être confirmés pour le produit concerné.
Les importateurs doivent demander des rapports d’essais spécifiques à chaque modèle, plutôt qu’accepter une déclaration générique selon laquelle toute la gamme de produits aurait été testée.
Responsabilités du représentant autorisé de l’UE et de l’importateur
Un fabricant établi en dehors de l’Union européenne doit désigner un représentant autorisé de l’UE lorsque cela est exigé par le règlement MDR.
L’importateur de l’UE a également ses propres obligations. Avant de mettre un dispositif sur le marché, l’importateur doit vérifier des éléments tels que :
-
 Marquage CE
-
 Déclaration UE de conformité
-
 Identification du fabricant
-
 Représentant autorisé de l’UE
-
 Étiquetage et instructions requis
-
 Informations UDI, le cas échéant
-
 Exigences d’enregistrement
-
 Conditions de stockage et de transport
-
 Procédures relatives aux réclamations et aux non-conformités
La documentation fournie par le fabricant ne dispense pas l’importateur de l’obligation d’effectuer ses propres vérifications réglementaires.
Ce que la norme ISO 13485 prouve — et ce qu’elle ne prouve pas
L’ISO 13485:2016 est une norme relative au système de management de la qualité destinée aux organisations concevant ou fabriquant des dispositifs médicaux. Il ne s’agit pas d’un certificat produit et, en soi, elle ne démontre pas qu’un fauteuil commode donné satisfait aux exigences de l’Union européenne ou des États-Unis.
Un certificat ISO 13485 valide peut attester que l’organisation certifiée applique un système de management de la qualité documenté, dans le périmètre défini.
Les importateurs doivent vérifier :
-
 Le nom et l’adresse de l’organisation certifiée
-
 La couverture géographique des sites de fabrication
-
 Champ d'application de la certification
-
 Numéro du certificat
-
 Dates de délivrance et d'expiration
-
 Les informations relatives à l’organisme d’accréditation et à l’organisme de certification
-
 Si la catégorie de produit relève bien du périmètre défini
Le dossier de conformité le plus robuste associe un système de management de la qualité pertinent à une classification spécifique au produit, une gestion des risques, des essais, un étiquetage et une documentation relative à l’accès aux marchés.
Exigences régionales autres que celles de l’Union européenne et des États-Unis
Le marquage CE ou l’enregistrement auprès de la FDA ne doivent pas être considérés comme une autorisation universelle valable pour tous les marchés.
Par exemple, l’Arabie saoudite applique un système d’autorisation de mise sur le marché des dispositifs médicaux géré par l’Autorité saoudienne de la sécurité alimentaire et des médicaments (SFDA). D’autres marchés du Golfe, du Moyen-Orient, d’Asie et d’Amérique latine imposent leurs propres exigences en matière d’enregistrement, de représentant local, d’étiquetage ou d’importation.
MDSAP peut autoriser un organisme d’audit reconnu à réaliser un audit unique couvrant les exigences des autorités réglementaires participantes. Cela ne remplace pas automatiquement l’enregistrement des produits ou l’autorisation de mise sur le marché dans chaque pays.
Des obligations relatives à l’emballage et à l’environnement peuvent également s’appliquer indépendamment des exigences applicables aux dispositifs médicaux. Les importateurs commercialisant leurs produits dans les pays européens doivent évaluer les obligations spécifiques liées à l’enregistrement des emballages, à la responsabilité des producteurs et aux déclarations requises dans chaque marché cible.
Liste de vérification de la conformité de l’importateur
Avant de confirmer une commande en gros, les importateurs doivent effectuer les vérifications suivantes.
1. Identifier le produit exact
Enregistrer le numéro de modèle, la configuration, les accessoires, l’usage prévu et le marché cible.
2. Confirmer la classification
Demander au fournisseur de fournir la justification de la classification, le code produit applicable ou la règle MDR ainsi que la voie réglementaire pour ce modèle précis.
3. Vérifier le fabricant
S’assurer que le fabricant juridique mentionné dans la documentation correspond à l’étiquetage du produit, à la déclaration, à la facture et aux modalités de fabrication.
4. Examiner les documents d’accès au marché
Selon le marché concerné, demander les documents applicables tels que :
-
 Déclaration UE de conformité
-
 Justification de la classification MDR
-
 Coordonnées du représentant autorisé UE
-
 Enregistrement de l’établissement auprès de la FDA et information sur l’inscription du dispositif
-
 Code produit américain applicable
-
 Certificat ISO 13485
-
 Enregistrement local ou autorisation de mise sur le marché
5. Examiner les preuves techniques spécifiques au produit
Demander les résumés ou rapports pertinents couvrant :
-
 Stabilité
-
 Résistance statique
-
 Durabilité
-
 Test de charge
-
 Mécanismes d'ajustement
-
 Roues et freins
-
 Sécurité des matériaux
-
 Gestion des risques
-
 Étiquetage
-
 Instructions d'utilisation
6. Vérifier la cohérence des documents
Le numéro de modèle, le nom du fabricant et la description du produit doivent être cohérents sur les certificats, les déclarations, les rapports d’essai, les étiquettes et les documents commerciaux.
7. Évaluer le contrôle des modifications
Demander comment le fournisseur gère les modifications apportées aux matériaux, composants, sous-traitants, conception et étiquetage. Une modification non approuvée peut affecter la validité des preuves d’essai ou des documents réglementaires existants.
8. Auditer le fournisseur lorsque cela est approprié
Pour les projets stratégiques ou à fort volume, effectuer une audit sur site ou à distance du fournisseur couvrant la production, l’inspection des matières entrantes, la traçabilité, les essais, le contrôle des produits non conformes et le traitement des réclamations.
Les acheteurs professionnels peuvent également consulter notre guide sur comment évaluer un fabricant OEM d'équipements médicaux avant de choisir un partenaire à long terme.
Erreurs courantes en matière de conformité que les importateurs doivent éviter
Les importateurs doivent être prudents lorsque le fournisseur :
-
 Présente l’enregistrement FDA comme une approbation ou une certification FDA
-
 Utilise un seul document pour couvrir des modèles sans lien entre eux
-
 N’est pas en mesure d’expliquer le code produit applicable ou la classification MDR
-
 Fournit un certificat ISO 13485 expiré ou impossible à vérifier
-
 Fournit un document CE générique sans identification du modèle
-
 Affirme que chaque dispositif de classe I suit le même parcours
-
 Ne peut pas fournir de preuves d’essais spécifiques au produit
-
 Utilise le logo ou le numéro d’un organisme notifié sans motif valable
-
 Modifie des composants sans mettre à jour la documentation relative aux risques et la documentation technique
-
 Considère le marquage CE comme une autorisation automatique pour les marchés hors UE
Ces signaux d’alerte ne prouvent pas toujours une non-conformité, mais ils nécessitent une enquête approfondie avant toute commande.
Travailler avec KDB Health
KDB Health accompagne les distributeurs de matériel médical, les importateurs, les marques de distributeur et les acheteurs institutionnels qui s’approvisionnent en fauteuils commodes et en équipements connexes de rééducation.
Notre soutien produit et industriel comprend :
-
 Processus de gestion de la qualité ISO 13485
-
 Coordination de la documentation spécifique au produit
-
 Soutien à la déclaration UE de conformité pour les modèles concernés
-
 Soutien en matière de gestion des risques et de dossier technique
-
 Coordination des essais spécifiques aux modèles
-
 Personnalisation des étiquettes et des manuels d’instructions
-
 Développement OEM et ODM
-
 Soutien documentaire pour les projets régionaux qualifiés
Les documents exacts disponibles dépendent du modèle de produit, de sa configuration et du marché de destination. Les acheteurs doivent indiquer le pays cible et le canal de distribution prévu dès le début du projet, afin que les exigences applicables puissent être examinées avant la production.
Nous avons une en matière de fauteuils-toilettes ou contacter l’équipe KDB Health pour obtenir les spécifications produits, la disponibilité des documents de conformité, les catalogues, les informations sur les quantités minimales de commande (MOQ) et un devis personnalisé.
Questions fréquemment posées
Tous les fauteuils WC sont-ils des dispositifs médicaux de classe I ?
De nombreuses chaises commodes conventionnelles sont classées comme dispositifs de classe I aux États-Unis et dans l’Union européenne, mais la classification dépend de l’usage prévu, de la conception, des fonctions et de la réglementation locale. Chaque modèle doit faire l’objet d’une évaluation individuelle.
L’inscription auprès de la FDA signifie-t-elle qu’une chaise commode est approuvée par la FDA ?
Non. L’inscription de l’établissement et l’inscription du dispositif ne constituent pas une approbation, une autorisation ou une certification de la FDA.
Toute chaise commode de classe I exige-t-elle une déclaration 510(k) ?
Non. De nombreux types de dispositifs de classe I sont exemptés de la déclaration 510(k), mais il convient de vérifier le code produit approprié ainsi que toute restriction liée à cette exemption.
Toute chaise commode de classe I nécessite-t-elle un certificat CE délivré par un organisme notifié ?
Non. Un dispositif de classe I ordinaire, non stérile et dépourvu de fonction de mesure est généralement déclaré conforme par le fabricant lui-même en vertu du règlement MDR. Sa déclaration UE de conformité et sa documentation technique revêtent donc une importance particulière.
Un certificat ISO 13485 suffit-il pour importer le produit ?
Non. La norme ISO 13485 concerne le système de management de la qualité de l’organisation. La classification du produit, la documentation technique, les essais, l’étiquetage, l’enregistrement et les obligations de l’importateur doivent également être traitées.
Un seul dossier de conformité peut-il couvrir plusieurs modèles de fauteuils WC ?
Une famille de produits peut partager une documentation lorsque le regroupement est justifié sur le plan technique et réglementaire. Le dossier doit clairement identifier les modèles concernés et aborder les différences pertinentes en matière de conception et de risques.
Table des matières
- La conformité commence par l’usage prévu du produit
-
États-Unis : Exigences de la FDA relatives aux fauteuils de toilette
- Déterminer la classification correcte du dispositif
- Vérifier si le dispositif est exempté de la notification préalable 510(k)
- Enregistrement de l’établissement et déclaration des dispositifs
- Exigences relatives au système de management de la qualité en vertu du QMSR
- Étiquetage et informations relatives à l’importation
- Union européenne : Marquage CE en vertu du Règlement sur les dispositifs médicaux (MDR)
- Ce que la norme ISO 13485 prouve — et ce qu’elle ne prouve pas
- Exigences régionales autres que celles de l’Union européenne et des États-Unis
-
Liste de vérification de la conformité de l’importateur
- 1. Identifier le produit exact
- 2. Confirmer la classification
- 3. Vérifier le fabricant
- 4. Examiner les documents d’accès au marché
- 5. Examiner les preuves techniques spécifiques au produit
- 6. Vérifier la cohérence des documents
- 7. Évaluer le contrôle des modifications
- 8. Auditer le fournisseur lorsque cela est approprié
- Erreurs courantes en matière de conformité que les importateurs doivent éviter
- Travailler avec KDB Health
-
Questions fréquemment posées
- Tous les fauteuils WC sont-ils des dispositifs médicaux de classe I ?
- L’inscription auprès de la FDA signifie-t-elle qu’une chaise commode est approuvée par la FDA ?
- Toute chaise commode de classe I exige-t-elle une déclaration 510(k) ?
- Toute chaise commode de classe I nécessite-t-elle un certificat CE délivré par un organisme notifié ?
- Un certificat ISO 13485 suffit-il pour importer le produit ?
- Un seul dossier de conformité peut-il couvrir plusieurs modèles de fauteuils WC ?