 EN
การนำเข้าเก้าอี้แบบคอมโมดไม่ใช่เพียงเรื่องของการเปรียบเทียบราคา ความสามารถในการรับน้ำหนัก และระยะเวลาจัดส่งเท่านั้น ทั้งนี้ ขึ้นอยู่กับวัตถุประสงค์ในการใช้งาน ลักษณะการออกแบบ และตลาดเป้าหมาย ซึ่งเก้าอี้แบบคอมโมดอาจถูกควบคุมในฐานะอุปกรณ์ทางการแพทย์หรือผลิตภัณฑ์ช่วยเหลือ
สำหรับผู้นำเข้า ผู้จัดจำหน่าย และแบรนด์ที่ผลิตภายใต้ชื่อเฉพาะ (private-label) การประเมินความสอดคล้องจึงควรดำเนินก่อนยืนยันสินค้า บรรจุภัณฑ์ หรือคำสั่งซื้อ เอกสารรับรองเพียงอย่างเดียวไม่เพียงพอ ผู้ซื้อจำเป็นต้องตรวจสอบให้แน่ใจว่าเอกสารที่มีนั้นตรงกับสินค้าที่นำเข้าจริง และผู้ผลิต ผู้นำเข้า รวมถึงตัวแทนในประเทศเข้าใจหน้าที่และความรับผิดชอบของตนอย่างชัดเจน
คู่มือนี้อธิบายข้อกำหนดหลักของ CE และ FDA ที่ผู้ซื้อมืออาชีพควรตรวจสอบเมื่อจัดหาเก้าอี้แบบคอมโมด โดยมีวัตถุประสงค์เพื่อเป็นแหล่งอ้างอิงเชิงปฏิบัติสำหรับการจัดซื้อ ไม่ใช่คำแนะนำด้านกฎหมายหรือระเบียบข้อบังคับ
การปฏิบัติตามเริ่มต้นจากวัตถุประสงค์ในการใช้งานของสินค้า
ผลิตภัณฑ์สองชนิดที่มีลักษณะคล้ายกันอาจไม่ผ่านกระบวนการกำกับดูแลแบบเดียวกันอย่างแม่นยำ
การจัดหมวดหมู่อาจได้รับผลกระทบจากปัจจัยต่อไปนี้
-
 วัตถุประสงค์ในการใช้งาน
-
ข้อความอ้างอิงถึงผลิตภัณฑ์
-
การจัดวางแบบคงที่หรือแบบมีล้อ
-
ฟังก์ชันแบบใช้มือหรือขับเคลื่อนด้วยพลังงาน
-
กลไกปรับความสูงหรือยก
-
ฟังก์ชันการย้ายย้ายผู้ใช้
-
กลุ่มผู้ใช้เป้าหมาย
-
การจัดจำหน่ายแบบปลอดเชื้อหรือไม่ปลอดเชื้อ
-
อุปกรณ์เสริมที่จัดจำหน่ายพร้อมเก้าอี้
-
ประเทศเป้าหมาย
เก้าอี้นั่งถ่ายแบบทั่วไปที่ใช้ข้างเตียง เก้าอี้นั่งถ่ายพร้อมล้อสำหรับใช้ในห้องอาบน้ำ และเก้าอี้ยกผู้ใช้ที่มีระบบช่วยทางกล ไม่ควรจัดเป็นอุปกรณ์ชนิดเดียวกันโดยอัตโนมัติ
ก่อนยอมรับการอ้างสิทธิ์ด้านความสอดคล้องใด ๆ ผู้นำเข้าควรขอเลขโมเดล คำชี้แจงวัตถุประสงค์ในการใช้งาน และรายละเอียดการจัดวางผลิตภัณฑ์ จากนั้นเปรียบเทียบกับเอกสารที่ผู้ผลิตจัดเตรียมไว้
สหรัฐอเมริกา: ข้อกำหนดของสำนักงานคณะกรรมการอาหารและยาแห่งสหรัฐอเมริกา (FDA) สำหรับเก้าอี้นั่งถ่าย
ระบุประเภทการจัดหมวดหมู่ของอุปกรณ์ให้ถูกต้อง
เก้าอี้นั่งถ่ายแบบทั่วไปหลายรุ่นอยู่ภายใต้การควบคุมของสำนักงานคณะกรรมการอาหารและยาแห่งสหรัฐอเมริกา (FDA) ในฐานะอุปกรณ์กลุ่มคลาส I อย่างไรก็ตาม รหัสผลิตภัณฑ์เฉพาะและหมายเลขระเบียบที่เกี่ยวข้องจะขึ้นอยู่กับการออกแบบและวัตถุประสงค์ในการใช้งานของผลิตภัณฑ์แต่ละรายการ
บันทึกของ FDA ประกอบด้วยการจัดหมวดหมู่คลาส I ที่แตกต่างกันสำหรับผลิตภัณฑ์ต่าง ๆ ดังนี้
-
 อะแดปเตอร์เพื่อสุขอนามัยและเก้าอี้นั่งถ่ายแบบพกพา
-
 เก้าอี้ที่มีล้อเลื่อน
-
 เก้าอี้ที่ปรับระดับได้ด้วยระบบกล
-
 อุปกรณ์เสริมเก้าอี้นั่งถ่ายสำหรับรถเข็น
ผู้นำเข้าไม่ควรสมมติว่าเก้าอี้สุขภัณฑ์ทุกตัวใช้รหัสผลิตภัณฑ์ของสำนักงานคณะกรรมการอาหารและยาสหรัฐอเมริกา (FDA) เดียวกัน ผู้ผลิตควรพิจารณาระดับการจัดจำแนกที่เหมาะสมโดยการตรวจสอบ ฐานข้อมูลการจัดจำแนกผลิตภัณฑ์ของ FDA และวัตถุประสงค์ในการใช้งานของอุปกรณ์
ผลิตภัณฑ์ที่ซับซ้อนยิ่งขึ้น เช่น ผลิตภัณฑ์ยกแบบมีพลังงานหรือผลิตภัณฑ์ที่อ้างสิทธิ์เพิ่มเติมด้านการแพทย์ อาจอยู่ภายใต้เส้นทางการควบคุมดูแลที่ต่างออกไป
ยืนยันว่าอุปกรณ์นั้นได้รับการยกเว้นตามข้อกำหนด 510(k)
อุปกรณ์การแพทย์ระดับคลาส I ส่วนใหญ่ได้รับการยกเว้นจากการแจ้งล่วงหน้าก่อนออกสู่ตลาดตามข้อกำหนด 510(k) แต่การยกเว้นนี้ไม่ครอบคลุมทุกกรณี
ขั้นตอนที่ถูกต้องคือ
-
ระบุรหัสผลิตภัณฑ์และเลขที่กฎระเบียบของ FDA ที่เกี่ยวข้อง
-
ตรวจสอบฐานข้อมูลการจัดจำแนกเพื่อหาคลาสของอุปกรณ์
-
ยืนยันว่าชนิดของอุปกรณ์เฉพาะนั้นได้รับการยกเว้นตามข้อกำหนด 510(k) หรือไม่
-
ทบทวนข้อจำกัดใด ๆ ที่มีต่อการได้รับการยกเว้น
-
พิจารณาว่าข้อกำหนดทั่วไปด้านการควบคุมและข้อกำหนดระบบคุณภาพใดยังคงมีผลบังคับใช้
การได้รับการยกเว้นตามขั้นตอน 510(k) ไม่ได้หมายความว่าผลิตภัณฑ์นั้นได้รับการยกเว้นจากข้อกำหนดทั้งหมดของ FDA
การจดทะเบียนสถานประกอบการและการจดรายการอุปกรณ์
เมื่อมีผลบังคับใช้ ผู้ผลิตต่างประเทศที่ส่งออกอุปกรณ์ทางการแพทย์ไปยังสหรัฐอเมริกาต้องดำเนินการให้ครบถ้วน การจดทะเบียนสถานประกอบการกับ FDA และจดรายการ อุปกรณ์ที่เกี่ยวข้อง
สถานประกอบการต่างประเทศจะต้องแต่งตั้งตัวแทนในสหรัฐอเมริกา (U.S. Agent) ด้วย ผู้นำเข้ารายแรกในสหรัฐอเมริกา (U.S. initial importer) มีหน้าที่ความรับผิดชอบแยกต่างหาก และต้องระบุชื่อผู้ผลิตต่างประเทศที่ผลิตอุปกรณ์ซึ่งตนนำเข้า
ผู้นำเข้าควรตรวจสอบ
-
 ชื่อทางกฎหมายของสถานประกอบการที่จดทะเบียน
-
 สถานะการจดทะเบียนสำหรับปีการจดทะเบียนปัจจุบัน
-
 ข้อมูลเกี่ยวกับรายการอุปกรณ์
-
 รหัสผลิตภัณฑ์ที่ใช้ได้
-
 ข้อมูลตัวแทนในสหรัฐอเมริกา
-
 หน้าที่ของผู้นำเข้ารายแรก
-
 ความสอดคล้องกันระหว่างผู้ผลิตที่ระบุไว้ในรายการกับเอกสารเชิงพาณิชย์
การจดทะเบียนสถานประกอบการและการจดทะเบียนอุปกรณ์กับสำนักงานคณะกรรมการอาหารและยาแห่งสหรัฐอเมริกา (FDA) ไม่ได้หมายความว่า FDA ได้อนุมัติ อนุญาต หรือรับรองโรงงานหรือผลิตภัณฑ์ดังกล่าว การนำเสนอทางการตลาดไม่ควรใช้ถ้อยคำ เช่น “รับรองโดย FDA” เพียงเพราะมีการจดทะเบียนหรือจดรายการอยู่
ข้อกำหนดด้านการจัดการคุณภาพภายใต้ QMSR
ตลาด ข้อบังคับด้านระบบการจัดการคุณภาพของ FDA มีผลบังคับใช้ตั้งแต่วันที่ 2 กุมภาพันธ์ พ.ศ. 2569 QMSR ได้แก้ไขข้อบังคับ 21 CFR ส่วนที่ 820 และรวมมาตรฐาน ISO 13485:2016 ไว้โดยอ้างอิง พร้อมทั้งเพิ่มข้อกำหนดเฉพาะของ FDA เพิ่มเติม
ข้อกำหนดที่ใช้บังคับกับผู้ผลิตหรืออุปกรณ์เฉพาะรายนั้นขึ้นอยู่กับการจัดจำแนกประเภทและข้อยกเว้นที่เกี่ยวข้อง
ผู้นำเข้าควรประเมินว่าผู้ผลิตดำเนินการควบคุมที่เหมาะสมสำหรับ:
-
 การจัดการเอกสารและบันทึก
-
 การรับรองผู้จัดหา
-
 การตรวจสอบวัสดุที่เข้ามา
-
 การควบคุมการผลิต
-
 การระบุผลิตภัณฑ์และการติดตามย้อนกลับ
-
 ผลิตภัณฑ์ที่ไม่สอดคล้องตามข้อกำหนด
-
 การจัดการร้องเรียน
-
 การดำเนินการแก้ไขและป้องกัน
-
 การจัดการความเสี่ยง
-
 หน้าที่หลังการวางจำหน่าย
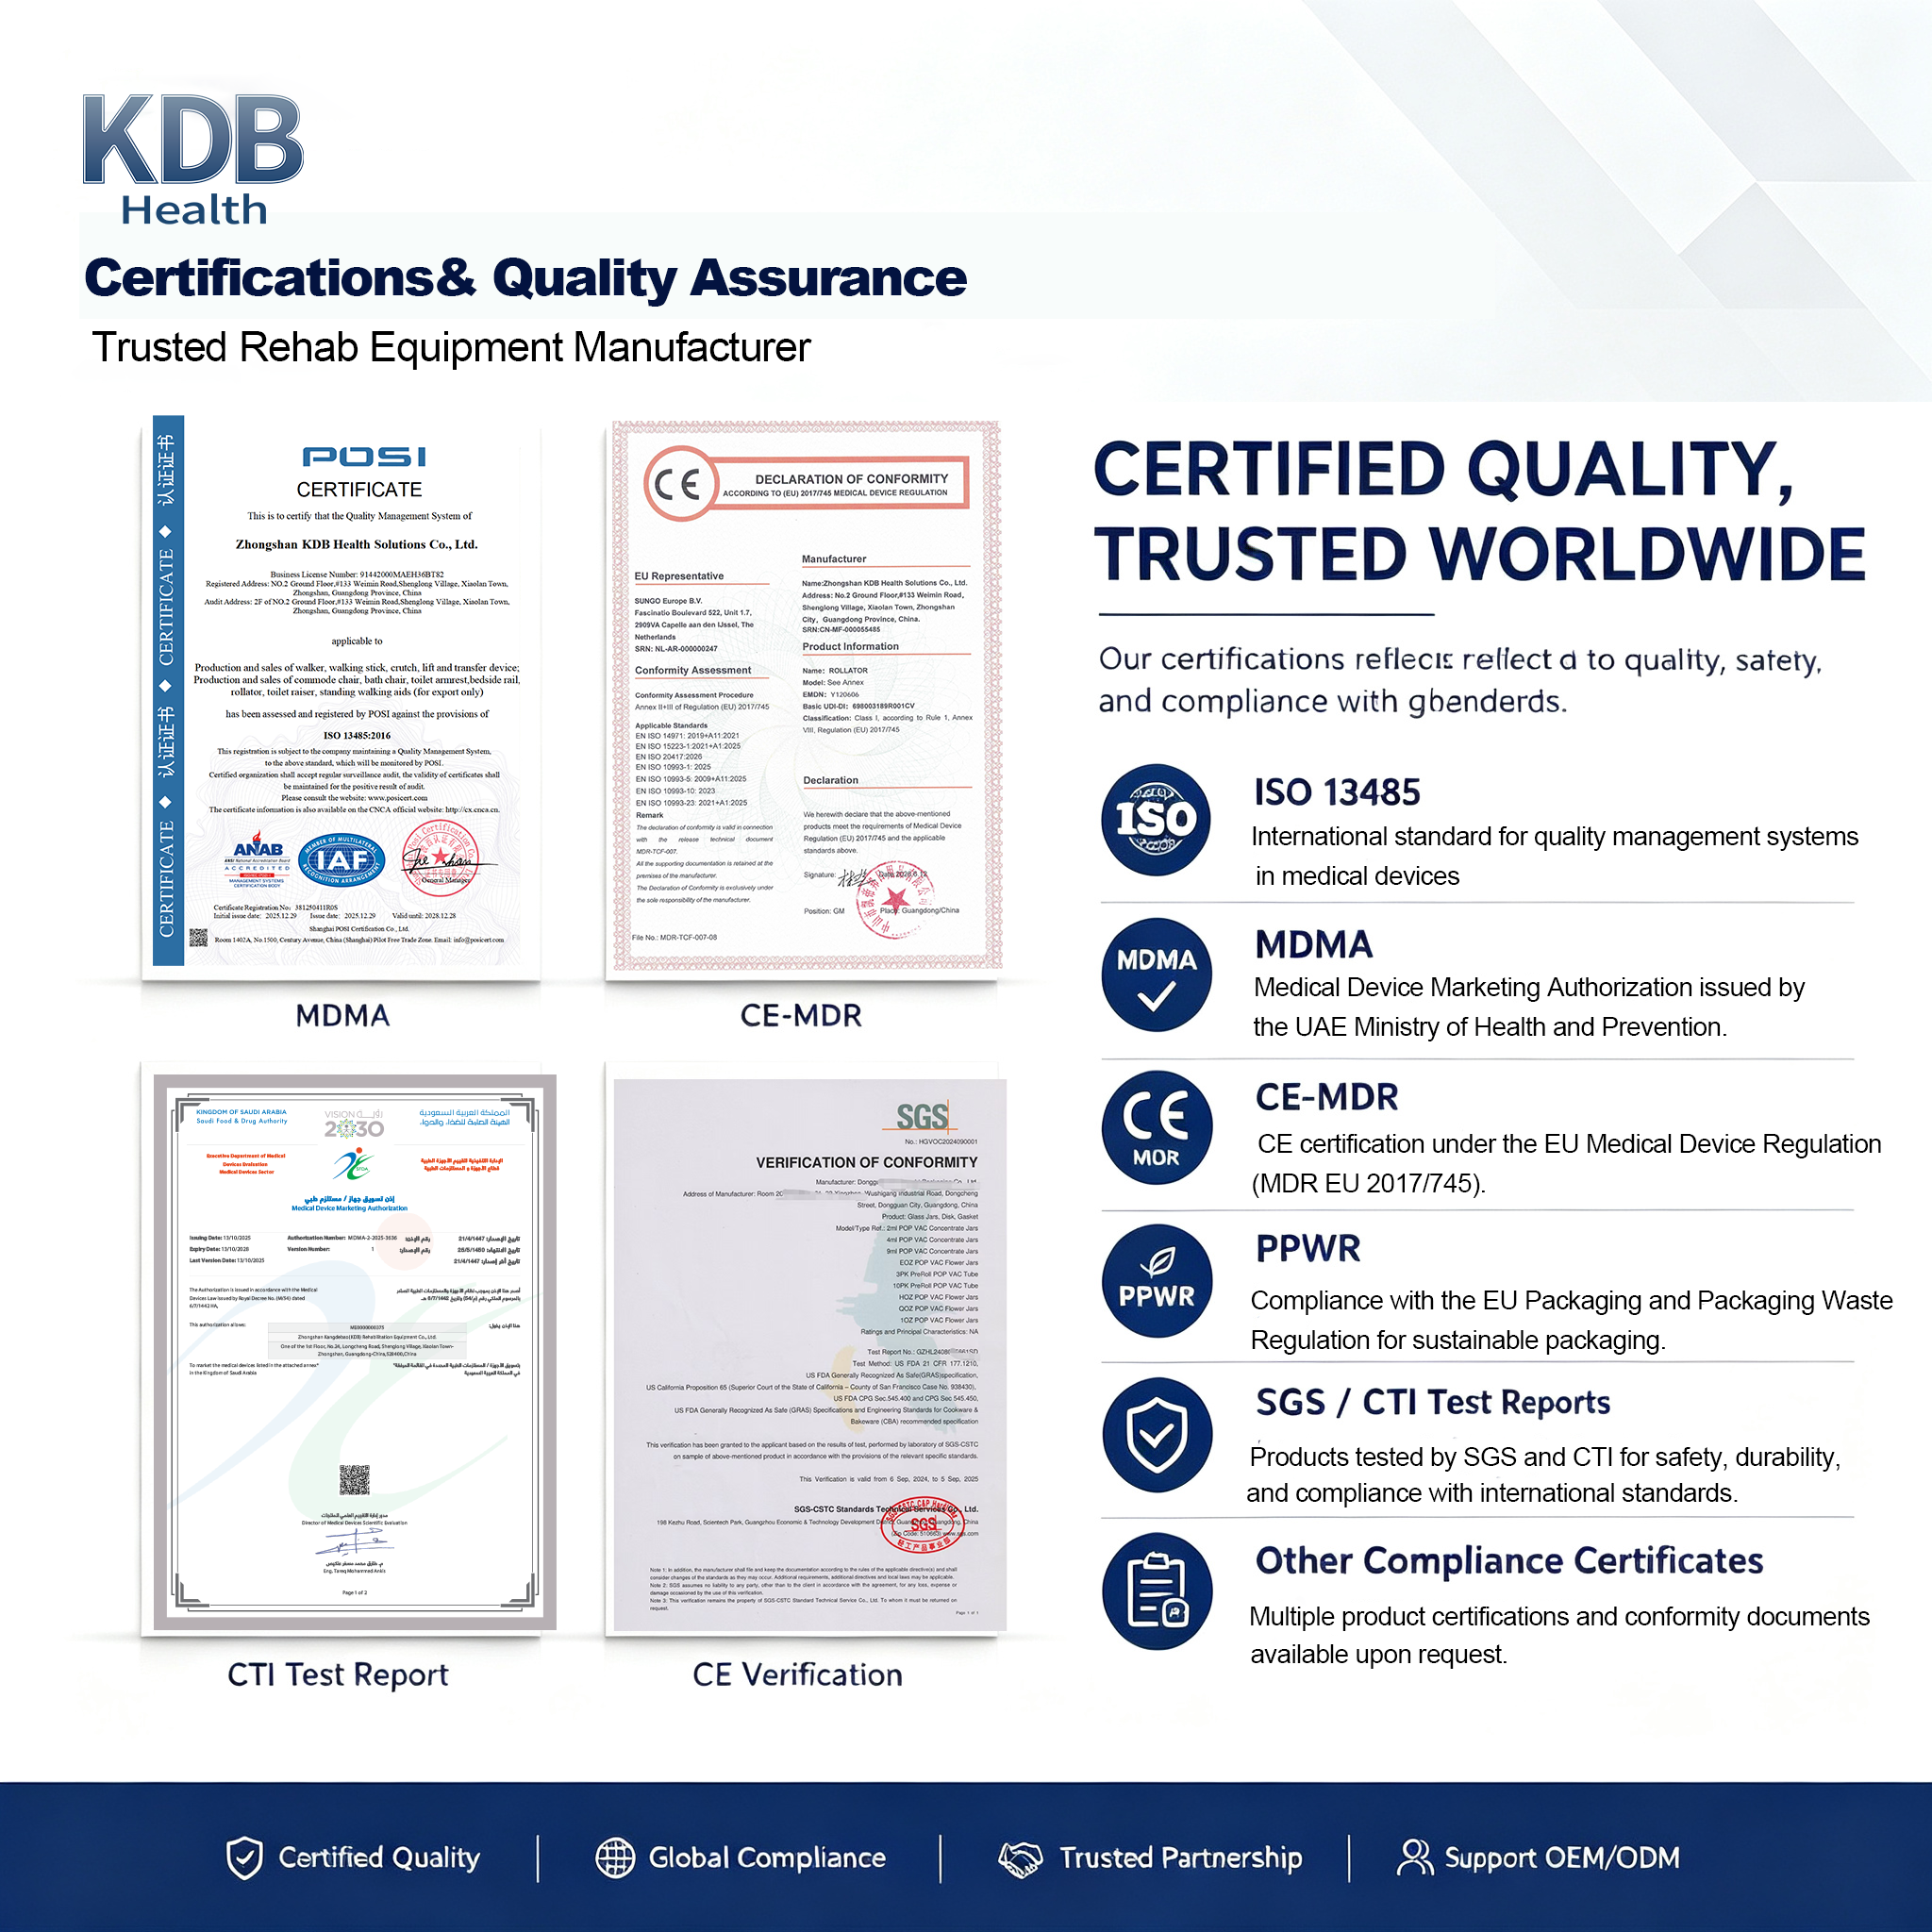
ใบรับรองมาตรฐาน ISO 13485 เป็นหลักฐานที่มีประโยชน์ในการยืนยันระบบการจัดการคุณภาพที่มีโครงสร้างชัดเจน แต่ผู้นำเข้ายังคงต้องตรวจสอบขอบเขตของใบรับรอง หน่วยงานรับรองที่ออก ความถูกต้อง และความเกี่ยวข้องกับสถานที่ผลิต
ฉลากและข้อมูลการนำเข้า
ผลิตภัณฑ์และบรรจุภัณฑ์ต้องเป็นไปตามข้อกำหนดด้านฉลากของสหรัฐอเมริกาที่ใช้บังคับ ทั้งนี้ขึ้นอยู่กับชนิดของอุปกรณ์และรูปแบบการจัดจำหน่าย ชุดฉลากอาจต้องระบุประเด็นต่าง ๆ ดังนี้:
-
 การระบุตัวผู้ผลิต
-
 เอกลักษณ์ของอุปกรณ์
-
 วัตถุประสงค์ในการใช้งาน
-
 วิธีใช้
-
 คำเตือนและข้อควรระวัง
-
 รุ่นหรือหมายเลขแคตตาล็อก
-
 ข้อมูลชุดผลิตภัณฑ์หรือข้อมูลย้อนกลับอื่นๆ
-
 ข้อมูลผู้นำเข้าในสหรัฐอเมริกา (ถ้ามี)
-
 เครื่องหมายระบุประเทศต้นทาง
-
 ข้อกำหนดการระบุอุปกรณ์อย่างเป็นเอกลักษณ์ (UDI) (ถ้ามี)
ข้อมูลที่ส่งในการนำเข้าต้องสอดคล้องกับการจดทะเบียนผู้ผลิต รายการอุปกรณ์ รหัสผลิตภัณฑ์ และเอกสารการจัดส่ง หากข้อมูลไม่ครบถ้วนหรือไม่สอดคล้องกัน อาจทำให้เกิดความล่าช้าในการพิจารณา หรือถูกกักไว้ที่ท่าเรือ
สหภาพยุโรป: การติดเครื่องหมาย CE ภายใต้ MDR
อุปกรณ์ทางการแพทย์ที่วางจำหน่ายในตลาดสหภาพยุโรปต้องสอดคล้องกับ ระเบียบ (EU) 2017/745 .
เก้าอี้นั่งถ่ายแบบมาตรฐานที่ไม่มีระบบขับเคลื่อนมักจัดอยู่ในกลุ่มอุปกรณ์ระดับ I ตาม MDR อย่างไรก็ตาม การจัดกลุ่มสุดท้ายจะต้องพิจารณาจากวัตถุประสงค์ในการใช้งานของผลิตภัณฑ์และกฎเกณฑ์การจัดกลุ่มที่ระบุไว้ในภาคผนวก VIII
การติดล้อไม่ได้ทำให้เก้าอี้ขับถ่ายอยู่ในระดับความเสี่ยงสูงขึ้นตามกฎระเบียบของสหภาพยุโรปโดยอัตโนมัติ เก้าอี้ขับถ่ายที่ใช้ในห้องอาบน้ำและมีล้ออาจยังคงจัดอยู่ในระดับคลาส I ขึ้นอยู่กับวัตถุประสงค์ในการใช้งานและลักษณะการออกแบบ ผลิตภัณฑ์ที่มีฟังก์ชันยกแบบมีพลังงาน ฟังก์ชันบำบัดเชิงรุก หรือลักษณะอื่นที่มีความเสี่ยงสูงกว่านั้น จำเป็นต้องประเมินการจัดระดับแยกต่างหาก
เก้าอี้ขับถ่ายระดับคลาส I ต้องใช้หน่วยงานที่ได้รับการแต่งตั้ง (Notified Body) หรือไม่
สำหรับอุปกรณ์ระดับคลาส I ทั่วไปที่จัดจำหน่ายแบบไม่ผ่านกระบวนการฆ่าเชื้อ และไม่มีฟังก์ชันการวัดค่า ผู้ผลิตมักดำเนินการประเมินความสอดคล้องเอง และออกประกาศความสอดคล้องตามสหภาพยุโรป (EU Declaration of Conformity) โดยไม่จำเป็นต้องมีส่วนร่วมจากหน่วยงานที่ได้รับการแต่งตั้งเป็นประจำ
การมีส่วนร่วมของหน่วยงานที่ได้รับการแต่งตั้งจะใช้กับกลุ่มย่อยเฉพาะของอุปกรณ์ระดับคลาส I ซึ่งรวมถึงอุปกรณ์ที่จัดจำหน่ายแบบผ่านกระบวนการฆ่าเชื้อ อุปกรณ์ที่มีฟังก์ชันการวัดค่า และเครื่องมือผ่าตัดที่นำกลับมาใช้ใหม่ได้ ภายใต้ขอบเขตที่ระบุไว้ในข้อบังคับ MDR
ดังนั้น ผู้นำเข้าจึงไม่ควรร้องขอ “ใบรับรอง CE ที่มีเลขหมายของหน่วยงานที่ได้รับการแต่งตั้ง (Notified Body)” โดยอัตโนมัติสำหรับเก้าอี้สุขภัณฑ์ระดับคลาส I ทั่วไป เนื่องจากสำหรับผลิตภัณฑ์หลายชนิดดังกล่าว เอกสารยืนยันความสอดคล้องหลักคือ ประกาศความสอดคล้องของสหภาพยุโรป (EU Declaration of Conformity) ที่ออกโดยผู้ผลิต
เอกสารทางเทคนิคที่จำเป็นสำหรับการติดเครื่องหมาย CE
ผู้ผลิตต้องจัดทำและเก็บรักษาเอกสารทางเทคนิคที่ครอบคลุมอุปกรณ์นั้นๆ และความสอดคล้องกับข้อบังคับ MDR
แฟ้มเอกสารมักประกอบด้วย:
-
 การระบุผลิตภัณฑ์และรุ่น
-
 วัตถุประสงค์ในการใช้งานและกลุ่มผู้ใช้เป้าหมาย
-
 เหตุผลในการจัดหมวดหมู่อุปกรณ์
-
 แบบร่างการออกแบบและข้อกำหนดทางเทคนิค
-
 รายการวัสดุ
-
 ข้อมูลการผลิต
-
 รายการตรวจสอบข้อกำหนดด้านความปลอดภัยและประสิทธิภาพทั่วไป
-
 เอกสารการจัดการความเสี่ยง
-
 รายงานการตรวจสอบและการยืนยัน
-
 มาตรฐานที่ใช้งาน
-
 เอกสารการประเมินทางคลินิก
-
 ฉลากและคู่มือการใช้งาน
-
 แผนการเฝ้าระวังหลังการตลาด
-
 ขั้นตอนการเฝ้าระวังและดำเนินการแก้ไข
-
 คำประกาศความสอดคล้องของสหภาพยุโรป
เอกสารที่จัดส่งให้ผู้นำเข้าต้องระบุรุ่นหรือกลุ่มผลิตภัณฑ์ที่ซื้ออย่างชัดเจน การออกหนังสือรับรองสำหรับผลิตภัณฑ์อื่นที่ไม่เกี่ยวข้อง ไม่สามารถแสดงหลักฐานว่าสอดคล้องตามข้อกำหนดสำหรับเก้าอี้แบบคอมโมด์ที่สั่งซื้อได้
การจัดการความเสี่ยงและการทดสอบผลิตภัณฑ์
การจัดการความเสี่ยงควรครอบคลุมอุปกรณ์ตลอดวงจรการใช้งานที่คาดการณ์ไว้ ความเสี่ยงที่เกี่ยวข้องอาจรวมถึง:
-
 ความไม่เสถียรของโครงสร้าง
-
 ความล้มเหลวของกลไกปรับระดับความสูง
-
 ความล้มเหลวของล้อหรือระบบเบรก
-
 การโก่งตัวมากเกินไปภายใต้แรงโหลด
-
 จุดที่อาจก่อให้เกิดการหนีบหรือรัดรึง
-
 ขอบคม
-
 การประกอบที่ไม่ถูกต้อง
-
 ความเสี่ยงที่เกี่ยวข้องกับวัสดุ
-
 ความเสี่ยงจากการทำความสะอาดและการปนเปื้อนข้าม
-
 การใช้งานผิดวิธีที่คาดการณ์ได้
ISO 14971 มักถูกใช้เป็นกรอบแนวทางในการจัดการความเสี่ยงของอุปกรณ์ทางการแพทย์
สำหรับผลิตภัณฑ์ช่วยเหลือด้านสุขอนามัยส่วนบุคคล ISO 17966 กำหนดข้อกำหนดและวิธีการทดสอบสำหรับกลุ่มผลิตภัณฑ์ที่รวมถึงเก้าอี้นั่งถ่ายแบบคงที่และแบบเคลื่อนย้าย รวมทั้งเก้าอี้อาบน้ำ ทั้งนี้ ควรยืนยันฉบับที่ใช้ โปรแกรมการทดสอบ และข้อกำหนดของตลาดที่เกี่ยวข้องสำหรับผลิตภัณฑ์นั้น ๆ
ผู้นำเข้าควรขอรายงานผลการทดสอบเฉพาะรุ่น แทนที่จะยอมรับคำกล่าวอ้างทั่วไปว่าผลิตภัณฑ์ทั้งหมดในกลุ่มนั้นได้รับการทดสอบแล้ว
หน้าที่ของตัวแทนที่ได้รับอนุญาตในสหภาพยุโรปและผู้นำเข้า
ผู้ผลิตที่ตั้งอยู่นอกสหภาพยุโรปต้องแต่งตั้งตัวแทนที่ได้รับอนุญาตในสหภาพยุโรปเมื่อมีการกำหนดไว้ตามข้อบังคับ MDR
ผู้นำเข้าในสหภาพยุโรปก็มีหน้าที่ของตนเองเช่นกัน ก่อนนำอุปกรณ์ออกสู่ตลาด ผู้นำเข้าควรตรวจสอบประเด็นต่าง ๆ เช่น
-
 CE Marking
-
 คำประกาศความสอดคล้องของสหภาพยุโรป
-
 การระบุตัวผู้ผลิต
-
 ตัวแทนที่ได้รับอนุญาตในสหภาพยุโรป
-
 ฉลากและคำแนะนำที่จำเป็น
-
 ข้อมูล UDI (เมื่อใช้ได้)
-
 ข้อกำหนดในการจดทะเบียน
-
 เงื่อนไขการจัดเก็บและการขนส่ง
-
 ขั้นตอนการจัดการเรื่องร้องเรียนและความไม่สอดคล้อง
เอกสารของผู้ผลิตไม่ได้ยกเลิกหน้าที่ของผู้นำเข้าในการดำเนินการตรวจสอบด้านกฎระเบียบด้วยตนเอง
มาตรฐาน ISO 13485 รับรองอะไร — และไม่รับรองอะไร
ISO 13485:2016 คือมาตรฐานระบบการจัดการคุณภาพสำหรับองค์กรผู้ผลิตอุปกรณ์ทางการแพทย์ มาตรฐานนี้ไม่ใช่ใบรับรองผลิตภัณฑ์ และไม่สามารถยืนยันด้วยตัวเองว่าเก้าอี้แบบนั่งถ่ายชนิดหนึ่งๆ สอดคล้องตามข้อกำหนดของสหภาพยุโรปหรือสหรัฐอเมริกา
ใบรับรอง ISO 13485 ที่ยังมีผลบังคับใช้สามารถแสดงให้เห็นว่าองค์กรที่ได้รับการรับรองดำเนินระบบการจัดการคุณภาพที่มีเอกสารกำกับไว้อย่างชัดเจน ภายในขอบเขตที่ระบุไว้
ผู้นำเข้าควรตรวจสอบ:
-
 ชื่อและที่อยู่ขององค์กรที่ได้รับการรับรอง
-
 ขอบเขตการครอบคลุมสถานที่ผลิต
-
 ขอบเขตของการรับรอง
-
 เลขที่ใบรับรอง
-
 วันที่ออกและวันหมดอายุ
-
 ข้อมูลเกี่ยวกับหน่วยงานที่ให้การรับรองและหน่วยงานที่ออกใบรับรอง
-
 หมวดหมู่ผลิตภัณฑ์นั้นอยู่ในขอบเขตที่ระบุไว้หรือไม่
ชุดเอกสารการปฏิบัติตามข้อกำหนดที่แข็งแกร่งที่สุด ประกอบด้วยระบบการจัดการคุณภาพที่เกี่ยวข้อง พร้อมการจัดประเภทผลิตภัณฑ์เฉพาะ การจัดการความเสี่ยง การทดสอบ ฉลาก และเอกสารเพื่อการเข้าสู่ตลาด
ข้อกำหนดระดับภูมิภาคอื่นนอกเหนือจากสหภาพยุโรปและสหรัฐอเมริกา
การรับรองเครื่องหมาย CE หรือการจดทะเบียนกับ FDA ไม่ควรถูกตีความว่าเป็นการอนุมัติทั่วไปสำหรับทุกตลาด
ตัวอย่างเช่น ประเทศซาอุดีอาระเบียมีระบบการอนุมัติการจำหน่ายอุปกรณ์ทางการแพทย์ ซึ่งบริหารโดยสำนักงานอาหารและยาแห่งซาอุดีอาระเบีย (SFDA) ตลาดอื่นๆ ในกลุ่มอ่าวเปอร์เซีย ตะวันออกกลาง เอเชีย และละตินอเมริกา ก็มีข้อกำหนดของตนเองเกี่ยวกับการจดทะเบียน การแต่งตั้งตัวแทนในประเทศ ฉลาก หรือการนำเข้า
MDSAP อาจอนุญาตให้องค์กรตรวจสอบที่ได้รับการยอมรับดำเนินการตรวจสอบครั้งเดียวเพื่อประเมินความสอดคล้องตามข้อกำหนดของหน่วยงานกำกับดูแลที่เข้าร่วมโครงการนี้ อย่างไรก็ตาม สิ่งนี้ไม่ได้ทำให้การจดทะเบียนผลิตภัณฑ์หรือการขออนุมัติการจำหน่ายในแต่ละประเทศเป็นโมฆะโดยอัตโนมัติ
ข้อผูกพันด้านบรรจุภัณฑ์และสิ่งแวดล้อมอาจมีผลบังคับใช้แยกต่างหากจากข้อกำหนดสำหรับอุปกรณ์ทางการแพทย์ ผู้นำเข้าที่จำหน่ายสินค้าในประเทศยุโรปควรประเมินข้อผูกพันที่เกี่ยวข้อง เช่น การจดทะเบียนบรรจุภัณฑ์ ความรับผิดชอบของผู้ผลิต และภาระในการรายงาน ตามแต่ละตลาดเป้าหมาย
รายการตรวจสอบความสอดคล้องของผู้นำเข้า
ก่อนยืนยันคำสั่งซื้อจำนวนมาก ผู้นำเข้าควรดำเนินการตรวจสอบตามรายการต่อไปนี้ให้ครบถ้วน
1. ระบุผลิตภัณฑ์ที่ต้องการอย่างแม่นยำ
บันทึกหมายเลขรุ่น รายละเอียดการจัดวางสเปก ชิ้นส่วนเสริม การใช้งานที่ตั้งใจไว้ และตลาดเป้าหมาย
2. ยืนยันการจัดหมวดหมู่
ขอให้ผู้จัดจำหน่ายระบุเหตุผลในการจัดหมวดหมู่ รหัสผลิตภัณฑ์ที่เกี่ยวข้อง หรือข้อกำหนดตาม MDR และเส้นทางการกำกับดูแลสำหรับรุ่นนั้นๆ โดยเฉพาะ
3. ตรวจสอบผู้ผลิต
ตรวจสอบให้แน่ใจว่าชื่อผู้ผลิตตามกฎหมายซึ่งระบุไว้ในเอกสารตรงกับที่ปรากฏบนฉลากผลิตภัณฑ์ หนังสือรับรอง ใบแจ้งหนี้ และข้อตกลงการผลิต
4. ทบทวนเอกสารเพื่อเข้าสู่ตลาด
ขึ้นอยู่กับตลาดเป้าหมาย ให้ร้องขอเอกสารที่เกี่ยวข้อง เช่น
-
 คำประกาศความสอดคล้องของสหภาพยุโรป
-
 เหตุผลในการจัดหมวดหมู่ตาม MDR
-
 รายละเอียดตัวแทนที่ได้รับอนุญาตจากสหภาพยุโรป
-
 ข้อมูลการจดทะเบียนสถานประกอบการและรายการอุปกรณ์กับสำนักงานคณะกรรมการอาหารและยาแห่งสหรัฐอเมริกา (FDA)
-
 รหัสผลิตภัณฑ์ของสหรัฐอเมริกาที่เกี่ยวข้อง
-
 ใบรับรอง ISO 13485
-
 การจดทะเบียนในประเทศหรือการอนุมัติการตลาด
5. ตรวจสอบหลักฐานเชิงเทคนิคเฉพาะผลิตภัณฑ์
ขอสรุปหรือรายงานที่เกี่ยวข้องซึ่งครอบคลุม:
-
 ความคงที่
-
 ความแข็งแรงแบบสถิต
-
 ความทนทาน
-
 การทดสอบการรับน้ำหนัก
-
 กลไกการปรับแต่ง
-
 ล้อและระบบเบรก
-
 ความปลอดภัยของวัสดุ
-
 การจัดการความเสี่ยง
-
 การติดป้าย
-
 คําแนะนําการใช้
6. ตรวจสอบความสอดคล้องของเอกสาร
เลขรุ่น ชื่อผู้ผลิต และคำอธิบายผลิตภัณฑ์ ควรสอดคล้องกันทั่วทั้งใบรับรอง หนังสือรับรองการประกาศ รายงานการทดสอบ ฉลาก และเอกสารเชิงพาณิชย์
7. ประเมินระบบควบคุมการเปลี่ยนแปลง
สอบถามว่าซัพพลายเออร์จัดการการเปลี่ยนแปลงวัสดุ ชิ้นส่วน ผู้รับจ้างช่วง การออกแบบ และฉลากอย่างไร การเปลี่ยนแปลงที่ไม่ได้รับการอนุมัติอาจส่งผลต่อความถูกต้องของหลักฐานการทดสอบหรือเอกสารด้านกฎระเบียบที่มีอยู่
8. ตรวจสอบผู้จัดจำหน่ายเมื่อเหมาะสม
สำหรับโครงการเชิงกลยุทธ์หรือโครงการที่มีปริมาณสูง ให้ดำเนินการตรวจสอบผู้จัดจำหน่ายแบบไปเยี่ยมสถานที่หรือทางไกล โดยครอบคลุมกระบวนการผลิต การตรวจสอบวัตถุดิบเข้า การติดตามย้อนกลับ การทดสอบ การควบคุมผลิตภัณฑ์ที่ไม่เป็นไปตามข้อกำหนด และการจัดการเรื่องร้องเรียน
ผู้จัดซื้อมืออาชีพยังสามารถศึกษาคู่มือของเราเกี่ยวกับ วิธีการประเมินผู้ผลิตอุปกรณ์การแพทย์แบบ OEM ก่อนเลือกคู่ค้าระยะยาว
ข้อผิดพลาดทั่วไปด้านความสอดคล้องที่ผู้นำเข้าควรหลีกเลี่ยง
ผู้นำเข้าควรระมัดระวังเมื่อผู้จัดจำหน่าย:
-
 ระบุว่าการจดทะเบียนกับ FDA หมายถึงการได้รับการรับรองหรือการอนุมัติจาก FDA
-
 ใช้เอกสารฉบับเดียวเพื่อครอบคลุมรุ่นผลิตภัณฑ์ที่ไม่เกี่ยวข้องกัน
-
 ไม่สามารถอธิบายรหัสผลิตภัณฑ์ที่เกี่ยวข้องหรือการจัดจำแนกประเภทตาม MDR ได้
-
 ให้ใบรับรอง ISO 13485 ที่หมดอายุหรือไม่สามารถตรวจสอบความถูกต้องได้
-
 ให้เอกสาร CE ทั่วไปโดยไม่ระบุรุ่นของผลิตภัณฑ์
-
 อ้างว่าอุปกรณ์กลุ่มคลาส I ทุกชนิดผ่านกระบวนการเดียวกัน
-
 ไม่สามารถจัดหาหลักฐานการทดสอบที่เฉพาะเจาะจงต่อผลิตภัณฑ์ได้
-
 ใช้โลโก้หรือเลขหมายของหน่วยงานที่ได้รับการแต่งตั้ง (Notified Body) โดยไม่มีเหตุผลที่ถูกต้อง
-
 เปลี่ยนส่วนประกอบโดยไม่อัปเดตเอกสารด้านความเสี่ยงและเอกสารทางเทคนิค
-
 ถือว่าเครื่องหมาย CE เป็นการรับรองอัตโนมัติสำหรับตลาดนอกสหภาพยุโรป
สัญญาณเตือนเหล่านี้ไม่ได้หมายความเสมอไปว่าไม่สอดคล้องตามข้อกำหนด แต่จำเป็นต้องสอบทานเพิ่มเติมก่อนดำเนินการสั่งซื้อ
การทำงานร่วมกับ KDB Health
KDB Health สนับสนุนผู้จัดจำหน่ายด้านการแพทย์ ผู้นำเข้า แบรนด์ที่ผลิตภายใต้ชื่อผู้อื่น (private-label) และผู้ซื้อสถาบันที่จัดหาเก้าอี้แบบคอมโมด (commode chairs) และอุปกรณ์ฟื้นฟูสมรรถภาพที่เกี่ยวข้อง
การสนับสนุนด้านผลิตภัณฑ์และการผลิตของเราประกอบด้วย:
-
 กระบวนการจัดการคุณภาพตามมาตรฐาน ISO 13485
-
 การประสานงานเอกสารเฉพาะผลิตภัณฑ์
-
 การสนับสนุนหนังสือรับรองความสอดคล้องตามสหภาพยุโรป (EU Declaration of Conformity) สำหรับรุ่นที่เกี่ยวข้อง
-
 การสนับสนุนการจัดการความเสี่ยงและแฟ้มเทคนิค
-
 การประสานงานการทดสอบเฉพาะรุ่น
-
 การปรับแต่งฉลากและคู่มือการใช้งาน
-
 การพัฒนาแบบ OEM และ ODM
-
 การสนับสนุนเอกสารสำหรับโครงการระดับภูมิภาคที่ผ่านการรับรอง
เอกสารที่มีให้จริงขึ้นอยู่กับรุ่นผลิตภัณฑ์ การตั้งค่า และตลาดปลายทาง ผู้ซื้อควรแจ้งประเทศเป้าหมายและช่องทางการจัดจำหน่ายที่ตั้งใจไว้ตั้งแต่เริ่มโครงการ เพื่อให้สามารถทบทวนข้อกำหนดที่เหมาะสมก่อนการผลิต
ค้นพบของเรา เก้าอี้ส้วม หรือติดต่อทีม KDB Health เพื่อขอข้อมูลจำเพาะของผลิตภัณฑ์ ความพร้อมของเอกสารการปฏิบัติตาม แคตตาล็อก ข้อมูล MOQ และใบเสนอราคาที่ปรับแต่งเฉพาะ
คำถามที่พบบ่อย
เก้าอี้แบบคอมโมด์ทั้งหมดจัดเป็นอุปกรณ์ทางการแพทย์ประเภท I หรือไม่
เก้าอี้สุขภัณฑ์แบบทั่วไปหลายรุ่นจัดอยู่ในกลุ่มอุปกรณ์ระดับคลาส I ทั้งในสหรัฐอเมริกาและสหภาพยุโรป แต่การจัดหมวดหมู่ขึ้นอยู่กับวัตถุประสงค์ในการใช้งาน ลักษณะการออกแบบ ฟังก์ชัน และข้อบังคับเฉพาะของแต่ละประเทศ ดังนั้นจึงจำเป็นต้องประเมินแต่ละรุ่นแยกกัน
การจดทะเบียนกับสำนักงานคณะกรรมการอาหารและยาแห่งสหรัฐอเมริกา (FDA) หมายความว่าเก้าอี้สุขภัณฑ์ได้รับการรับรองจาก FDA หรือไม่
ไม่ใช่ การจดทะเบียนสถานประกอบการและการจดรายการอุปกรณ์ไม่เท่ากับการรับรอง การอนุมัติ หรือการรับรองมาตรฐานจาก FDA
เก้าอี้สุขภัณฑ์ทุกรุ่นที่จัดอยู่ในกลุ่มคลาส I จำเป็นต้องยื่นเอกสารแบบ 510(k) หรือไม่
ไม่ใช่ อุปกรณ์คลาส I หลายประเภทได้รับการยกเว้นจากการยื่นเอกสารแบบ 510(k) แต่ผู้ผลิตจำเป็นต้องตรวจสอบรหัสผลิตภัณฑ์ที่ถูกต้องและข้อจำกัดใด ๆ ที่เกี่ยวข้องกับการยกเว้นนั้น
เก้าอี้สุขภัณฑ์ทุกรุ่นที่จัดอยู่ในกลุ่มคลาส I จำเป็นต้องมีใบรับรอง CE จากหน่วยงานที่ได้รับการแต่งตั้ง (Notified Body) หรือไม่
ไม่ใช่ อุปกรณ์คลาส I ทั่วไปที่ไม่ผ่านกระบวนการฆ่าเชื้อและไม่มีฟังก์ชันการวัด มักจะประกาศความสอดคล้องด้วยตนเองโดยผู้ผลิตภายใต้ข้อบังคับ MDR ดังนั้น เอกสารประกาศความสอดคล้องของสหภาพยุโรป (EU Declaration of Conformity) และเอกสารทางเทคนิคจึงมีความสำคัญอย่างยิ่ง
ใบรับรองมาตรฐาน ISO 13485 เพียงอย่างเดียวเพียงพอสำหรับการนำเข้าสินค้าหรือไม่
ไม่ใช่ ข้อกำหนด ISO 13485 เกี่ยวข้องกับระบบการจัดการคุณภาพขององค์กรเท่านั้น แต่ยังต้องพิจารณาด้านการจัดหมวดหมู่ผลิตภัณฑ์ เอกสารทางเทคนิค การทดสอบ การติดฉลาก การจดทะเบียน และหน้าที่ของผู้นำเข้าด้วย
ไฟล์แสดงความสอดคล้องสามารถครอบคลุมรุ่นเก้าอี้ส้วมได้หลายรุ่นพร้อมกันหรือไม่
กลุ่มผลิตภัณฑ์อาจแบ่งปันเอกสารกันได้ หากมีเหตุผลเชิงเทคนิคและข้อบังคับรองรับอย่างชัดเจน ไฟล์ดังกล่าวต้องระบุรุ่นที่ครอบคลุมอย่างชัดแจ้ง และต้องกล่าวถึงความแตกต่างที่เกี่ยวข้องด้านการออกแบบและด้านความเสี่ยง
สารบัญ
- การปฏิบัติตามเริ่มต้นจากวัตถุประสงค์ในการใช้งานของสินค้า
- สหรัฐอเมริกา: ข้อกำหนดของสำนักงานคณะกรรมการอาหารและยาแห่งสหรัฐอเมริกา (FDA) สำหรับเก้าอี้นั่งถ่าย
- สหภาพยุโรป: การติดเครื่องหมาย CE ภายใต้ MDR
- มาตรฐาน ISO 13485 รับรองอะไร — และไม่รับรองอะไร
- ข้อกำหนดระดับภูมิภาคอื่นนอกเหนือจากสหภาพยุโรปและสหรัฐอเมริกา
- รายการตรวจสอบความสอดคล้องของผู้นำเข้า
- ข้อผิดพลาดทั่วไปด้านความสอดคล้องที่ผู้นำเข้าควรหลีกเลี่ยง
- การทำงานร่วมกับ KDB Health
-
คำถามที่พบบ่อย
- เก้าอี้แบบคอมโมด์ทั้งหมดจัดเป็นอุปกรณ์ทางการแพทย์ประเภท I หรือไม่
- การจดทะเบียนกับสำนักงานคณะกรรมการอาหารและยาแห่งสหรัฐอเมริกา (FDA) หมายความว่าเก้าอี้สุขภัณฑ์ได้รับการรับรองจาก FDA หรือไม่
- เก้าอี้สุขภัณฑ์ทุกรุ่นที่จัดอยู่ในกลุ่มคลาส I จำเป็นต้องยื่นเอกสารแบบ 510(k) หรือไม่
- เก้าอี้สุขภัณฑ์ทุกรุ่นที่จัดอยู่ในกลุ่มคลาส I จำเป็นต้องมีใบรับรอง CE จากหน่วยงานที่ได้รับการแต่งตั้ง (Notified Body) หรือไม่
- ใบรับรองมาตรฐาน ISO 13485 เพียงอย่างเดียวเพียงพอสำหรับการนำเข้าสินค้าหรือไม่
- ไฟล์แสดงความสอดคล้องสามารถครอบคลุมรุ่นเก้าอี้ส้วมได้หลายรุ่นพร้อมกันหรือไม่