 EN
Importowanie krzeseł toaletowych nie sprowadza się jedynie do porównywania ceny, nośności i czasu dostawy. W zależności od przeznaczenia produktu, jego projektu oraz rynku docelowego krzesło toaletowe może być klasyfikowane jako urządzenie medyczne lub produkt wspomagający.
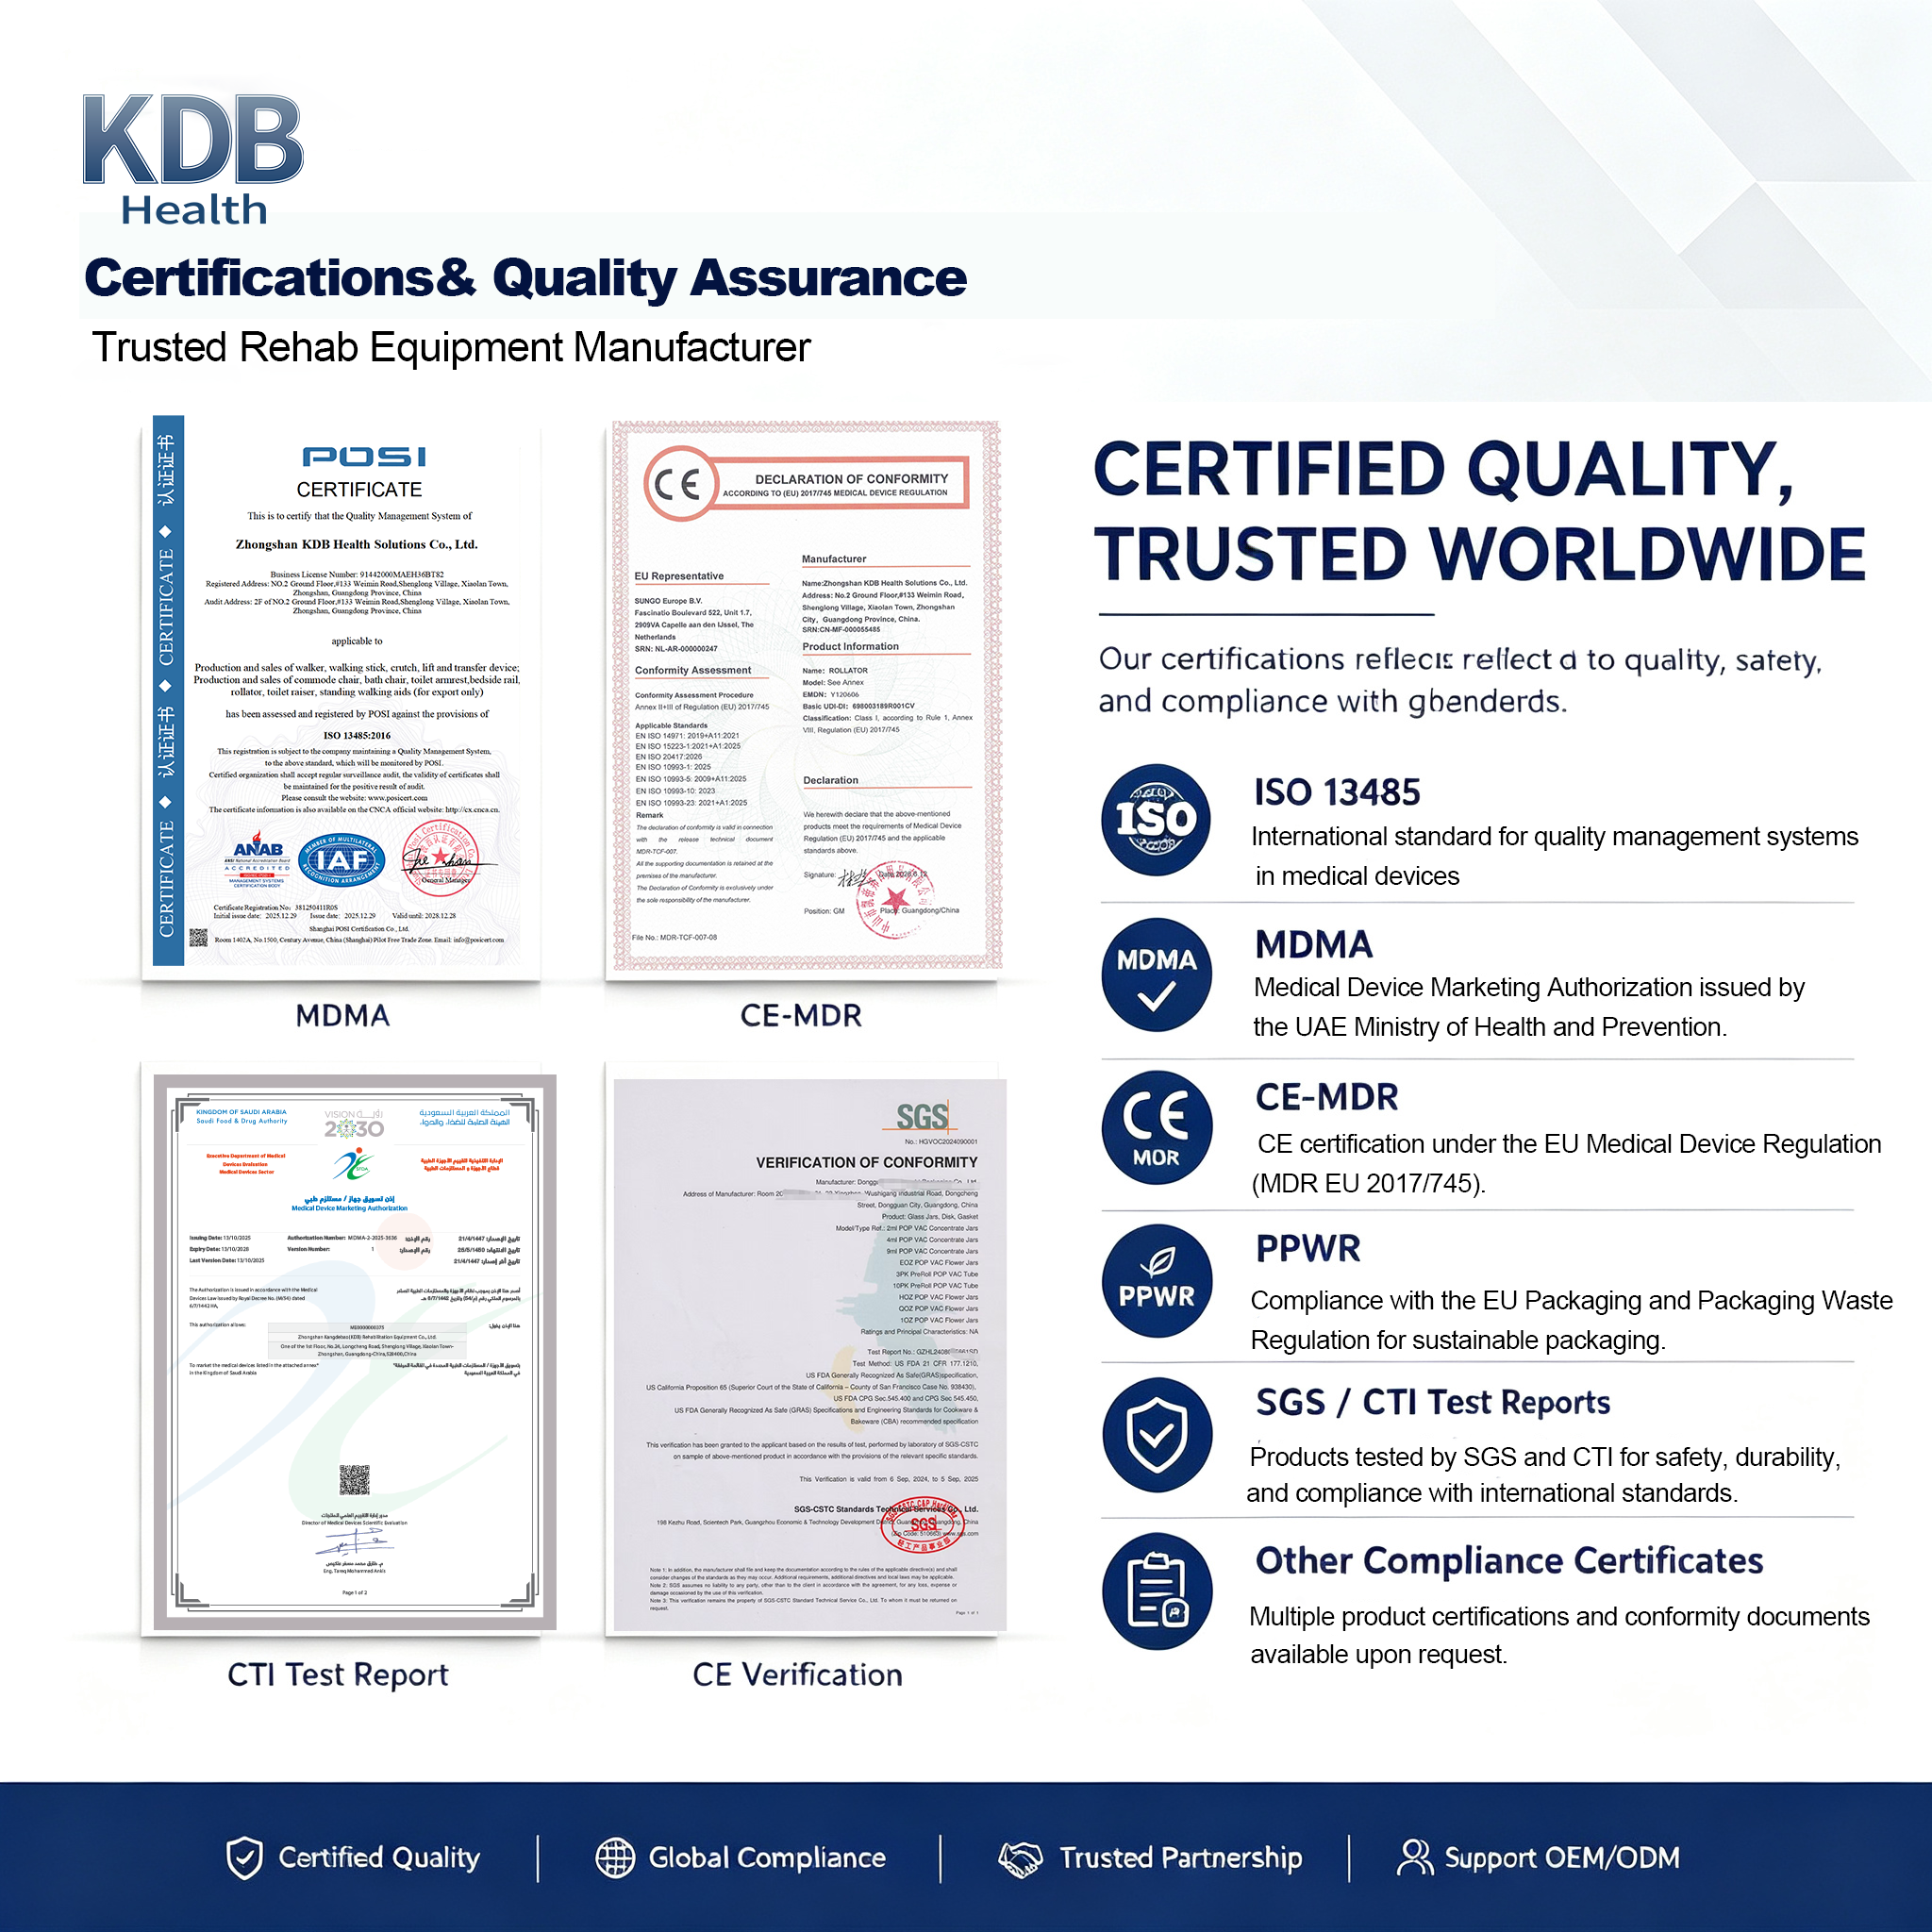
Dla importerów, dystrybutorów oraz marek własnych zgodność z przepisami powinna zostać oceniona jeszcze przed potwierdzeniem produktu, opakowania lub zamówienia zakupowego. Samo posiadanie certyfikatu nie wystarcza. Nabywcy muszą upewnić się, że dokumentacja dotyczy dokładnie tego samego produktu, który jest importowany, oraz że producent, importer i lokalny przedstawiciel rozumieją swoje odpowiedzialności.
W tym przewodniku wyjaśniono główne wymagania CE i FDA, które profesjonalni nabywcy powinni sprawdzić podczas zakupu krzeseł toaletowych. Przewodnik ma charakter praktycznego wsparcia zakupowego, a nie porady prawnej ani regulacyjnej.
Zgodność z przepisami zaczyna się od przeznaczenia produktu
Dwa produkty o podobnym wyglądzie mogą nie podlegać dokładnie temu samemu torowi regulacyjnemu.
Klasyfikacja może być wpływana przez:
-
 Zamierzone zastosowanie
-
Oświadczenia dotyczące produktu
-
Konfigurację statyczną lub na kółkach
-
Funkcje ręczne lub napędzane
-
Mechanizmy regulacji wysokości lub podnoszenia
-
Funkcje transferowe
-
Grupę użytkowników
-
Dostawę w wersji sterylnej lub niesterylnej
-
Akcesoria dostarczane razem z fotelikiem
-
Kraj docelowy
Konwencjonalny nocny stolik toaletowy, wózek-toaletka do prysznica oraz mechanicznie wspomagane krzesło podnoszące nie powinny być automatycznie traktowane jako ten sam sprzęt.
Zanim zaakceptują jakiekolwiek oświadczenie o zgodności, importerzy powinni uzyskać numer modelu, opis zamierzonego zastosowania oraz konfigurację produktu i porównać je z dokumentami dostarczonymi przez producenta.
Stany Zjednoczone: wymagania FDA dotyczące krzeseł toaletowych
Określenie właściwej klasyfikacji sprzętu
Wiele konwencjonalnych konfiguracji krzeseł toaletowych jest regulowanych przez amerykańską Agencję Żywności i Leków (FDA) jako urządzenia klasy I. Jednak dokładny kod produktu oraz numer przepisu zależą od projektu i zamierzonego zastosowania produktu.
W rejestrach FDA znajdują się różne klasyfikacje urządzeń klasy I, m.in. dla produktów takich jak:
-
 Adaptery higieniczne oraz przenośne krzesła toaletowe
-
 Krzesła na kółkach
-
 Mechanicznie regulowane krzesła
-
 Przystawki toaletowe do wózków inwalidzkich
Importery nie powinny zakładać, że każdy fotel toaletowy korzysta z tego samego kodu produktu FDA. Baza danych klasyfikacji produktów FDA oraz przeznaczenia urządzenia.
Bardziej złożone produkty, w tym zasilane elektrycznie urządzenia do podnoszenia lub produkty formułujące dodatkowe stwierdzenia medyczne, mogą podlegać innemu trybowi regulacyjnemu.
Sprawdź, czy urządzenie jest zwolnione z obowiązku zgłoszenia 510(k)
Większość urządzeń medycznych klasy I jest zwolniona z obowiązku zgłoszenia 510(k) przed wprowadzeniem na rynek, jednak ta zwolnienie nie ma charakteru powszechnego.
Poprawna procedura polega na:
-
Określeniu odpowiedniego kodu produktu FDA oraz numeru przepisu.
-
Sprawdzeniu bazy danych klasyfikacji co do klasy urządzenia.
-
Potwierdzeniu, czy dany typ urządzenia jest zwolniony z obowiązku zgłoszenia 510(k).
-
Przejrzyj wszelkie ograniczenia dotyczące zwolnienia.
-
Określ, które ogólne wymagania kontrolne i wymagania dotyczące systemu jakości nadal mają zastosowanie.
Zwolnienie z obowiązku zgłoszenia 510(k) nie oznacza, że produkt jest zwolniony ze wszystkich wymagań FDA.
Rejestracja zakładu i rejestracja wyrobu medycznego
W przypadku stosowania zagraniczny producent eksportujący wyroby medyczne do Stanów Zjednoczonych musi ukończyć Rejestrację zakładu w FDA oraz wpisać odpowiednie wyroby medyczne.
Zagraniczny zakład musi również powołać przedstawiciela amerykańskiego. Początkowy importer amerykański ma osobne obowiązki i musi zidentyfikować zagranicznych producentów, których wyroby medyczne importuje.
Importery powinny zweryfikować:
-
 Prawną nazwę zarejestrowanego zakładu
-
 Status rejestracji na bieżący rok rejestracyjny
-
 Informacje o wykazie urządzeń
-
 Dotyczący kod produktu
-
 Informacje o agencie amerykańskim
-
 Obowiązki pierwotnego importera
-
 Zgodność między wymienionym producentem a dokumentami handlowymi
Rejestracja zakładu i wykaz urządzeń w FDA nie oznaczają, że FDA zatwierdziła, dopuściła do obrotu ani certyfikowała zakładu lub produktu. Materiały marketingowe nie powinny zawierać sformułowań takich jak „certyfikowane przez FDA”, wyłącznie na podstawie istnienia rejestracji lub wykazu.
Wymagania dotyczące zarządzania jakością zgodnie z QMSR
The Regulamin FDA dotyczący systemu zarządzania jakością wszedł w życie 2 lutego 2026 r. QMSR zmieniło przepisy 21 CFR część 820 oraz włączyło przez odniesienie normę ISO 13485:2016 wraz z dodatkowymi wymaganiami specyficznymi dla FDA.
Wymagania stosowane do konkretnego producenta lub urządzenia zależą od klasyfikacji oraz ewentualnych istotnych wyłączeń.
Importery powinny ocenić, czy producent wprowadził odpowiednie kontrole w zakresie:
-
 Zarządzania dokumentami i zapisami
-
 Kwalifikacja dostawców
-
 Kontrolę materiałów przychodzących
-
 Kontroli produkcji
-
 Identyfikacja produktów i śledzenie ich pochodzenia
-
 Produktów niespełniających wymagań
-
 Obsługa skarg
-
 Działań korygujących i zapobiegawczych
-
 Zarządzanie ryzykiem
-
 Odpowiedzialności po wprowadzeniu produktu na rynek
Certyfikat ISO 13485 stanowi przydatne potwierdzenie istnienia zorganizowanego systemu zarządzania jakością, jednak importerzy powinni mimo to zweryfikować jego zakres, organ certyfikujący, ważność oraz zgodność z lokalizacją produkcji.
Oznakowanie i informacje dotyczące importu
Produkt oraz jego opakowanie muszą spełniać obowiązujące amerykańskie wymagania dotyczące oznakowania. W zależności od rodzaju urządzenia oraz modelu dystrybucji pakiet oznakowania może wymagać uwzględnienia:
-
 Identyfikacja producenta
-
 Tożsamość urządzenia
-
 Przeznaczone zastosowanie
-
 Sposób użycia
-
 Ostrzeżenia i środki ostrożności
-
 Model lub numer katalogowy
-
 Numer partii lub inne informacje umożliwiające śledzenie
-
 Dane importera z USA, w odpowiednich przypadkach
-
 Oznaczenie kraju pochodzenia
-
 Wymagania dotyczące unikalnej identyfikacji urządzenia (UDI), w odpowiednich przypadkach
Informacje przekazywane podczas wprowadzania do obrotu w USA muszą być zgodne z rejestracją producenta, wykazem urządzeń medycznych, kodem produktu oraz dokumentami przewozowymi. Niekompletne lub niespójne informacje mogą spowolnić procedurę przeglądu lub doprowadzić do zatrzymania towaru w porcie.
Unia Europejska: oznakowanie CE zgodnie z rozporządzeniem MDR
Urządzenia medyczne wprowadzane na rynek UE muszą spełniać wymagania Rozporządzenia (UE) 2017/745 .
Wiele standardowych, nieaktywnych foteli komodowych jest zazwyczaj klasyfikowanych jako urządzenia klasy I zgodnie z rozporządzeniem MDR. Ostateczna klasyfikacja musi jednak opierać się na zamierzonem przeznaczeniu produktu oraz zasadach klasyfikacji zawartych w załączniku VIII.
Dodanie kół nie przesuwa automatycznie fotela komodowego do wyższej klasy ryzyka w UE. Fotel komodowy do prysznica z kołami może nadal być klasyfikowany jako urządzenie klasy I, w zależności od jego zamierzonego zastosowania i konstrukcji. Produkty wyposażone w funkcje podnoszenia zasilane energią, aktywne funkcje terapeutyczne lub inne cechy wiążące się z wyższym ryzykiem wymagają osobnej oceny klasyfikacji.
Czy fotel komodowy klasy I wymaga udziału jednostki notyfikowanej?
W przypadku zwykłego urządzenia klasy I dostarczanego w stanie niesterilnym i bez funkcji pomiarowej producent zwykle przeprowadza ocenę zgodności oraz wydaje deklarację zgodności UE bez regularnego zaangażowania jednostki notyfikowanej.
Zaangażowanie Organu Notyfikowanego dotyczy określonych podklas wyrobów medycznych klasy I, w tym wyrobów dostarczanych w sterylnym opakowaniu, wyrobów wyposażonych w funkcję pomiarową oraz wielokrotnie używanych narzędzi chirurgicznych, w zakresie określonym przez rozporządzenie MDR.
Dlatego importery nie powinny automatycznie żądać „certyfikatu CE z numerem Organu Notyfikowanego” dla każdego zwykłego krzesła toaletowego klasy I. Dla wielu takich wyrobów głównym dokumentem potwierdzającym zgodność jest deklaracja zgodności UE wydawana przez producenta.
Dokumentacja techniczna wymagana do oznakowania CE
Producent powinien prowadzić dokumentację techniczną obejmującą wyrobów medyczny oraz jego zgodność z wymaganiami rozporządzenia MDR.
Plik zawiera zazwyczaj:
-
 Identyfikację produktu i modelu
-
 Określenie przeznaczenia i grupy użytkowników
-
 Uzasadnienie klasyfikacji wyrobu
-
 Rysunki konstrukcyjne i specyfikacje
-
 Lista materiałów
-
 Informacje produkcyjne
-
 Listę kontrolną ogólnych wymagań dotyczących bezpieczeństwa i wydajności
-
 Dokumentacja zarządzania ryzykiem
-
 Raporty weryfikacji i walidacji
-
 Dotyczące normy
-
 Dokumentacja oceny klinicznej
-
 Oznakowanie i instrukcje użytkowania
-
 Plan nadzoru po wprowadzeniu na rynek
-
 Procedury nadzoru i działań korygujących
-
 Deklaracja Zgodności UE
Dokumenty dostarczone importerowi powinny jednoznacznie identyfikować dokładny model lub rodzinę produktów zakupionych. Oświadczenie wydane dla niepowiązanego produktu nie stanowi dowodu zgodności dla zamówionej foteleto-kanapy.
Zarządzanie ryzykiem i badania produktu
Zarządzanie ryzykiem powinno obejmować urządzenie w całym przewidywanym cyklu jego życia. Istotne ryzyka mogą obejmować:
-
 Niestabilność konstrukcyjna
-
 Awaria mechanizmów regulacji wysokości
-
 Awaria kół lub hamulców
-
 Zbyt duże ugięcie pod obciążeniem
-
 Miejsca z możliwością przygniecia lub uwięzienia
-
 Ostre krawędzie
-
 Nieprawidłowy montaż
-
 Ryzyka związane z materiałem
-
 Ryzyka związane z czyszczeniem oraz krzyżowym zanieczyszczeniem
-
 Przewidywalne nieprawidłowe użytkowanie
ISO 14971 jest powszechnie stosowanym standardem ramowym do zarządzania ryzykiem w urządzeniach medycznych.
W przypadku produktów wspomagających higienę osobistą, ISO 17966 określa wymagania oraz metody badań obejmujące grupy wyrobów, w tym statyczne i mobilne krzesła toaletowe oraz krzesła prysznicowe. Należy potwierdzić odpowiednią edycję standardu, program badań oraz wymagania rynkowe dla danego produktu.
Importery powinny żądać raportów z badań dotyczących konkretnych modeli, zamiast akceptować ogólne stwierdzenie, że cała gama produktów została przetestowana.
Obowiązki przedstawiciela upoważnionego w UE oraz importera
Producent zlokalizowany poza Unią Europejską musi powołać przedstawiciela upoważnionego w UE, jeśli wymaga tego rozporządzenie MDR.
Importery z UE mają również własne obowiązki. Przed wprowadzeniem urządzenia do obrotu importer powinien zweryfikować takie kwestie jak:
-
 Oznakowanie CE
-
 Deklaracja Zgodności UE
-
 Identyfikacja producenta
-
 Przedstawiciel upoważniony w UE
-
 Wymagane oznakowanie i instrukcje
-
 Informacje UDI, tam gdzie mają zastosowanie
-
 Wymagania dotyczące rejestracji
-
 Warunki przechowywania i transportu
-
 Procedury zgłaszania skarg i niezgodności
Dokumentacja producenta nie zwalnia importera z obowiązku przeprowadzenia własnych sprawdzeń zgodności z przepisami.
Co standard ISO 13485 potwierdza — a czego nie potwierdza
ISO 13485:2016 to standard systemu zarządzania jakością dla organizacji zajmujących się wyrobami medycznymi. Nie jest certyfikatem produktu i samo w sobie nie potwierdza, że konkretny fotel komodowy spełnia wymagania Unii Europejskiej lub Stanów Zjednoczonych.
Ważny certyfikat ISO 13485 może potwierdzać, że certyfikowana organizacja stosuje udokumentowany system zarządzania jakością w zakresie określonym w certyfikacie.
Importery powinny sprawdzić:
-
 Nazwę i adres certyfikowanej organizacji
-
 Zakres obejmujący miejsca produkcji
-
 Zakres certyfikacji
-
 Numer certyfikatu
-
 Data wydania i ważności
-
 Informacje o akredytowanym organie certyfikującym
-
 Czy kategoria produktu mieści się w określonym zakresie certyfikatu
Najbardziej solidny pakiet zgodności łączy odpowiedni system zarządzania jakością z klasyfikacją produktu, zarządzaniem ryzykiem, badaniami, oznakowaniem oraz dokumentacją zapewniającą dostęp do rynku.
Wymagania regionalne poza Unią Europejską i Stanami Zjednoczonymi
Oznakowanie CE lub rejestracja w FDA nie powinny być traktowane jako uniwersalne zezwolenie na wprowadzenie produktu na każdy rynek.
Na przykład Arabia Saudyjska stosuje system zezwoleń na wprowadzanie urządzeń medycznych, zarządzany przez saudyjską Agencję Żywności i Leków (Saudi Food and Drug Authority). Inne rynki z regionu Zatoki Perskiej, Bliskiego Wschodu, Azji oraz Ameryki Łacińskiej mają własne wymagania dotyczące rejestracji produktów, wyznaczania lokalnego przedstawiciela, oznakowania czy importu.
MDSAP może umożliwić uznanej organizacji audytowej przeprowadzenie jednego audytu obejmującego wymagania uczestniczących organów regulacyjnych. Nie zastępuje on automatycznie rejestracji produktu ani zezwolenia na jego wprowadzenie do obrotu w poszczególnych krajach.
Oddzielne obowiązki związane z opakowaniami oraz ochroną środowiska mogą również mieć zastosowanie niezależnie od wymagań dotyczących urządzeń medycznych. Importerzy sprzedający swoje produkty w krajach europejskich powinni ocenić obowiązujące w każdym docelowym rynku wymagania dotyczące rejestracji opakowań, odpowiedzialności producenta oraz raportowania.
Lista kontrolna weryfikacji zgodności importera
Zanim potwierdzą zamówienie hurtowe, importerzy powinni wykonać poniższe czynności kontrolne.
1. Określić dokładny produkt
Zarejestrować numer modelu, konfigurację, akcesoria, przeznaczenie oraz rynek docelowy.
2. Potwierdzić klasyfikację
Poprosić dostawcę o przedstawienie uzasadnienia klasyfikacji, odpowiedniego kodu produktu lub zasady MDR oraz ścieżki regulacyjnej dla dokładnie tego modelu.
3. Zweryfikować producenta
Upewnić się, że nazwa prawna producenta podana w dokumentacji zgadza się z oznaczeniem produktu, deklaracją, fakturą oraz umową produkcyjną.
4. Przejrzeć dokumenty dotyczące dostępu do rynku
W zależności od rynku zażądać odpowiednich dokumentów, takich jak:
-
 Deklaracja Zgodności UE
-
 Uzasadnienie klasyfikacji zgodnie z MDR
-
 Dane przedstawiciela upoważnionego w UE
-
 Rejestracja zakładu w FDA oraz informacje o wykazie urządzeń
-
 Obowiązujący kod produktu w USA
-
 Certyfikat ISO 13485
-
 Lokalna rejestracja lub zezwolenie na wprowadzenie do obrotu
5. Przegląd technicznych dowodów dotyczących konkretnego produktu
Zażądaj odpowiednich streszczeń lub raportów obejmujących:
-
 Stabilność
-
 Wytrzymałość statyczną
-
 Trwałość
-
 Testowanie obciążenia
-
 Mechanizmy regulacji
-
 Koła i hamulce
-
 Bezpieczeństwo materiału
-
 Zarządzanie ryzykiem
-
 Oznakowanie
-
 Instrukcja stosowania
6. Sprawdzenie spójności dokumentów
Numer modelu, nazwa producenta i opis produktu powinny być spójne we wszystkich certyfikatach, oświadczeniach, raportach badawczych, etykietach i dokumentach handlowych.
7. Ocena kontroli zmian
Zapytaj, jak dostawca zarządza zmianami materiałów, komponentów, podwykonawców, projektu i oznakowania. Niezatwierdzona zmiana może wpłynąć na ważność istniejących dowodów testowych lub dokumentacji regulacyjnej.
8. Audyt dostawcy w odpowiednim czasie
Dla strategicznych lub wysokotyражowych projektów przeprowadź audyt dostawcy na miejscu lub zdalnie, obejmujący produkcję, kontrolę przyjmowanego materiału, śledzalność, testowanie, kontrolę produktów niespełniających wymagań oraz obsługę skarg.
Profesjonalni zakupujący mogą również zapoznać się z naszym poradnikiem dotyczącym jak ocenić producenta OEM sprzętu medycznego przed wybraniem długoterminowego partnera.
Typowe błędy związane z zgodnością, których importery powinny unikać
Importery powinny zachować ostrożność, gdy dostawca:
-
 Opisuje rejestrację w FDA jako zatwierdzenie lub certyfikację przez FDA
-
 Używa jednego dokumentu do opisu niepowiązanych ze sobą modeli
-
 Nie potrafi wyjaśnić stosownego kodu produktu lub klasyfikacji zgodnie z rozporządzeniem MDR
-
 Przedstawia wygasły lub niemożliwy do zweryfikowania certyfikat ISO 13485
-
 Przedstawia ogólny dokument CE bez identyfikacji modelu
-
 Twierdzi, że każdy sprzęt klasy I podlega tej samej procedurze oceny zgodności
-
 Nie może przedstawić dowodów testów dotyczących konkretnego produktu
-
 Używa logo lub numeru jednostki notyfikowanej bez uzasadnionej podstawy prawnej
-
 Zmienia komponenty bez aktualizacji dokumentacji technicznej i analizy ryzyka
-
 Traktuje oznakowanie CE jako automatyczną zgodę na wprowadzenie sprzętu do obrotu na rynkach spoza UE
Te sygnały ostrzegawcze nie zawsze dowodzą braku zgodności, ale wymagają dodatkowego zbadania przed złożeniem zamówienia.
Współpraca z KDB Health
KDB Health wspiera dystrybutorów sprzętu medycznego, importerów, marki prywatne oraz zakupowe instytucje medyczne zakupujące krzesła toaletowe i powiązane wyposażenie rehabilitacyjne.
Nasze wsparcie produktowe i produkcyjne obejmuje:
-
 Procesy zarządzania jakością zgodne z normą ISO 13485
-
 Koordynację dokumentacji specyficznej dla produktu
-
 Wsparcie w przygotowaniu deklaracji zgodności UE dla odpowiednich modeli
-
 Wsparcie w zarządzaniu ryzykiem oraz w przygotowaniu plików technicznych
-
 Koordynację testów specyficznych dla danego modelu
-
 Dostosowanie etykiet i instrukcji obsługi
-
 Rozwój OEM i ODM
-
 Wsparcie dokumentacyjne dla kwalifikowanych projektów regionalnych
Dokładny zakres dostępnych dokumentów zależy od modelu produktu, jego konfiguracji oraz rynku docelowego. Zamawiający powinien podać kraj docelowy oraz zamierzony kanał dystrybucji na początku projektu, aby odpowiednie wymagania można było przeanalizować przed rozpoczęciem produkcji.
Odkryj nasze w zakresie toaletek lub skontaktować się z zespołem KDB Health w celu uzyskania specyfikacji produktu, informacji o dostępności dokumentów zgodności, katalogów, informacji o minimalnej wielkości zamówienia (MOQ) oraz spersonalizowanej oferty cenowej.
Najczęściej zadawane pytania
Czy wszystkie krzesła toaletowe są urządzeniami medycznymi klasy I?
Wiele konwencjonalnych krzeseł toaletowych jest klasyfikowanych jako urządzenia klasy I w Stanach Zjednoczonych i Unii Europejskiej, jednak klasyfikacja zależy od zamierzonego zastosowania, konstrukcji, funkcji oraz lokalnych przepisów. Każdy model należy oceniać osobno.
Czy rejestracja w FDA oznacza, że krzesło toaletowe uzyskało zatwierdzenie FDA?
Nie. Rejestracja zakładu oraz wpisanie urządzenia do rejestru nie stanowią zatwierdzenia, wyrażenia zgody ani certyfikacji przez FDA.
Czy każde krzesło toaletowe klasy I wymaga wniosku 510(k)?
Nie. Wiele typów urządzeń klasy I jest zwolnionych z obowiązku przedłożenia wniosku 510(k), jednak należy sprawdzić odpowiedni kod produktu oraz wszelkie ograniczenia związane z tym zwolnieniem.
Czy każde krzesło toaletowe klasy I wymaga certyfikatu CE wydanego przez jednostkę notyfikowaną?
Nie. Zwykłe, niesterilne urządzenie klasy I bez funkcji pomiaru zwykle podlega deklaracji zgodności przez producenta na mocy rozporządzenia MDR. Dlatego deklaracja zgodności UE oraz dokumentacja techniczna mają szczególne znaczenie.
Czy certyfikat ISO 13485 wystarcza do importu produktu?
Nie. Norma ISO 13485 dotyczy systemu zarządzania jakością organizacji. Należy również rozpatrzyć klasyfikację produktu, dokumentację techniczną, badania, oznakowanie, rejestrację oraz obowiązki importera.
Czy jeden plik zgodności może obejmować kilka modeli foteli toaletowych?
Rodzina produktów może korzystać z wspólnej dokumentacji, o ile grupowanie jest uzasadnione pod względem technicznym i regulacyjnym. Plik musi jednoznacznie identyfikować objęte nim modele oraz uwzględniać istotne różnice w zakresie projektowania i ryzyka.
Spis treści
- Zgodność z przepisami zaczyna się od przeznaczenia produktu
- Stany Zjednoczone: wymagania FDA dotyczące krzeseł toaletowych
- Unia Europejska: oznakowanie CE zgodnie z rozporządzeniem MDR
- Co standard ISO 13485 potwierdza — a czego nie potwierdza
- Wymagania regionalne poza Unią Europejską i Stanami Zjednoczonymi
- Lista kontrolna weryfikacji zgodności importera
- Typowe błędy związane z zgodnością, których importery powinny unikać
- Współpraca z KDB Health
-
Najczęściej zadawane pytania
- Czy wszystkie krzesła toaletowe są urządzeniami medycznymi klasy I?
- Czy rejestracja w FDA oznacza, że krzesło toaletowe uzyskało zatwierdzenie FDA?
- Czy każde krzesło toaletowe klasy I wymaga wniosku 510(k)?
- Czy każde krzesło toaletowe klasy I wymaga certyfikatu CE wydanego przez jednostkę notyfikowaną?
- Czy certyfikat ISO 13485 wystarcza do importu produktu?
- Czy jeden plik zgodności może obejmować kilka modeli foteli toaletowych?