 EN
Komod koltuklarının ithal edilmesi, yalnızca fiyat, taşıma kapasitesi ve teslim süresi karşılaştırması değildir. Ürünün amaçlanan kullanımı, tasarımı ve hedef pazarına bağlı olarak bir komod koltuğu tıbbi cihaz ya da destekleyici ürün olarak düzenlenmek zorundadır.
İthalatçılar, dağıtım şirketleri ve özel etiketli markalar için uyumluluk, ürünün, ambalajının veya satın alma siparişinin onaylanmasından önce değerlendirilmelidir. Bir sertifika tek başına yeterli değildir. Alıcılar, belgelerin ithal edilen tam olarak o ürüne uygulanmasını ve üretici, ithalatçı ile yerel temsilcinin ilgili sorumluluklarını anladıklarını doğrulamalıdır.
Bu rehber, profesyonel alıcıların komod koltukları tedarik ederken gözden geçirmeleri gereken başlıca CE ve FDA gereksinimlerini açıklar. Bu rehber, yasal veya düzenleyici tavsiye değil; pratik bir satın alma kaynağı olarak hazırlanmıştır.
Uyumluluk, Ürünün Amaçlanan Kullanımından Başlar
Birbirine benzer görünen iki ürün tam olarak aynı düzenleyici süreçten geçmeyebilir.
Sınıflandırmayı Etkileyebilecek Faktörler:
-
 Amaçlanan Kullanım
-
Ürün iddiaları
-
Sabit veya Tekerlekli Yapı
-
Manuel veya Güçlü İşlevler
-
Yükseklik Ayarlama veya Kaldırma Mekanizmaları
-
Taşıma İşlevleri
-
Kullanıcı Kitlesi
-
Steril veya Steril Olmayan Tedarik
-
Sandalyeyle birlikte verilen aksesuarlar
-
Hedef ülke
Geleneksel yatak başı komodini, tekerlekli duş-komodin sandalyesi ve mekanik olarak desteklenen kaldırma sandalyesi, aynı cihaz olarak otomatik olarak kabul edilmemelidir.
Herhangi bir uyumluluk iddiasını kabul etmeden önce ithalatçılar, model numarasını, kullanım amacını belirten ifadeyi ve ürün konfigürasyonunu elde etmeli ve bunları üretici tarafından sağlanan belgelerle karşılaştırmalıdır.
Amerika Birleşik Devletleri: Komodin Sandalyeleri İçin FDA Gereksinimleri
Doğru Cihaz Sınıflandırmasını Belirleyin
Birçok geleneksel komodin sandalyesi konfigürasyonu, ABD Gıda ve İlaç İdaresi (FDA) tarafından Sınıf I cihazlar olarak düzenlenir. Ancak tam ürün kodu ve düzenleme numarası, ürünün tasarımına ve kullanım amacına bağlıdır.
FDA kayıtları, aşağıdaki ürünler için farklı Sınıf I sınıflandırmaları içerir:
-
 Hijyen adaptörleri ve taşınabilir komodin sandalyeleri
-
 Te kerle kli sandalyeler
-
 Mekanik olarak ayarlanabilen sandalyeler
-
 Tekerlekli sandalye tuvalet koltuğu aksesuarları
İthalatçılar, her tuvalet koltuğunun aynı FDA ürün kodunu kullandığını varsaymamalıdır. Üretici, cihazın amaçlanan kullanımını ve FDA Ürün Sınıflandırma Veritabanı nı inceleyerek geçerli sınıflandırmayı belirlemelidir.
Daha karmaşık ürünler, örneğin güçle çalışan kaldırma ürünleri veya ek tıbbi iddialar içeren ürünler, farklı bir düzenleme sürecini izleyebilir.
Cihazın 510(k) muafiyetine sahip olup olmadığını doğrulayın
Çoğu Sınıf I tıbbi cihaz, 510(k) ön piyasa bildirimi gerekliliğinden muaf tutulur; ancak bu muafiyet evrensel değildir.
Doğru süreç şöyledir:
-
Geçerli FDA ürün kodunu ve yönetmelik numarasını belirleyin.
-
Cihaz sınıfını belirlemek için sınıflandırma veritabanını kontrol edin.
-
Belirli cihaz türünün 510(k)-muaf olup olmadığını onaylayın.
-
Muafiyet üzerindeki herhangi bir kısıtlamayı gözden geçirin.
-
Hâlâ geçerli olan genel kontroller ile kalite sistemi gereksinimlerini belirleyin.
510(k) muafiyeti, ürünün FDA’nın tüm gereksinimlerinden muaf olduğu anlamına gelmez.
Kuruluş Kaydı ve Cihaz Listesi
Uygun olduğunda, Amerika Birleşik Devletleri’ne tıbbi cihaz ihraç eden yabancı üretici şunları tamamlamalıdır: FDA kuruluş kaydı ve ilgili cihazların listelenmesi ilgili cihazları.
Yabancı bir kuruluş ayrıca bir ABD Temsilcisi atamalıdır. ABD’deki ilk ithalatçı ayrı sorumluluklara sahiptir ve ithal ettiği cihazlara sahip yabancı üreticileri tanımlamalıdır.
İthalatçılar şu konuları doğrulamalıdır:
-
 Kayıtlı kuruluşun yasal adı
-
 Mevcut kayıt yılı için kayıt durumu
-
 Cihaz listeleme bilgileri
-
 Uygulanabilir ürün kodu
-
 ABD Temsilcisi bilgileri
-
 İlk ithalatçının sorumlulukları
-
 Listelenen üretici ile ticari belgeler arasındaki tutarlılık
FDA kuruluş kaydı ve cihaz listelemesi, FDA’nın fabrikayı veya ürünü onayladığını, temizlediğini veya sertifikaladığını göstermez. Pazarlama materyallerinde yalnızca bir kayıt veya listeleme varlığı nedeniyle "FDA tarafından sertifikalı" gibi ifadeler kullanılmamalıdır.
QMSR kapsamında Kalite Yönetim Gereksinimleri
The FDA Kalite Yönetim Sistemi Yönetmeliği 2 Şubat 2026 tarihinde yürürlüğe girdi. QMSR, 21 CFR Bölüm 820’yi revize etti ve ISO 13485:2016’yı, ayrıca FDA’ya özel ek gereksinimlerle birlikte referans olarak dahil etti.
Belirli bir üretici veya cihaz için geçerli olan gereksinimler, sınıflandırmaya ve ilgili muafiyetlere bağlıdır.
İthalatçılar, üreticinin aşağıdaki alanlarda uygun kontrolleri sürdürüp sürdürmediğini değerlendirmelidir:
-
 Belge ve kayıt yönetimi
-
 Tedarikçi yeterlilik değerlendirmesi
-
 Gelen malzeme denetimi
-
 Üretim kontrolleri
-
 Ürün Tanımlama ve İzlenebilirlik
-
 Uygun olmayan ürünler
-
 Şikayet yönetimi
-
 Düzeltici ve önleyici faaliyetler
-
 Risk yönetimi
-
 Pazar sonrası sorumluluklar
ISO 13485 sertifikası, yapılandırılmış bir kalite yönetim sisteminin varlığına dair faydalı bir kanıttır; ancak ithalatçılar yine de kapsamını, sertifikayı veren belgelendirme kuruluşunu, geçerliliğini ve üretim tesisine ilişkin ilgisini doğrulamalıdır.
Etiketleme ve ithalat bilgileri
Ürün ve ambalaj, geçerli ABD etiketleme gereksinimlerine uygun olmalıdır. Cihaz türüne ve dağıtım modeline bağlı olarak etiketleme paketi şu konuları ele almak zorunda olabilir:
-
 Üretici tanımı
-
 Cihaz kimliği
-
 Kullanım Amacı
-
 Kullanım talimatları
-
 Uyarılar ve önlemler
-
 Model veya katalog numarası
-
 Parti numarası veya diğer izlenebilirlik bilgileri
-
 Gerekli olduğu durumlarda ABD ithalatçısı bilgileri
-
 Menşei ülkesi işareti
-
 Gerekli olduğu durumlarda Benzersiz Cihaz Tanımlama (UDI) gereksinimleri
İthalata giriş sırasında sunulan bilgiler, üretici kaydı, cihaz listesi, ürün kodu ve sevkiyat belgeleriyle tutarlı olmalıdır. Eksik veya tutarsız bilgiler, inceleme gecikmelerine veya limanda tutulmaya neden olabilir.
Avrupa Birliği: Tıbbi Cihazlar Yönetmeliği (MDR) kapsamında CE İşareti
AB pazarına sunulan tıbbi cihazlar, şunlara uymak zorundadır: Yönetmelik (AB) 2017/745 .
Çoğu standart, pasif komodin sandalyesi genellikle Tıbbi Cihazlar Yönetmeliği’ne (MDR) göre I. sınıf cihazlar olarak değerlendirilir. Ancak nihai sınıflandırma, ürünün amaçlanan kullanımı ve Ek VIII’de yer alan sınıflandırma kurallarına dayanmalıdır.
Tekerlek eklemek, bir komodin sandalyesini otomatik olarak daha yüksek AB risk sınıfına geçirmez. Bir tekerlekli duş-komodin sandalyesi, amaçlanan kullanımına ve tasarımına bağlı olarak hâlâ I. sınıf olabilir. Güçlü kaldırma özelliği, aktif terapötik fonksiyonlar veya diğer yüksek riskli özellikler içeren ürünler için ayrı bir sınıflandırma değerlendirmesi gerekir.
I. Sınıf Bir Komodin Sandalyesi İçin Bildirilmiş Bir Kuruluşa Gerek Var Mı?
Steril olmayarak ve ölçüm işlevi olmadan sağlanan sıradan bir I. sınıf cihaz için üretici genellikle uygunluk değerlendirmesini kendisi yapar ve Bildirilmiş Bir Kuruluş’un rutin katılımı olmadan AB Uygunluk Beyanı’ni yayınlar.
Bildirilen Kuruluşun katılımı, MDR kapsamında belirtilen sınırlar içinde steril olarak temin edilen cihazlar, ölçüm işlevi olan cihazlar ve tekrar kullanılabilir cerrahi aletler de dahil olmak üzere belirli Sınıf I alt sınıflarına uygulanır.
Bu nedenle ithalatçılar, sıradan bir Sınıf I komod koltuğu için otomatik olarak "Bildirilen Kuruluş numarası içeren CE sertifikası" talep etmemelidir. Bu tür ürünlerin çoğu için temel uygunluk belgesi, üreticinin AB Uygunluk Bildirimi'dir.
CE İşareti İçin Gerekli Teknik Dokümantasyon
Üretici, cihazın kendisi ile MDR'ye uygunluğunu kapsayan teknik dokümantasyonu sürdürmelidir.
Dosya genellikle şunları içerir:
-
 Ürün ve model tanımlaması
-
 Amaca yönelik kullanım ve kullanıcı kitlesi
-
 Cihaz sınıflandırma gerekçesi
-
 Tasarım çizimleri ve teknik özellikleri
-
 Malzeme Listesi
-
 Üretim bilgileri
-
 Genel Güvenlik ve Performans Gereksinimleri kontrol listesi
-
 Risk yönetimi belgeleri
-
 Doğrulama ve geçerleme raporları
-
 Uygulanabilir standartlar
-
 Klinik değerlendirme belgeleri
-
 Etiketleme ve kullanım talimatları
-
 Piyasa sonrası izleme planı
-
 Şikayet yönetimi ve düzeltici eylem prosedürleri
-
 AB Uygunluk Beyanı
İthalatçıya sağlanan belgeler, satın alınan tam modeli veya ürün ailesini tanımlamalıdır. İlgisiz bir ürün için verilen bir beyan, sipariş edilen komodin sandalyesi için uygunluğu kanıtlamaz.
Risk Yönetimi ve Ürün Testi
Risk yönetimi, cihazın beklenen yaşam döngüsü boyunca tüm aşamalarını kapsamalıdır. İlgili riskler şunları içerebilir:
-
 Yapısal kararsızlık
-
 Yükseklik ayarlama mekanizmalarının arızalanması
-
 Tekerleklerin veya frenlerin arızalanması
-
 Yük altında aşırı eğilme
-
 Sıkıştırma veya tutulma noktaları
-
 Keskin kenarlar
-
 Yanlış montaj
-
 Malzemeyle ilgili riskler
-
 Temizlik ve çapraz kontaminasyon riskleri
-
 Öngörülebilir yanlış kullanım
ISO 14971, tıbbi cihazlar için risk yönetimi çerçevesi olarak yaygın olarak kullanılır.
Kişisel hijyen destek ürünlerinde ISO 17966 statik ve mobil komodin sandalyeleri ile duş sandalyeleri gibi ürün gruplarını kapsayan gereksinimleri ve test yöntemlerini belirtir. İlgili ürün için geçerli baskı, test programı ve pazar gereksinimleri doğrulanmalıdır.
İthalatçılar, ürün yelpazesinin tamamının test edildiğine dair genel bir iddiayı kabul etmek yerine, model özelinde test raporları talep etmelidir.
AB Yetkili Temsilcisi ve İthalatçının Sorumlulukları
Avrupa Birliği dışarısında yerleşim yeri bulunan bir üretici, Tıbbi Cihazlar Yönetmeliği (MDR) tarafından gerektirildiğinde bir AB Yetkili Temsilcisi atamalıdır.
AB ithalatçısı da kendi yükümlülüklerine sahiptir. Bir cihazı piyasaya sürmeden önce ithalatçı, aşağıdaki konuları doğrulamalıdır:
-
 CE İşareti
-
 AB Uygunluk Beyanı
-
 Üretici tanımı
-
 AB Yetkili Temsilcisi
-
 Gerekli etiketleme ve talimatlar
-
 Uygun olduğu durumlarda UDI bilgileri
-
 Kayıt gereksinimleri
-
 Depolama ve taşıma koşulları
-
 Şikayet ve uygun olmayan durum prosedürleri
Üreticinin belgeleri, ithalatçının kendi düzenleyici kontrollerini tamamlama sorumluluğunu ortadan kaldırmaz.
ISO 13485’ın Ne Yaptığı ve Ne Yapmadığı
ISO 13485:2016, tıbbi cihaz kuruluşları için bir kalite yönetim sistemi standardıdır. Bu, bir ürün sertifikası değildir ve tek başına belirli bir komod koltuğunun AB veya ABD gereksinimlerine uygun olduğunu kanıtlamaz.
Geçerli bir ISO 13485 sertifikası, sertifikalı kuruluşun belirtilen kapsam içinde belgelendirilmiş bir kalite yönetim sistemiyle çalıştığını gösterir.
İthalatçılar şunları kontrol etmelidir:
-
 Sertifikalı kuruluşun adı ve adresi
-
 Üretim sahası kapsamı
-
 Sertifikasyon kapsamı
-
 Sertifika numarası
-
 Verilme ve geçerlilik tarihleri
-
 Akreditasyon ve sertifikasyon kuruluşu bilgileri
-
 Ürün kategorisinin belirtilen kapsam içine girip girmemesi
En güçlü uyumluluk paketi, ilgili bir kalite yönetim sistemi ile ürün özelinde sınıflandırma, risk yönetimi, testler, etiketleme ve piyasa erişimi belgelerini bir araya getirir.
AB ve Amerika Birleşik Devletleri Ötesindeki Bölgesel Gereksinimler
CE işareti veya FDA kaydı, her pazar için evrensel yetki olarak değerlendirilmemelidir.
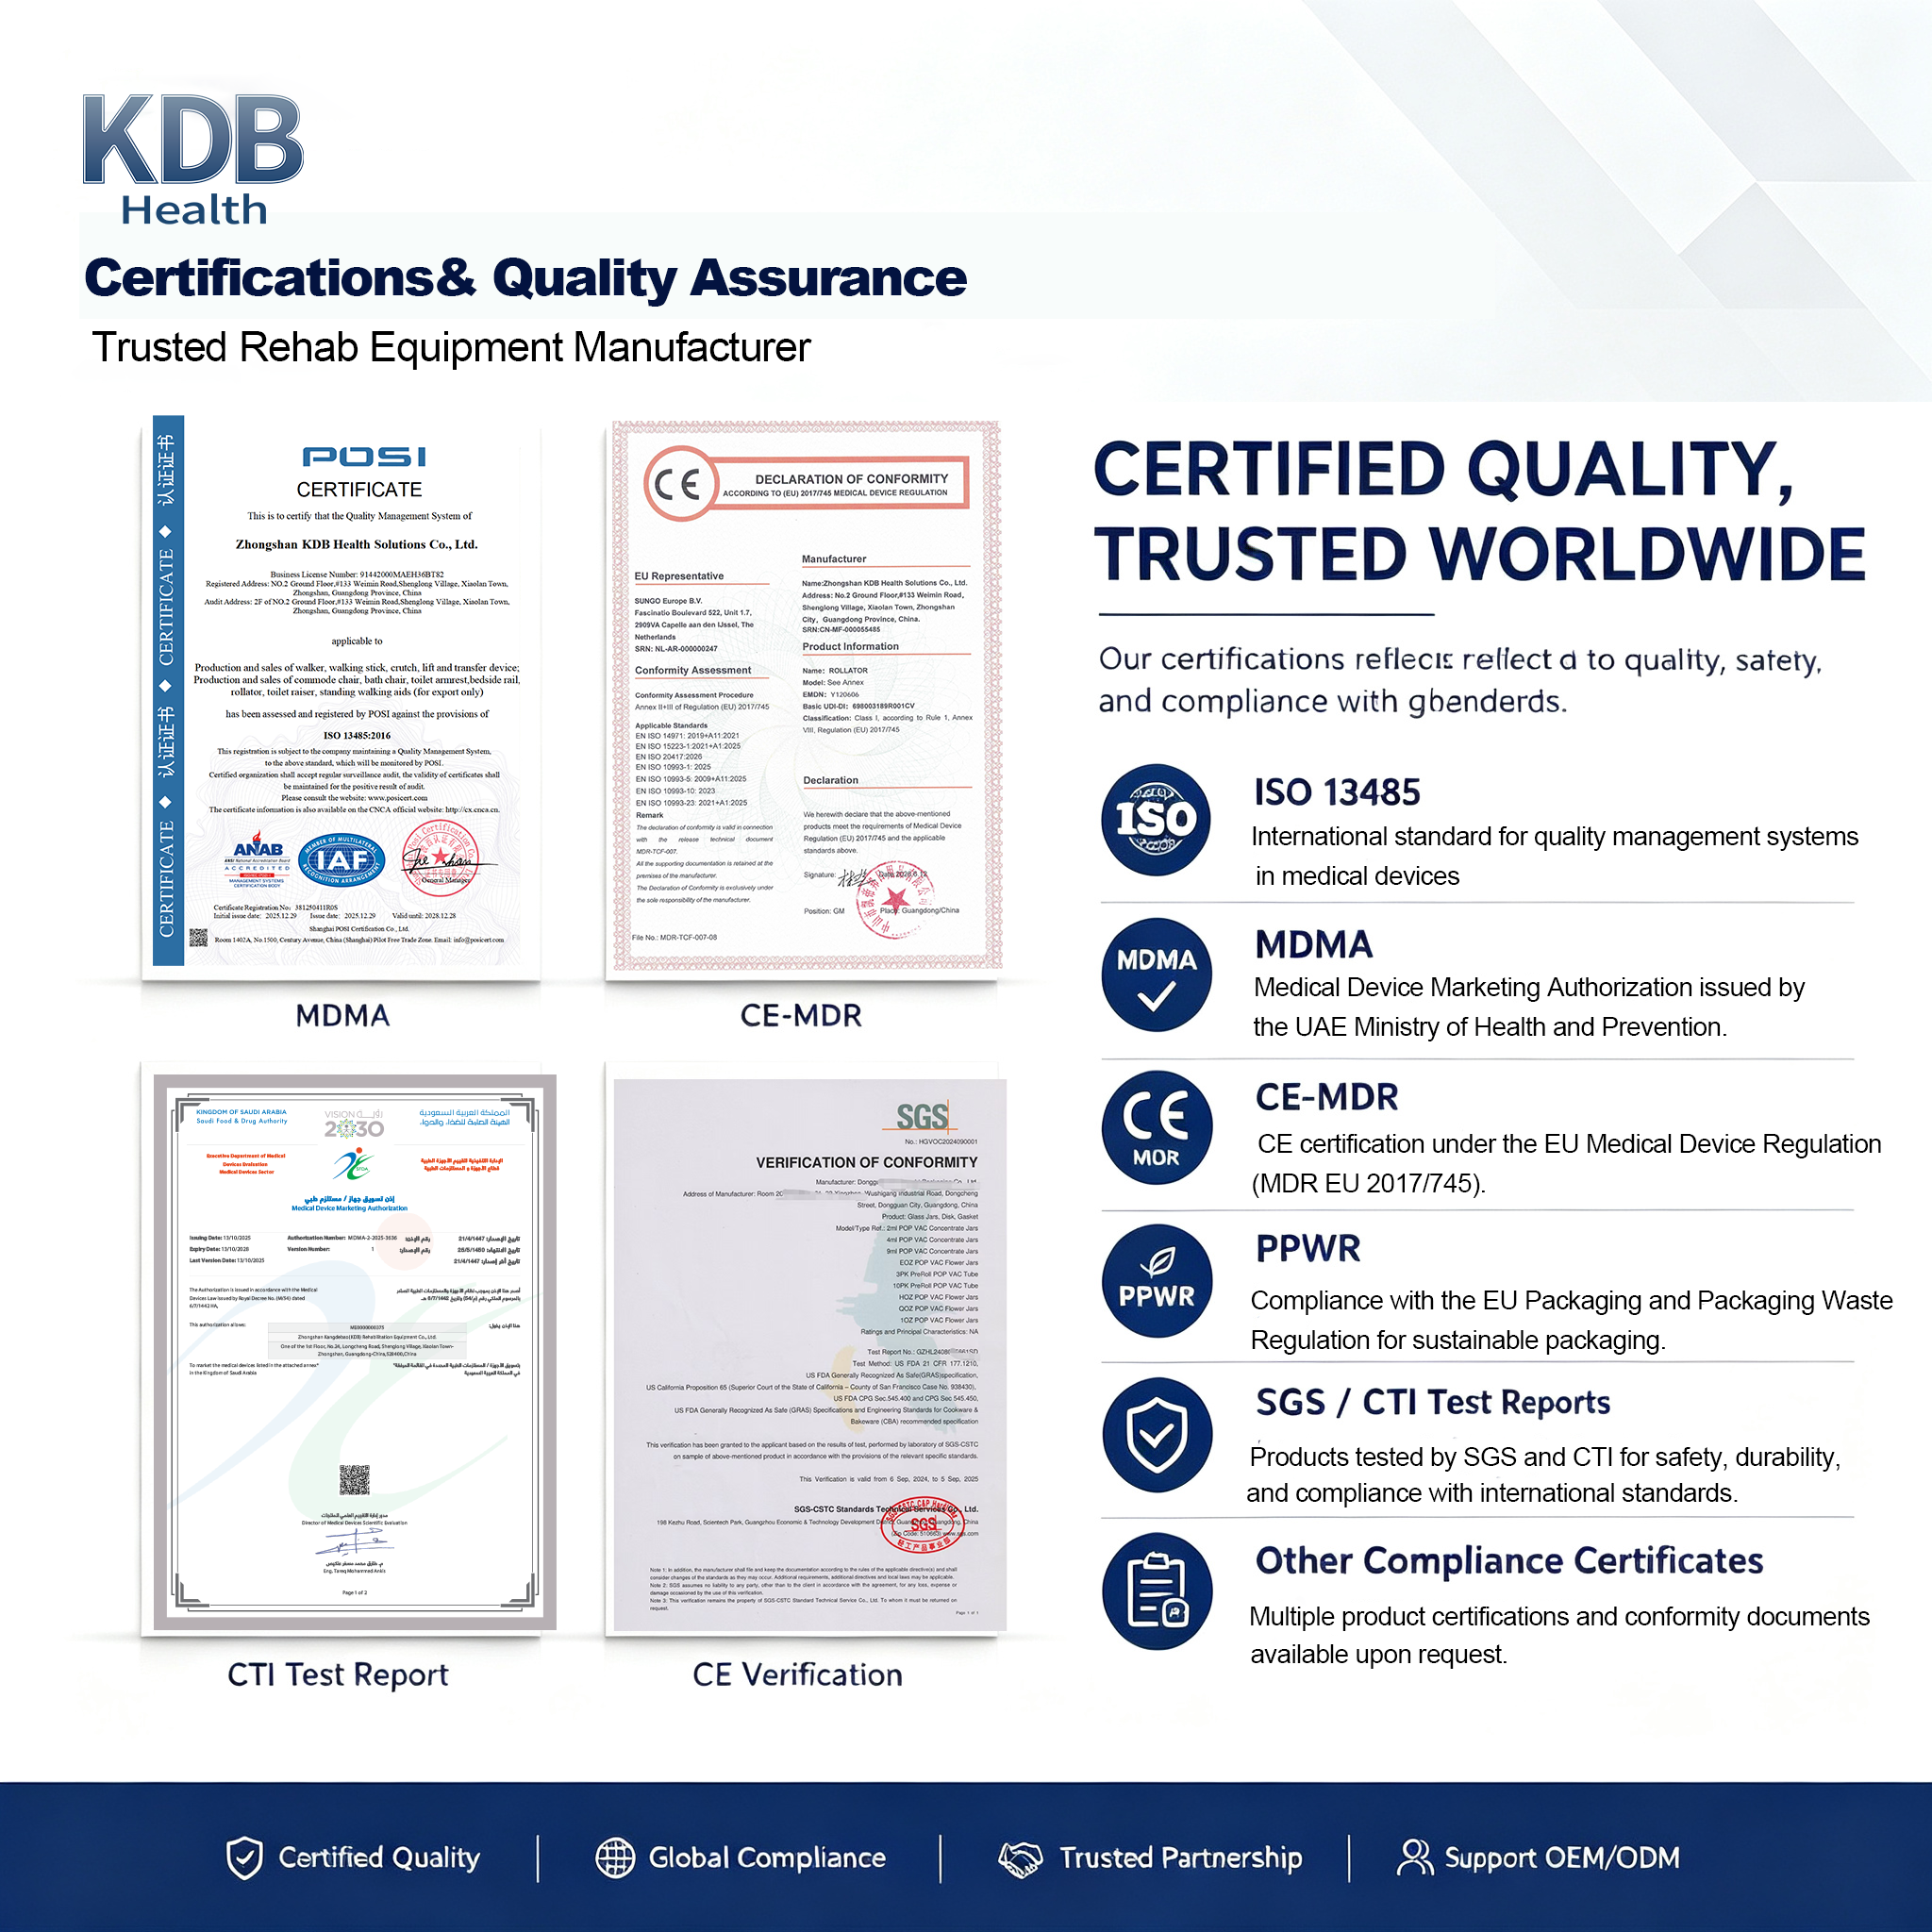
Örneğin Suudi Arabistan, Suudi Gıda ve İlaç Otoritesi tarafından yönetilen bir Tıbbi Cihaz Pazarlama Yetkisi sistemi işletmektedir. Diğer Körfez, Orta Doğu, Asya ve Latin Amerika pazarları da kendi kayıt, yerel temsilci, etiketleme veya ithalat gereksinimlerini korumaktadır.
MDSAP katılan düzenleyici otoritelerin gereksinimlerini ele alan tek bir denetimi, tanınmış bir denetim kuruluşunun gerçekleştirmesine izin verebilir. Ancak bu, her ülkede ürün kaydını veya pazarlama yetkisini otomatik olarak geçersiz kılmaz.
Paketleme ve çevre yükümlülükleri de tıbbi cihaz gereksinimlerinden ayrı olarak uygulanabilir. Avrupa ülkelerinde satış yapan ithalatçılar, hedef pazarlarda geçerli olan paketleme kaydı, üretici sorumluluğu ve raporlama yükümlülüklerini değerlendirmelidir.
İthalatçı Uygunluk Doğrulama Kontrol Listesi
Toplu sipariş onaylamadan önce ithalatçılar aşağıdaki kontrolleri tamamlamalıdır.
1. Tam Ürünü Belirleyin
Model numarasını, konfigürasyonu, aksesuarları, amaçlanan kullanım alanını ve hedef pazarı kaydedin.
2. Sınıflandırmayı Doğrulayın
Tedarikçiden sınıflandırma gerekçesini, uygulanabilir ürün kodunu veya MDR kuralını ve bu tam model için düzenleme yoluyla ilgili bilgileri sağlama talebinde bulunun.
3. Üreticiyi Doğrulayın
Belgelerde belirtilen yasal üreticinin ürün etiketlemesi, beyanı, faturası ve üretim düzenlemesiyle uyumlu olduğundan emin olun.
4. Pazar Erişim Belgelerini İnceleyin
Pazara göre ilgili belgeleri talep edin, örneğin:
-
 AB Uygunluk Beyanı
-
 MDR sınıflandırma gerekçesi
-
 AB Yetkili Temsilcisi Bilgileri
-
 FDA Kuruluş Kaydı ve Cihaz Listeleme Bilgileri
-
 Geçerli ABD Ürün Kodu
-
 ISO 13485 sertifikası
-
 Yerel Kayıt veya Pazarlama Onayı
5. Ürün Özgü Teknik Kanıtları İnceleyin
İlgili özetleri veya raporları talep edin:
-
 Stabilite
-
 Statik Dayanım
-
 Dayanıklılık
-
 Yük testi
-
 Ayarlama Mekanizmaları
-
 Tekerlekler ve frenler
-
 Malzeme Güvenliği
-
 Risk yönetimi
-
 Etiketleme
-
 Kullanım talimatları
6. Belge Tutarlılığını Kontrol Edin
Model numarası, üretici adı ve ürün açıklaması, sertifikalar, beyanlar, test raporları, etiketler ve ticari belgeler boyunca tutarlı olmalıdır.
7. Değişim Kontrolünü Değerlendirin
Tedarikçinin malzemeler, bileşenler, alt yükleniciler, tasarım ve etiketleme konularında yapılan değişiklikleri nasıl yönettiğini sorun. Onaylanmamış bir değişiklik, mevcut test sonuçlarının geçerliliğini veya düzenleyici belgeleri etkileyebilir.
8. Tedarikçiye Gerekli Olduğunda Denetim Yapın
Stratejik veya yüksek hacimli projeler için üretim, gelen malzeme denetimi, izlenebilirlik, testler, uygun olmayan ürün kontrolü ve şikâyet yönetimi başlıklarını kapsayan bir saha ya da uzaktan tedarikçi denetimi gerçekleştirin.
Profesyonel alıcılar ayrıca uzun vadeli bir ortak seçmeden önce tıbbi Ekipman OEM Üreticisini Nasıl Değerlendirilir kılavuzumuzu inceleyebilir.
İthalatçıların Kaçınması Gereken Yaygın Uyumluluk Hataları
İthalatçılar, bir tedarikçi aşağıdaki durumlarda dikkatli olmalıdır:
-
 FDA kaydını FDA onayı ya da sertifikasyonu olarak tanımlar
-
 İlgisiz modelleri tek bir belgeyle kapsar
-
 Uygulanabilir ürün kodunu veya MDR sınıflandırmasını açıklayamaz
-
 Geçersiz veya doğrulanamayan bir ISO 13485 sertifikası sağlar
-
 Model tanımlaması olmayan genel bir CE belgesi sunar
-
 Her Sınıf I cihazının aynı yolu izlediğini iddia eder
-
 Ürün özelinde test kanıtı sağlayamaz
-
 Geçerli bir gerekçe olmadan Bildirilmiş Birlik logosu ya da numarası kullanır
-
 Risk ve teknik dokümantasyonu güncellemeksizin bileşenleri değiştirir
-
 CE işaretleme işlemini, AB dışı pazarlar için otomatik yetki olarak değerlendirir
Bu uyarı işaretleri her zaman uyumsuzluğu kanıtlamaz; ancak bir sipariş verilmeden önce daha fazla inceleme gerektirir.
KDB Health ile çalışma
KDB Health, komod koltukları ve ilgili rehabilitasyon ekipmanları tedarik eden sağlık dağıtım şirketlerini, ithalatçıları, özel etiketli markaları ve kurumsal alıcıları destekler.
Ürün ve üretim desteği şunları içerir:
-
 ISO 13485 kalite yönetim süreçleri
-
 Ürüne özel belge koordinasyonu
-
 Uygun modeller için AB Uygunluk Bildirimi desteği
-
 Risk yönetimi ve teknik dosya desteği
-
 Model özel test koordinasyonu
-
 Etiketleme ve kullanım kılavuzu özelleştirilmesi
-
 OEM ve ODM geliştirme
-
 Yetkili bölgesel projeler için belge desteği
Mevcut belgeler ürün modeline, yapılandırmaya ve hedef pazara bağlı olarak değişir. Alıcılar, üretimden önce uygun gereksinimlerin gözden geçirilebilmesi için projenin başlangıcında hedef ülkeyi ve amaçlanan dağıtım kanalını belirtmelidir.
Keşfedin yatak başı tuvalet sandalyesi ürün yelpazesi veya ürün özellikleri, uyumluluk belgesi mevcudiyeti, kataloglar, MOQ bilgileri ve özel fiyat teklifi için KDB Health ekibiyle iletişime geçin.
Sıkça Sorulan Sorular
Tüm komod koltukları I. sınıf tıbbi cihaz mıdır?
Birçok geleneksel komod koltuğu, Amerika Birleşik Devletleri ve Avrupa Birliği'nde I. sınıf cihazlar olarak değerlendirilir; ancak sınıflandırma, amaçlanan kullanım amacına, tasarımına, işlevlerine ve yerel düzenlemelere bağlıdır. Her model ayrı ayrı değerlendirilmelidir.
FDA kaydı, bir komod koltuğunun FDA tarafından onaylandığı anlamına mı gelir?
Hayır. Kuruluş kaydı ve cihaz listelemesi, FDA onayı, izni veya sertifikasyonunu oluşturmaz.
Her I. sınıf komod koltuğu için bir 510(k) gerekliliği var mıdır?
Hayır. Birçok I. sınıf cihaz türü 510(k)-muafiyetlidir; ancak doğru ürün kodu ve muafiyet üzerindeki herhangi bir kısıtlama kontrol edilmelidir.
Her I. sınıf komod koltuğu için Bildirilmiş Bir Kurumdan CE belgesi gereklidir mi?
Hayır. Ölçüm fonksiyonu içermeyen, steril olmayan sıradan bir I. sınıf cihaz genellikle üretici tarafından MDR kapsamında kendiliğinden beyan edilir. Bu nedenle AB Uygunluk Beyanı ve teknik dokümantasyonu özellikle önemlidir.
Bir ISO 13485 sertifikası ürünün ithal edilmesi için yeterli midir?
Hayır. ISO 13485, kuruluşun kalite yönetim sistemiyle ilgilidir. Ürün sınıflandırması, teknik belgeler, testler, etiketleme, kayıt ve ithalatçı yükümlülükleri de ele alınmalıdır.
Bir uygunluk dosyası birkaç komodinli sandalye modelini kapsayabilir mi?
Teknik ve düzenleyici açıdan gerekçelendirildiğinde bir ürün ailesi belgeleri paylaşabilir. Dosya, kapsanan modelleri açıkça tanımlamalı ve ilgili tasarım ile risk farklarını ele almalıdır.
İçindekiler Tablosu
- Uyumluluk, Ürünün Amaçlanan Kullanımından Başlar
- Amerika Birleşik Devletleri: Komodin Sandalyeleri İçin FDA Gereksinimleri
- Avrupa Birliği: Tıbbi Cihazlar Yönetmeliği (MDR) kapsamında CE İşareti
- ISO 13485’ın Ne Yaptığı ve Ne Yapmadığı
- AB ve Amerika Birleşik Devletleri Ötesindeki Bölgesel Gereksinimler
- İthalatçı Uygunluk Doğrulama Kontrol Listesi
- İthalatçıların Kaçınması Gereken Yaygın Uyumluluk Hataları
- KDB Health ile çalışma
-
Sıkça Sorulan Sorular
- Tüm komod koltukları I. sınıf tıbbi cihaz mıdır?
- FDA kaydı, bir komod koltuğunun FDA tarafından onaylandığı anlamına mı gelir?
- Her I. sınıf komod koltuğu için bir 510(k) gerekliliği var mıdır?
- Her I. sınıf komod koltuğu için Bildirilmiş Bir Kurumdan CE belgesi gereklidir mi?
- Bir ISO 13485 sertifikası ürünün ithal edilmesi için yeterli midir?
- Bir uygunluk dosyası birkaç komodinli sandalye modelini kapsayabilir mi?