 EN
Importare poltrone comode non equivale semplicemente a confrontare prezzo, capacità di carico e tempi di consegna. A seconda dell’uso previsto, del design e del mercato di destinazione, una poltrona comoda può essere regolamentata come dispositivo medico o come prodotto ausiliario.
Per importatori, distributori e marchi private label, la conformità deve pertanto essere valutata prima di confermare il prodotto, l’imballaggio o l’ordine d’acquisto. Un certificato da solo non è sufficiente. Gli acquirenti devono verificare che la documentazione si riferisca esattamente al prodotto importato e che produttore, importatore e rappresentante locale comprendano i rispettivi obblighi.
Questa guida illustra i principali requisiti CE e FDA che gli acquirenti professionali devono esaminare nell’acquisizione di poltrone comode. È concepita come un riferimento pratico per gli acquisti, non come consulenza legale o regolamentare.
La conformità inizia dall’uso previsto del prodotto
Due prodotti che appaiono simili potrebbero non seguire esattamente lo stesso percorso normativo.
La classificazione può essere influenzata da:
-
 Finalità prevista
-
Dichiarazioni sul prodotto
-
Configurazione fissa o su ruote
-
Funzioni manuali o motorizzate
-
Meccanismi di regolazione dell’altezza o di sollevamento
-
Funzioni di trasferimento
-
Popolazione di utenti
-
Fornitura sterile o non sterile
-
Accessori forniti con la sedia
-
Paese di destinazione
Un comodino da letto convenzionale, una sedia doccia-comodino su ruote e una sedia sollevatrice meccanicamente assistita non devono essere automaticamente considerate lo stesso dispositivo.
Prima di accettare qualsiasi dichiarazione di conformità, gli importatori devono ottenere il numero di modello, l’affermazione relativa all’uso previsto e la configurazione del prodotto, e confrontarli con i documenti forniti dal produttore.
Stati Uniti: requisiti della FDA per le sedie comodino
Determinare la corretta classificazione del dispositivo
Molte configurazioni convenzionali di sedie comodino sono regolamentate dalla U.S. Food and Drug Administration come dispositivi di Classe I. Tuttavia, il codice prodotto esatto e il numero di norma dipendono dal design e dall’uso previsto del prodotto.
I registri della FDA includono diverse classificazioni di Classe I per prodotti quali:
-
 Adattatori igienici e sedie comodino portatili
-
 Sedie con rotelle
-
 Sedie regolabili meccanicamente
-
 Accessori comodino per carrozzine
Gli importatori non devono presumere che ogni poltrona comoda utilizzi lo stesso codice prodotto FDA. Il produttore deve determinare la classificazione applicabile esaminando il Database FDA delle classificazioni dei prodotti e l’uso previsto del dispositivo.
Prodotti più complessi, inclusi quelli con sollevamento motorizzato o che avanzano ulteriori affermazioni mediche, potrebbero seguire un percorso regolatorio diverso.
Verificare se il dispositivo è esente da 510(k)
La maggior parte dei dispositivi medici di Classe I è esente dalla notifica preventiva 510(k), ma tale esenzione non è universale.
Il processo corretto è il seguente:
-
Identificare il codice prodotto FDA e il numero di regolamentazione applicabili.
-
Consultare il database delle classificazioni per individuare la classe del dispositivo.
-
Verificare se il tipo specifico di dispositivo è esente da 510(k).
-
Esaminare eventuali limitazioni all’esenzione.
-
Determinare quali controlli generali e requisiti del sistema qualità continuano ad applicarsi.
Un’esenzione 510(k) non significa che il prodotto sia esente da tutti i requisiti della FDA.
Registrazione dell’impresa e elenco dei dispositivi
Quando applicabile, un produttore straniero che esporta dispositivi medici negli Stati Uniti deve completare La registrazione dell’impresa presso la FDA e l’elenco dei dispositivi pertinenti.
Un’impresa straniera deve inoltre nominare un rappresentante statunitense. L’importatore statunitense iniziale ha responsabilità distinte e deve identificare i produttori stranieri i cui dispositivi importa.
Gli importatori devono verificare:
-
 Il nome legale dell’impresa registrata
-
 Stato di registrazione per l'anno corrente di registrazione
-
 Informazioni sull'elenco dei dispositivi
-
 Codice prodotto applicabile
-
 Informazioni sull'agente statunitense
-
 Responsabilità dell'importatore iniziale
-
 Coerenza tra il produttore elencato e i documenti commerciali
La registrazione dell'azienda e l'elenco dei dispositivi presso la FDA non significano che la FDA abbia approvato, autorizzato o certificato lo stabilimento o il prodotto. I materiali promozionali non devono utilizzare espressioni come «certificato FDA» soltanto perché esiste una registrazione o un elenco.
Requisiti di gestione della qualità ai sensi del QMSR
Il Regolamento FDA sul sistema di gestione della qualità è entrato in vigore il 2 febbraio 2026. Il QMSR ha modificato il Titolo 21 del CFR Parte 820 e ha incorporato per riferimento la norma ISO 13485:2016, insieme ad ulteriori requisiti specifici della FDA.
I requisiti applicabili a un determinato produttore o dispositivo dipendono dalla classificazione e da eventuali esenzioni rilevanti.
Gli importatori devono valutare se il produttore mantiene controlli adeguati per:
-
 Gestione dei documenti e dei registri
-
 Qualifica dei fornitori
-
 Ispezione dei materiali in entrata
-
 Controlli di produzione
-
 Identificazione del prodotto e tracciabilità
-
 Prodotti non conformi
-
 Gestione dei reclami
-
 Azioni correttive e preventive
-
 Gestione del rischio
-
 Responsabilità post-commercializzazione
Un certificato ISO 13485 costituisce una prova utile di un sistema di gestione della qualità strutturato, ma gli importatori devono comunque verificarne ambito, organismo di certificazione emittente, validità e pertinenza rispetto al sito produttivo.
Etichettatura e informazioni sull’importazione
Il prodotto e il suo imballaggio devono rispettare i requisiti statunitensi applicabili in materia di etichettatura. A seconda del dispositivo e del modello distributivo, il pacchetto di etichettatura potrebbe dover includere:
-
 Identificazione del produttore
-
 Identità del dispositivo
-
 Utilizzo previsto
-
 Istruzioni per l'uso
-
 Avvertenze e precauzioni
-
 Modello o numero di catalogo
-
 Informazioni sul lotto o su altri dati di tracciabilità
-
 Informazioni sull’importatore statunitense, ove applicabile
-
 Indicazione del paese d’origine
-
 Requisiti di identificazione univoca del dispositivo (UDI), ove applicabile
Le informazioni presentate durante l’ingresso in importazione devono essere coerenti con la registrazione del produttore, l’elenco dei dispositivi, il codice prodotto e i documenti di spedizione. Informazioni incomplete o non coerenti potrebbero causare ritardi nella valutazione o il fermo della merce al porto.
Unione europea: marcatura CE ai sensi del regolamento MDR
I dispositivi medici immessi sul mercato dell’UE devono conformarsi a REGOLAMENTO (UE) 2017/745 .
Molti comuni sedili per comode, non attivi e standard, sono generalmente classificati come dispositivi di Classe I ai sensi del MDR. Tuttavia, la classificazione finale deve basarsi sulla destinazione d’uso prevista del prodotto e sulle regole di classificazione riportate nell’Allegato VIII.
L’aggiunta di ruote non sposta automaticamente una poltrona comoda in una classe di rischio UE superiore. Una poltrona comoda per doccia con ruote può rimanere nella Classe I, a seconda della sua destinazione d’uso e del suo design. I prodotti che incorporano sollevamento motorizzato, funzioni terapeutiche attive o altre caratteristiche a rischio maggiore richiedono una valutazione separata della classificazione.
Una poltrona comoda di Classe I necessita di un Organismo Notificato?
Per un dispositivo ordinario di Classe I fornito non sterile e senza funzione di misurazione, il fabbricante effettua generalmente la valutazione della conformità e rilascia la Dichiarazione UE di Conformità senza il coinvolgimento abituale di un Organismo Notificato.
Il coinvolgimento di un Organismo Notificato si applica a specifiche sottoclassi di Classe I, inclusi i dispositivi forniti sterili, i dispositivi con funzione di misurazione e gli strumenti chirurgici riutilizzabili, entro il campo di applicazione specificato dal MDR.
Pertanto, gli importatori non dovrebbero chiedere automaticamente un «certificato CE con numero dell’Organismo Notificato» per ogni comune sedia comoda di Classe I. Per molti di tali prodotti, il principale documento di conformità è la Dichiarazione UE di conformità del fabbricante.
Documentazione tecnica richiesta per la marcatura CE
Il fabbricante deve conservare la documentazione tecnica relativa al dispositivo e alla sua conformità al Regolamento (UE) 2017/745 sui dispositivi medici (MDR).
Il fascicolo include normalmente:
-
 Identificazione del prodotto e del modello
-
 Destinazione d’uso e popolazione utente
-
 Motivazione della classificazione del dispositivo
-
 Disegni e specifiche di progettazione
-
 Distinta base (BOM)
-
 Informazioni sulla produzione
-
 Elenco di controllo dei Requisiti generali di sicurezza e prestazioni
-
 Documentazione sulla gestione del rischio
-
 Relazioni di verifica e convalida
-
 Norme applicabili
-
 Documentazione della valutazione clinica
-
 Etichettatura e istruzioni per l’uso
-
 Piano di sorveglianza post-commercializzazione
-
 Procedure di vigilanza e di azione correttiva
-
 Dichiarazione UE di conformità
I documenti forniti all’importatore devono identificare esattamente il modello o la famiglia di prodotti acquistati. Una dichiarazione rilasciata per un prodotto non correlato non dimostra la conformità della poltrona comoda ordinata.
Gestione del rischio e prove sul prodotto
La gestione del rischio deve coprire il dispositivo per tutta la sua durata prevista. I rischi rilevanti possono includere:
-
 Instabilità strutturale
-
 Malfunzionamento dei meccanismi di regolazione dell’altezza
-
 Malfunzionamento delle ruote o dei freni
-
 Deformazione eccessiva sotto carico
-
 Punti di pizzicamento o intrappolamento
-
 Spigoli vivi
-
 Assemblaggio errato
-
 Rischi legati ai materiali
-
 Rischi di pulizia e contaminazione incrociata
-
 Uso improprio prevedibile
ISO 14971 è comunemente utilizzata come quadro di riferimento per la gestione del rischio nei dispositivi medici.
Per i prodotti ausiliari per l’igiene personale, ISO 17966 fornisce requisiti e metodi di prova per gruppi di prodotti che includono sedie comode statiche e mobili e sedie doccia. L’edizione applicabile, il programma di prove e i requisiti di mercato devono essere confermati per il prodotto in questione.
Gli importatori dovrebbero richiedere relazioni di prova specifiche per modello, anziché accettare un’affermazione generica secondo cui l’intera gamma di prodotti è stata sottoposta a prova.
Responsabilità del rappresentante autorizzato nell’UE e dell’importatore
Un produttore stabilito al di fuori dell’Unione europea deve nominare un rappresentante autorizzato nell’UE qualora previsto dal regolamento MDR.
Anche l’importatore UE ha obblighi propri. Prima di immettere un dispositivo sul mercato, l’importatore deve verificare aspetti quali:
-
 Marchio CE
-
 Dichiarazione UE di conformità
-
 Identificazione del produttore
-
 Rappresentante autorizzato nell’UE
-
 Etichettatura e istruzioni richieste
-
 Informazioni UDI, ove applicabile
-
 Requisiti di registrazione
-
 Condizioni di stoccaggio e trasporto
-
 Procedure per reclami e non conformità
La documentazione del produttore non esonera l’importatore dall’obbligo di effettuare autonomamente i propri controlli normativi.
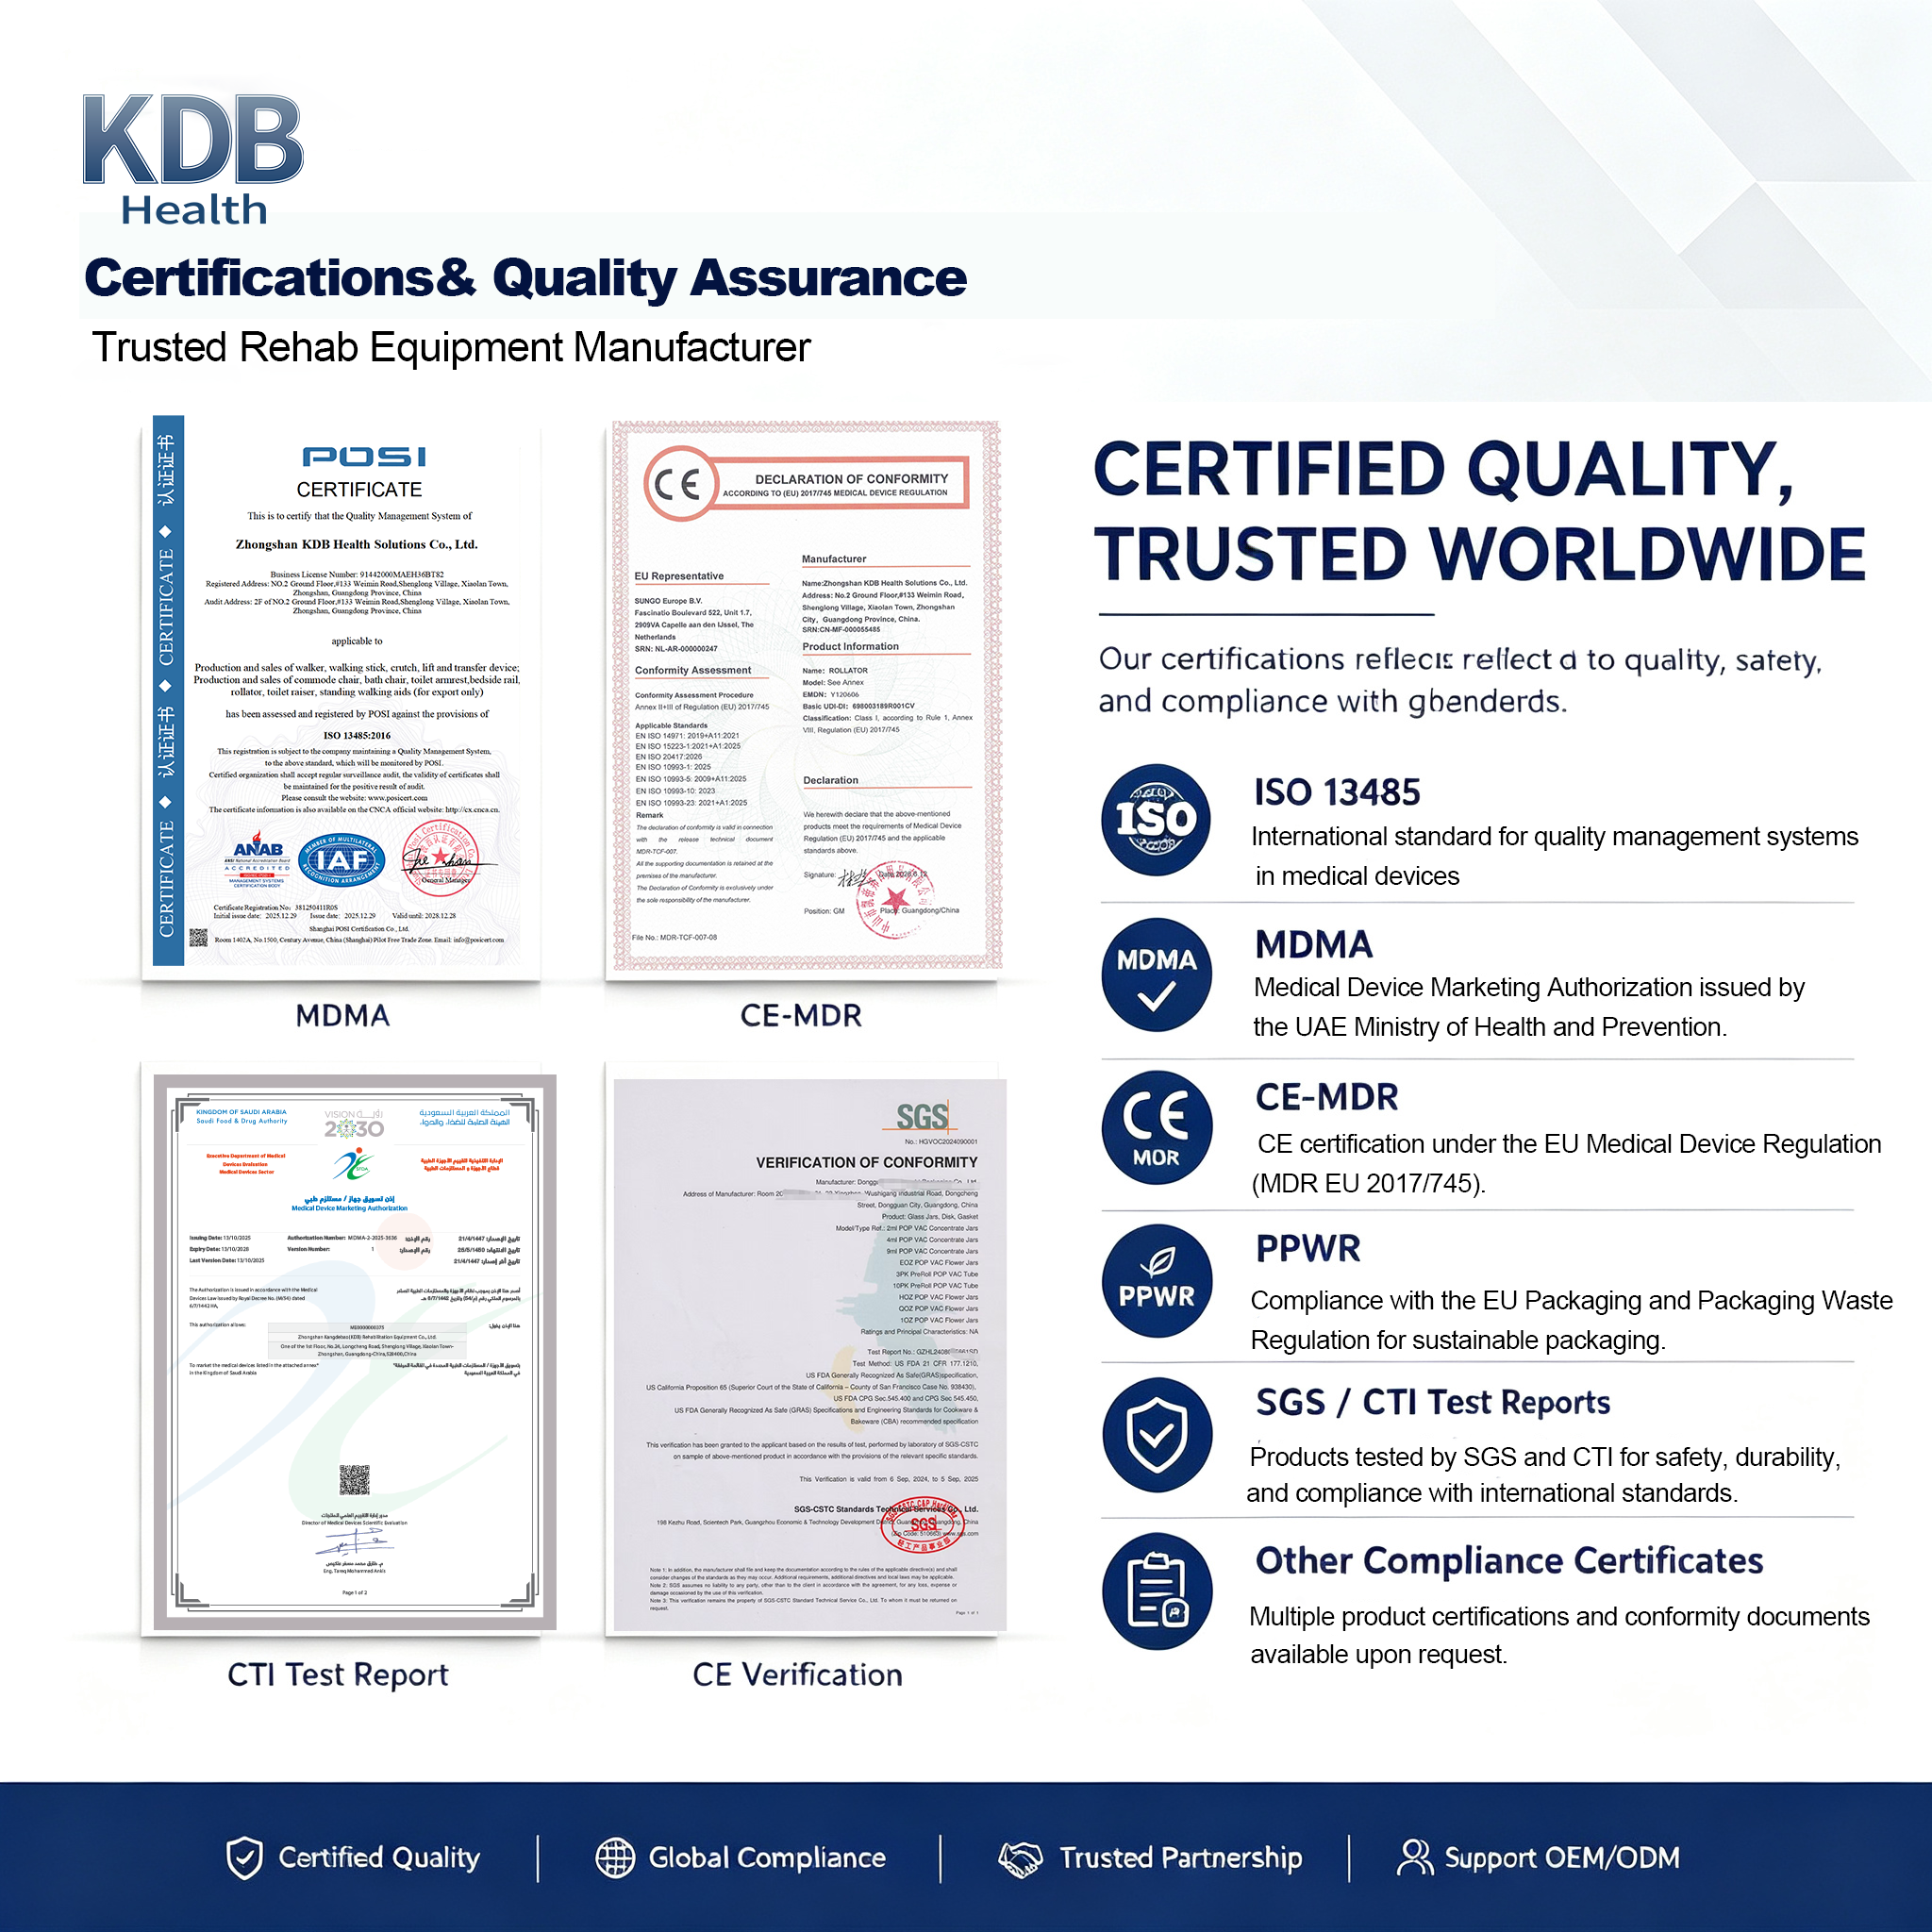
Cosa dimostra – e cosa non dimostra – la norma ISO 13485
ISO 13485:2016 è una norma per i sistemi di gestione della qualità rivolta alle organizzazioni che producono dispositivi medici. Non è una certificazione di prodotto e, di per sé, non dimostra che una specifica poltrona comoda sia conforme ai requisiti dell’Unione Europea o degli Stati Uniti.
Una certificazione ISO 13485 valida può dimostrare che l’organizzazione certificata gestisce un sistema di gestione della qualità documentato, entro il campo di applicazione dichiarato.
Gli importatori devono verificare:
-
 Nome e indirizzo dell’organizzazione certificata
-
 Copertura dei siti produttivi
-
 Ambito della certificazione
-
 Numero del certificato
-
 Date di rilascio e di scadenza
-
 Informazioni sull’ente di accreditamento e sull’ente di certificazione
-
 Se la categoria di prodotto rientra nel campo di applicazione dichiarato
Il pacchetto di conformità più solido combina un sistema di gestione della qualità pertinente con classificazione specifica del prodotto, gestione del rischio, prove, etichettatura e documentazione per l’accesso al mercato.
Requisiti regionali oltre a quelli dell’Unione Europea e degli Stati Uniti
La marcatura CE o la registrazione FDA non devono essere considerate autorizzazioni universali per ogni mercato.
Ad esempio, l’Arabia Saudita gestisce un sistema di autorizzazione all’immissione in commercio dei dispositivi medici, amministrato dall’Autorità saudita per gli alimenti e i farmaci (Saudi Food and Drug Authority). Altri mercati del Golfo, del Medio Oriente, dell’Asia e dell’America Latina mantengono requisiti propri in materia di registrazione, rappresentante locale, etichettatura o importazione.
MDSAP può consentire a un’organizzazione di audit riconosciuta di condurre un unico audit che soddisfi i requisiti delle autorità regolatorie partecipanti. Ciò non sostituisce automaticamente la registrazione del prodotto o l’autorizzazione all’immissione in commercio in ciascun paese.
Anche gli obblighi relativi agli imballaggi e all’ambiente possono applicarsi separatamente dai requisiti per i dispositivi medici. Gli importatori che vendono nei paesi europei devono valutare gli obblighi applicabili in materia di registrazione degli imballaggi, responsabilità del produttore e reporting in ciascun mercato di destinazione.
Checklist per la verifica della conformità dell’importatore
Prima di confermare un ordine in grandi quantità, gli importatori devono completare i controlli seguenti.
1. Identificare il prodotto esatto
Registrare il numero di modello, la configurazione, gli accessori, l’uso previsto e il mercato di destinazione.
2. Confermare la classificazione
Chiedere al fornitore di fornire la motivazione della classificazione, il codice prodotto applicabile o la regola MDR e il percorso normativo per quel modello esatto.
3. Verificare il produttore
Accertarsi che il produttore legale indicato nella documentazione corrisponda a quanto riportato sull’etichettatura del prodotto, sulla dichiarazione, sulla fattura e sull’accordo di produzione.
4. Esaminare i documenti per l’accesso al mercato
In base al mercato, richiedere i documenti applicabili, ad esempio:
-
 Dichiarazione UE di conformità
-
 Motivazione della classificazione MDR
-
 Dati del rappresentante autorizzato UE
-
 Informazioni sulla registrazione dell’azienda presso la FDA e sull’elenco dei dispositivi
-
 Codice prodotto statunitense applicabile
-
 Certificato ISO 13485
-
 Registrazione locale o autorizzazione all’immissione in commercio
5. Esaminare le prove tecniche specifiche per il prodotto
Richiedere i relativi riassunti o rapporti che coprano:
-
 Stabilità
-
 Resistenza statica
-
 Durata
-
 Test di carico
-
 Meccanismi di regolazione
-
 Ruote e freni
-
 Sicurezza del materiale
-
 Gestione del rischio
-
 Etichettatura
-
 Istruzioni per l'uso
6. Verificare la coerenza dei documenti
Il numero di modello, il nome del produttore e la descrizione del prodotto devono essere coerenti tra certificati, dichiarazioni, rapporti di prova, etichette e documenti commerciali.
7. Valutare il controllo delle modifiche
Chiedere al fornitore come gestisce le modifiche ai materiali, ai componenti, ai subfornitori, al progetto e alle etichette. Una modifica non approvata può compromettere la validità delle prove di prova esistenti o della documentazione regolamentare.
8. Effettuare un audit del fornitore quando opportuno
Per progetti strategici o ad alto volume, condurre un audit del fornitore in loco o a distanza che copra produzione, ispezione dei materiali in ingresso, tracciabilità, prove, controllo dei prodotti non conformi e gestione dei reclami.
Gli acquirenti professionisti possono anche consultare la nostra guida su come valutare un produttore OEM di apparecchiature mediche prima di selezionare un partner a lungo termine.
Errori comuni di conformità che gli importatori dovrebbero evitare
Gli importatori devono prestare attenzione quando un fornitore:
-
 Descrive la registrazione FDA come approvazione FDA o certificazione FDA
-
 Utilizza un singolo documento per coprire modelli non correlati
-
 Non è in grado di spiegare il codice prodotto applicabile o la classificazione MDR
-
 Fornisce un certificato ISO 13485 scaduto o non verificabile
-
 Fornisce un documento CE generico senza identificazione del modello
-
 Afferma che ogni dispositivo di Classe I segue lo stesso percorso
-
 Non è in grado di fornire prove di test specifiche per il prodotto
-
 Utilizza il logo o il numero di un Organismo Notificato senza una motivazione valida
-
 Modifica componenti senza aggiornare la documentazione tecnica e la valutazione dei rischi
-
 Considera la marcatura CE come autorizzazione automatica per i mercati extra-UE
Questi segnali di allerta non dimostrano necessariamente la non conformità, ma richiedono ulteriori accertamenti prima di effettuare un ordine.
Collaborare con KDB Health
KDB Health supporta distributori sanitari, importatori, marchi private label e acquirenti istituzionali che acquistano sedie comode e attrezzature correlate per la riabilitazione.
Il nostro supporto per prodotti e produzione comprende:
-
 Processi di gestione della qualità ISO 13485
-
 Coordinamento della documentazione specifica per prodotto
-
 Supporto per la Dichiarazione UE di conformità per i modelli applicabili
-
 Supporto per la gestione del rischio e per il fascicolo tecnico
-
 Coordinamento dei test specifici per modello
-
 Personalizzazione delle etichette e del manuale d’istruzioni
-
 Sviluppo OEM e ODM
-
 Supporto documentale per progetti regionali qualificati
I documenti esattamente disponibili dipendono dal modello di prodotto, dalla configurazione e dal mercato di destinazione. Gli acquirenti devono fornire fin dall’inizio del progetto il paese di destinazione e il canale di distribuzione previsto, affinché i requisiti appropriati possano essere esaminati prima della produzione.
Esplora il nostro per sediatolette oppure contattare il team KDB Health per specifiche tecniche del prodotto, disponibilità dei documenti di conformità, cataloghi, informazioni sul MOQ e un preventivo personalizzato.
Domande frequenti
Tutte le sedie comode sono dispositivi medici di Classe I?
Molte sedie comode convenzionali sono classificate come dispositivi di Classe I negli Stati Uniti e nell'Unione Europea, ma la classificazione dipende dall'uso previsto, dal design, dalle funzioni e dalla normativa locale. Ogni modello deve essere valutato separatamente.
La registrazione presso la FDA significa che una sedia comoda è approvata dalla FDA?
No. La registrazione dell’azienda e l’elenco del dispositivo non costituiscono un approvazione, una certificazione o una concessione di autorizzazione da parte della FDA.
Ogni sedia comoda di Classe I richiede una domanda 510(k)?
No. Molti tipi di dispositivi di Classe I sono esenti dall’obbligo di presentare una domanda 510(k), ma è necessario verificare il codice prodotto corretto e qualsiasi limitazione applicabile all’esenzione.
Ogni sedia comoda di Classe I richiede un certificato CE rilasciato da un Organismo Notificato?
No. Un comune dispositivo di Classe I non sterile, privo di funzione di misurazione, è generalmente autodichiarato dal produttore ai sensi del Regolamento (UE) 2017/745 sui dispositivi medici (MDR). La Dichiarazione UE di conformità e la documentazione tecnica sono quindi particolarmente importanti.
Un certificato ISO 13485 è sufficiente per importare il prodotto?
No. La norma ISO 13485 riguarda il sistema di gestione per la qualità dell’organizzazione. Devono inoltre essere affrontati la classificazione del prodotto, la documentazione tecnica, i test, l’etichettatura, la registrazione e gli obblighi dell’importatore.
Un unico fascicolo di conformità può coprire diversi modelli di poltrona-vaso?
Una famiglia di prodotti può condividere la documentazione quando il raggruppamento è giustificato tecnicamente e regolatoriamente. Il fascicolo deve identificare chiaramente i modelli coperti e affrontare le differenze rilevanti in termini di progettazione e di rischio.
Indice dei Contenuti
- La conformità inizia dall’uso previsto del prodotto
- Stati Uniti: requisiti della FDA per le sedie comodino
- Unione europea: marcatura CE ai sensi del regolamento MDR
- Cosa dimostra – e cosa non dimostra – la norma ISO 13485
- Requisiti regionali oltre a quelli dell’Unione Europea e degli Stati Uniti
-
Checklist per la verifica della conformità dell’importatore
- 1. Identificare il prodotto esatto
- 2. Confermare la classificazione
- 3. Verificare il produttore
- 4. Esaminare i documenti per l’accesso al mercato
- 5. Esaminare le prove tecniche specifiche per il prodotto
- 6. Verificare la coerenza dei documenti
- 7. Valutare il controllo delle modifiche
- 8. Effettuare un audit del fornitore quando opportuno
- Errori comuni di conformità che gli importatori dovrebbero evitare
- Collaborare con KDB Health
-
Domande frequenti
- Tutte le sedie comode sono dispositivi medici di Classe I?
- La registrazione presso la FDA significa che una sedia comoda è approvata dalla FDA?
- Ogni sedia comoda di Classe I richiede una domanda 510(k)?
- Ogni sedia comoda di Classe I richiede un certificato CE rilasciato da un Organismo Notificato?
- Un certificato ISO 13485 è sufficiente per importare il prodotto?
- Un unico fascicolo di conformità può coprire diversi modelli di poltrona-vaso?