 EN
Импорт коммульных стульев — это не просто сравнение цены, грузоподъемности и сроков поставки. В зависимости от предполагаемого применения, конструкции и целевого рынка коммульный стул может регулироваться как медицинское изделие или вспомогательное средство.
Для импортеров, дистрибьюторов и брендов под собственной торговой маркой соответствие нормативным требованиям следует оценивать до подтверждения продукта, упаковки или заказа на покупку. Одного сертификата недостаточно. Покупатели должны убедиться, что документация относится именно к тому продукту, который импортируется, и что производитель, импортер и местный представитель понимают свои соответствующие обязанности.
В этом руководстве изложены основные требования CE и FDA, которые профессиональные покупатели должны проверять при закупке коммульных стульев. Цель данного документа — служить практическим справочником при закупках, а не юридической или регуляторной консультацией.
Соблюдение норм начинается с предполагаемого применения продукта
Два продукта, имеющие схожий внешний вид, могут подчиняться неодинаковым регуляторным процедурам.
Классификация может зависеть от следующих факторов:
-
 Предполагаемого назначения
-
Заявления о продукте
-
Статической или колёсной конфигурации
-
Ручного или электроприводного управления
-
Механизмов регулировки высоты или подъёма
-
Функций перемещения пользователя
-
Категории пользователей
-
Стерильного или нестерильного поставщика
-
Аксессуаров, поставляемых вместе со стулом
-
Целевая страна
Обычный стульчак для постели, подвижное кресло-стульчак для душа и механически усиленное подъёмное кресло не следует автоматически считать одним и тем же изделием.
Прежде чем принимать любое заявление о соответствии, импортёры должны получить номер модели, описание предполагаемого применения и конфигурацию изделия и сравнить их с документами, предоставленными производителем.
Соединённые Штаты: требования FDA к креслам-стульчакам
Определение правильной классификации изделия
Многие обычные конфигурации кресел-стульчаков регулируются Управлением по санитарному надзору за качеством пищевых продуктов и лекарств США (FDA) как изделия класса I. Однако точный код изделия и номер нормативного акта зависят от конструкции и предполагаемого применения изделия.
В реестре FDA содержатся различные классификации изделий класса I, в том числе для следующих продуктов:
-
 Гигиенические адаптеры и портативные кресла-стульчаки
-
 Кресла на колёсиках
-
 Механически регулируемые кресла
-
 Насадки-стульчаки для инвалидных колясок
Импортеры не должны предполагать, что для каждого стульчака используется один и тот же код продукции FDA. База данных классификации продукции FDA и предполагаемое применение изделия.
Более сложные изделия, включая изделия с электроприводом для подъема или изделия, заявляющие дополнительные медицинские показания, могут подпадать под иной регуляторный путь.
Уточните, освобождено ли изделие от требования 510(k)
Большинство изделий класса I освобождаются от уведомления о выходе на рынок по процедуре 510(k), однако такое освобождение не является универсальным.
Правильная последовательность действий такова:
-
Определите применимый код продукции FDA и номер соответствующего нормативного акта.
-
Проверьте класс изделия в базе данных классификации.
-
Уточните, освобождается ли конкретный тип изделия от требования 510(k).
-
Проверьте любые ограничения, касающиеся освобождения от обязательств.
-
Определите, какие общие требования и требования к системе обеспечения качества остаются в силе.
Освобождение от представления уведомления по процедуре 510(k) не означает, что изделие освобождается от всех требований FDA.
Регистрация предприятия и перечисление изделий
В соответствующих случаях иностранный производитель, экспортирующий медицинские изделия в Соединённые Штаты Америки, обязан завершить Регистрацию предприятия в FDA и включить в перечень соответствующие изделия.
Иностранный производитель также обязан назначить представителя в США. Первоначальный импортёр из США несёт отдельные обязанности и должен указать иностранных производителей, чьи изделия он импортирует.
Импортёры должны проверить:
-
 Юридическое наименование зарегистрированного предприятия
-
 Статус регистрации за текущий год регистрации
-
 Информация о перечне устройств
-
 Применимый код продукции
-
 Информация об агенте в США
-
 Обязанности первоначального импортера
-
 Соответствие указанного производителя и коммерческих документов
Регистрация предприятия и перечень изделий в FDA не означают, что FDA одобрило, разрешило или сертифицировало предприятие или продукт. В маркетинговых материалах нельзя использовать формулировки вроде «сертифицировано FDA», если имеется только регистрация или перечень.
Требования к системе управления качеством в соответствии с QMSR
Рынок Правила FDA по системе управления качеством вступили в силу 2 февраля 2026 г. QMSR изменили раздел 21 CFR часть 820 и включили в него ссылку на стандарт ISO 13485:2016, а также дополнительные требования FDA.
Требования, применимые к конкретному производителю или устройству, зависят от классификации и любых соответствующих исключений.
Импортеры должны оценить, обеспечивает ли производитель надлежащий контроль за следующими аспектами:
-
 Документирование и управление записями
-
 Квалификация поставщиков
-
 Приёмочный контроль поступающих материалов
-
 Контролем производства
-
 Идентификация продукции и прослеживаемость
-
 Продукция, не соответствующая требованиям
-
 Обработка жалоб
-
 Корректирующие и предупреждающие действия
-
 Управление рисками
-
 Обязанности после выхода на рынок
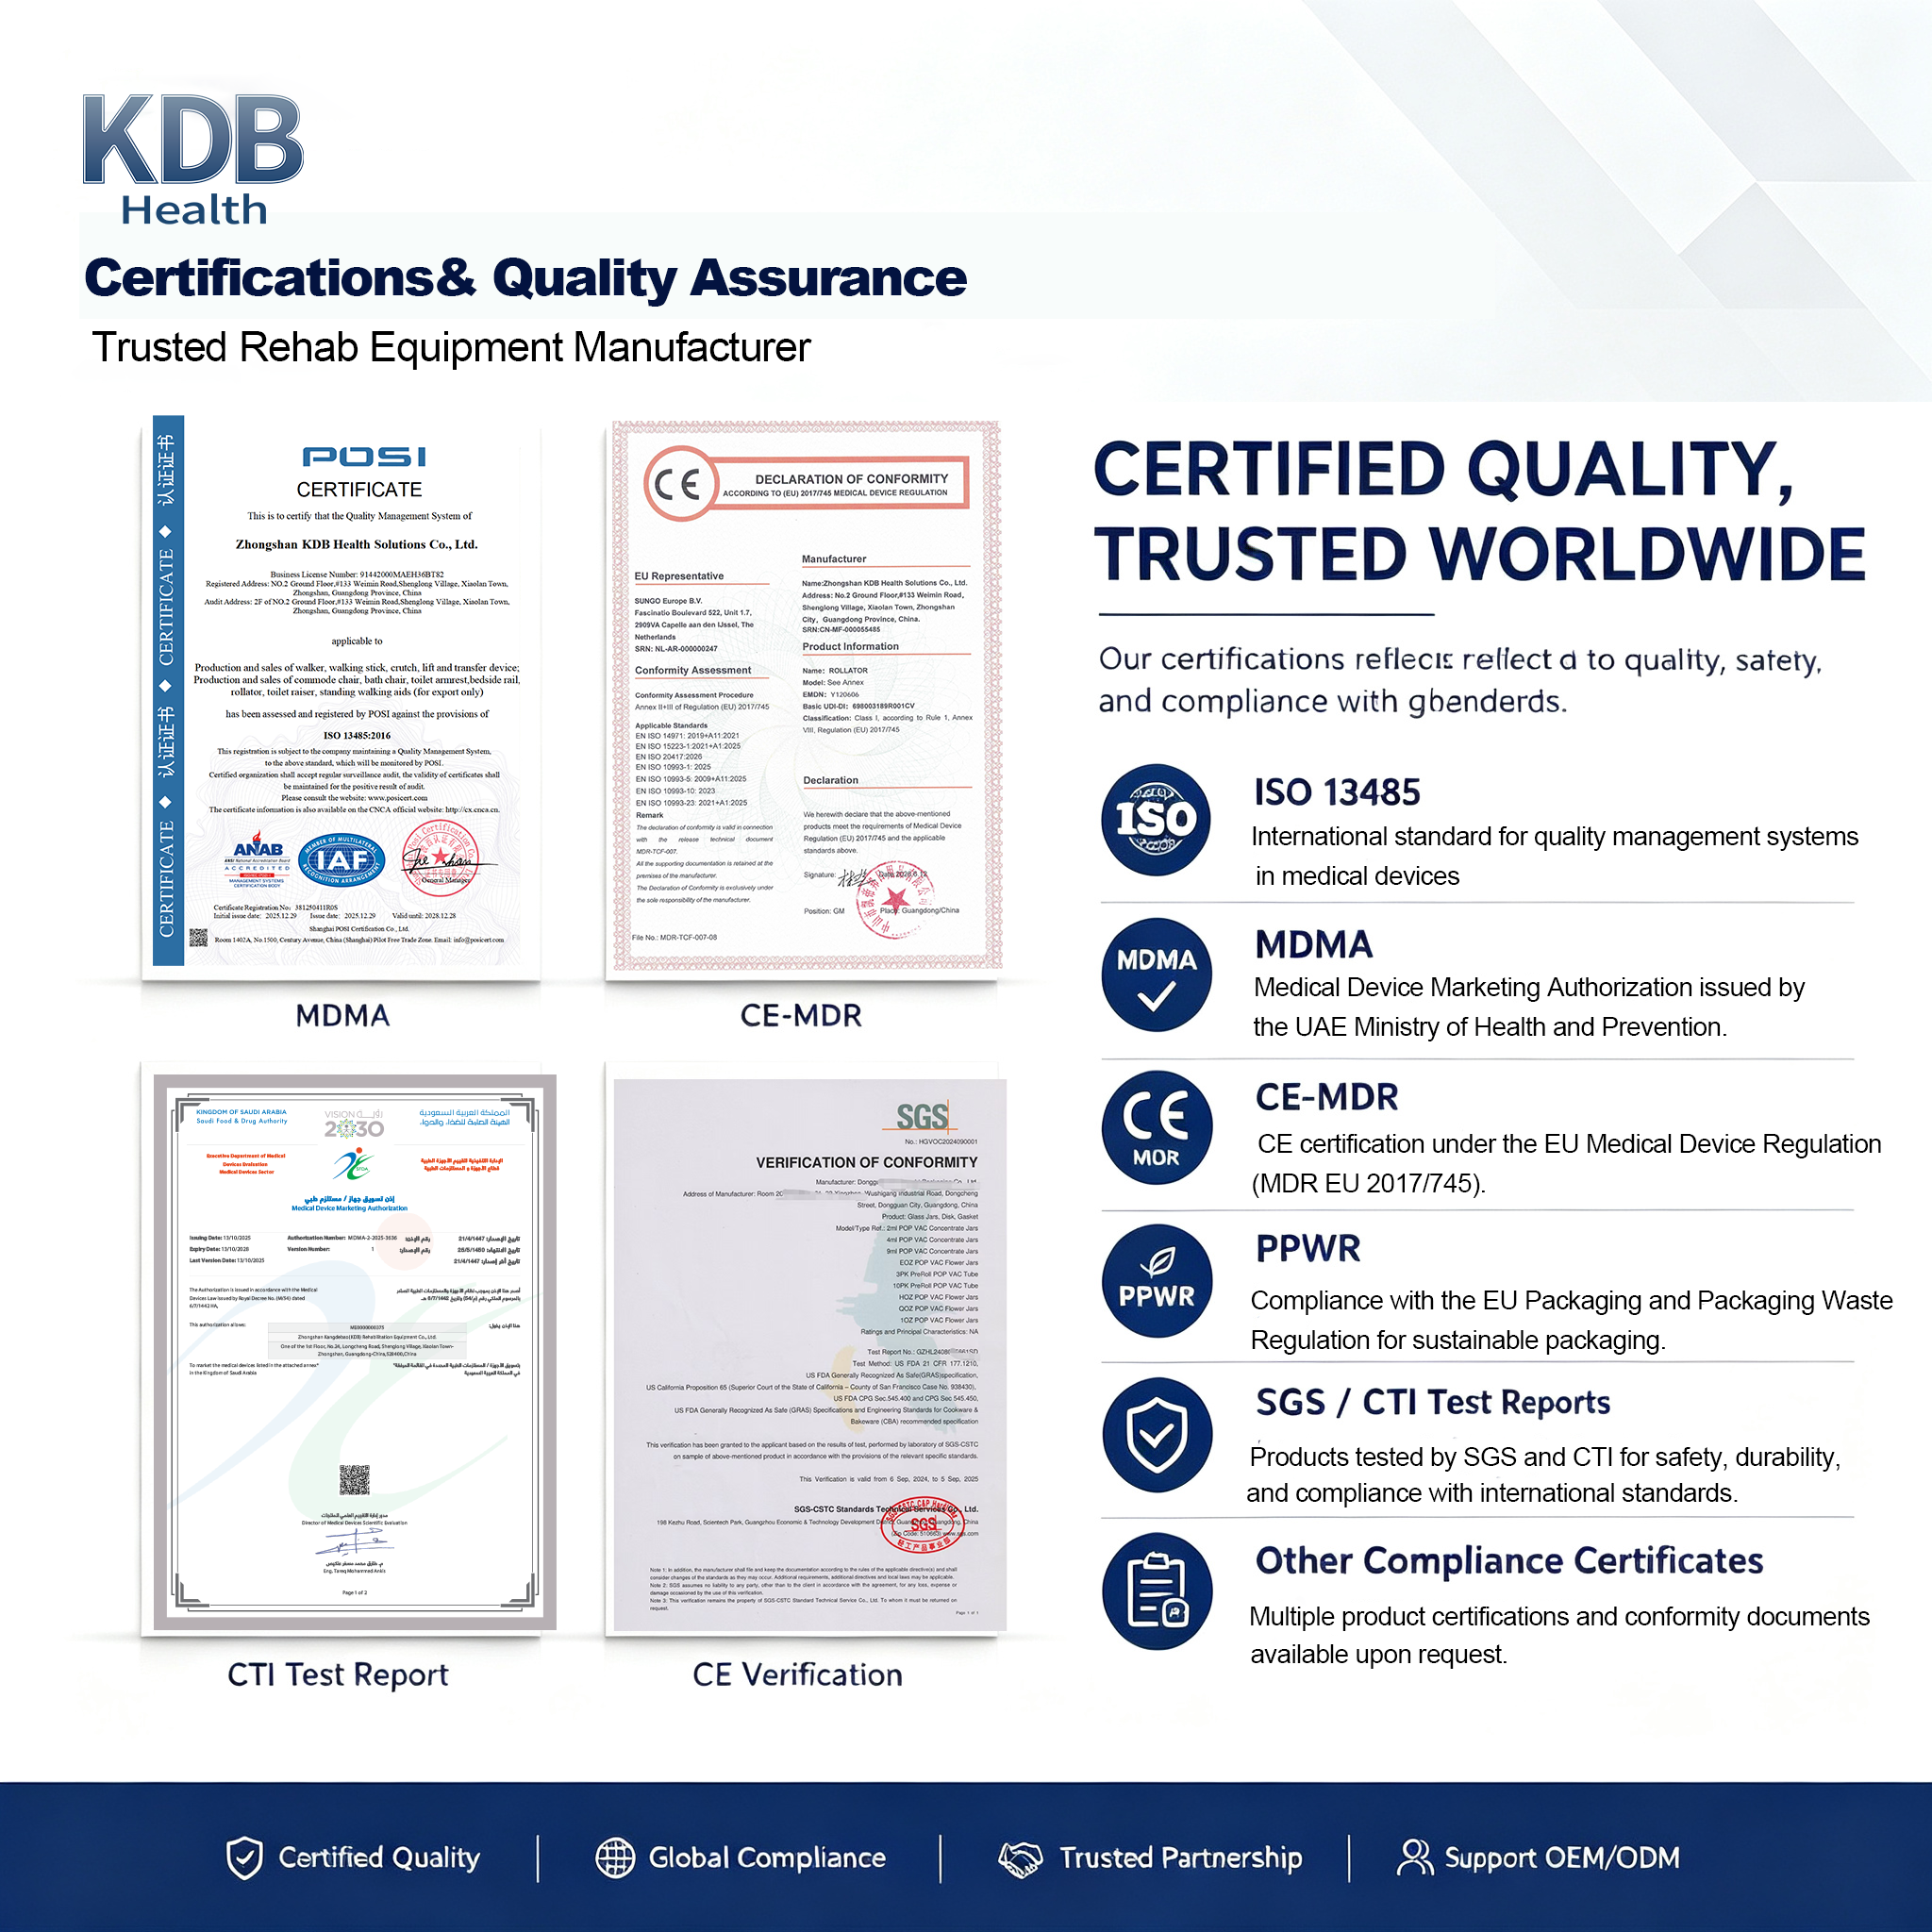
Сертификат ISO 13485 является полезным подтверждением наличия структурированной системы управления качеством; однако импортерам всё равно необходимо проверить его область применения, орган по сертификации, срок действия и соответствие конкретному производственному объекту.
Маркировка и информация об импорте
Изделие и упаковка должны соответствовать применимым требованиям США к маркировке. В зависимости от типа изделия и модели распространения комплект маркировочной информации может включать:
-
 Идентификация производителя
-
 Идентификация изделия
-
 Предназначение
-
 Инструкция по применению
-
 Предупреждения и меры предосторожности
-
 Модель или номер по каталогу
-
 Серийный номер или другая информация для отслеживания
-
 Информация об импортере в США, если применимо
-
 Указание страны происхождения
-
 Требования к уникальной идентификации медицинских изделий (UDI), если применимо
Информация, представленная при импортном оформлении, должна соответствовать данным о регистрации производителя, перечне изделий, коду продукции и документам на груз. Неполная или противоречивая информация может привести к задержкам при рассмотрении или задержанию груза в порту.
Европейский союз: маркировка CE в соответствии с Регламентом (ЕС) № 2017/745 по медицинским изделиям (MDR)
Медицинские изделия, размещаемые на рынке ЕС, должны соответствовать требованиям РЕГЛАМЕНТУ (ЕС) 2017/745 .
Многие стандартные неактивные комодные кресла, как правило, относятся к классу I в соответствии с MDR. Однако окончательная классификация должна основываться на предполагаемом назначении изделия и правилах классификации, изложенных в Приложении VIII.
Установка колес не приводит автоматически к повышению класса риска коммодного стула в соответствии с требованиями ЕС. Коммодный стул для душа с колесами может оставаться изделием класса I в зависимости от его предполагаемого использования и конструкции. Для изделий, оснащённых функцией электроподъёма, активными терапевтическими функциями или другими характеристиками повышенного риска, требуется отдельная оценка классификации.
Требуется ли участие уполномоченного органа для коммодного стула класса I?
Для обычного изделия класса I, поставляемого в нестерильном виде и без измерительной функции, производитель, как правило, самостоятельно проводит оценку соответствия и выдаёт Декларацию соответствия ЕС без регулярного участия уполномоченного органа.
Участие уполномоченного органа обязательно для определённых подклассов изделий класса I, включая стерильные изделия, изделия с измерительной функцией и многоразовые хирургические инструменты, в рамках области применения, установленной Регламентом (ЕС) 2017/745 (MDR).
Поэтому импортерам не следует автоматически запрашивать «сертификат соответствия СЕ с указанием номера уполномоченного органа» для каждой обычной комодной кресла класса I. Для многих таких изделий основным документом, подтверждающим соответствие, является декларация о соответствии ЕС, составленная производителем.
Техническая документация, необходимая для маркировки СЕ
Производитель должен вести техническую документацию, охватывающую изделие и подтверждающую его соответствие Регламенту по медицинским изделиям (MDR).
Обычно файл включает:
-
 Идентификацию изделия и модели
-
 Предполагаемое назначение и целевая группа пользователей
-
 Обоснование классификации изделия
-
 Чертежи конструкции и технические спецификации
-
 Спецификация компонентов
-
 Информация о производстве
-
 Чек-лист общих требований к безопасности и эффективности
-
 Документация по управлению рисками
-
 Отчеты по верификации и валидации
-
 Применяемые стандарты
-
 Документация по клинической оценке
-
 Маркировка и инструкции по применению
-
 План послепродажного надзора
-
 Процедуры бдительности и корректирующих действий
-
 Декларация соответствия ЕС
Документы, предоставляемые импортеру, должны точно указывать модель или семейство продуктов, приобретаемых покупателем. Декларация, выданная на несвязанный продукт, не подтверждает соответствие заказанного стульчака.
Управление рисками и испытания продукции
Управление рисками должно охватывать изделие на протяжении всего ожидаемого срока его службы. Соответствующие риски могут включать:
-
 Структурная нестабильность
-
 Отказ механизмов регулировки высоты
-
 Отказ колес или тормозов
-
 Чрезмерное прогибание под нагрузкой
-
 Опасность защемления или удержания
-
 Острые кромки
-
 Неправильную сборку
-
 Риски, связанные с материалами
-
 Риски, связанные с очисткой и перекрёстным загрязнением
-
 Прогнозируемое неправильное использование
ISO 14971 обычно используется в качестве основы для управления рисками в области медицинских изделий.
Для вспомогательных продуктов личной гигиены ISO 17966 устанавливает требования и методы испытаний для групп изделий, включая стационарные и мобильные комоды-стулья и стулья для душа. Применимое издание стандарта, программа испытаний и требования рынка должны быть подтверждены для соответствующего изделия.
Импортёры должны запрашивать отчёты об испытаниях, относящиеся к конкретной модели, а не принимать общее заявление о том, что весь ассортимент продукции прошёл испытания.
Обязанности уполномоченного представителя и импортера в ЕС
Производитель, зарегистрированный за пределами Европейского союза, обязан назначить уполномоченного представителя в ЕС, если этого требует Регламент по медицинским изделиям (MDR).
Импортер в ЕС также несет собственные обязательства. До помещения изделия на рынок импортер должен проверить такие аспекты, как:
-
 Маркировка CE
-
 Декларация соответствия ЕС
-
 Идентификация производителя
-
 Уполномоченный представитель в ЕС
-
 Требуемая маркировка и инструкции
-
 Информация об идентификаторе уникального устройства (UDI), если применимо
-
 Требования к регистрации
-
 Условия хранения и транспортировки
-
 Процедуры обработки жалоб и несоответствий
Документация производителя не снимает с импортера ответственности за проведение собственных регуляторных проверок.
Что подтверждает и чего не подтверждает стандарт ISO 13485
ISO 13485:2016 — это стандарт системы менеджмента качества для организаций, производящих медицинские изделия. Это не сертификат на изделие и сам по себе не подтверждает соответствие конкретного комодного стула требованиям ЕС или США.
Действительный сертификат ISO 13485 может подтвердить, что сертифицированная организация внедрила документированную систему менеджмента качества в пределах заявленной области применения.
Импортёры должны проверить:
-
 Наименование и адрес сертифицированной организации
-
 Охват производственных площадок
-
 Область сертификации
-
 Номер сертификата
-
 Дата выдачи и срок действия
-
 Информацию об аккредитации и органе по сертификации
-
 Относится ли категория изделия к заявленной области применения
Наиболее надёжный пакет документов, подтверждающих соответствие, включает соответствующую систему менеджмента качества, а также классификацию изделия, управление рисками, испытания, маркировку и документацию, необходимую для выхода на рынок.
Региональные требования за пределами ЕС и США
Маркировка СЕ или регистрация в FDA не должны рассматриваться как универсальное разрешение для всех рынков.
Например, в Саудовской Аравии действует система авторизации на маркетинг медицинских изделий, управляемая Саудовским управлением по продовольствию и лекарствам (SFDA). Другие страны Залива, Ближнего Востока, Азии и Латинской Америки устанавливают собственные требования к регистрации, назначению местного представителя, маркировке или импорту.
MDSAP может разрешить признанной аудиторской организации провести один аудит, охватывающий требования участвующих регуляторных органов. Это не заменяет автоматически регистрацию изделия или получение маркетингового разрешения в каждой отдельной стране.
Требования к упаковке и экологическим обязательствам также могут применяться независимо от требований к медицинским изделиям. Импортёры, продающие продукцию в европейских странах, должны оценить применимые обязательства по регистрации упаковки, ответственности производителя и отчётности на каждом целевом рынке.
Чек-лист проверки соответствия импортёра
Перед подтверждением оптового заказа импортёры должны выполнить следующие проверки.
1. Определите точную продукцию
Запишите номер модели, конфигурацию, комплектующие, предполагаемое применение и целевой рынок.
2. Подтвердите классификацию
Попросите поставщика предоставить обоснование классификации, применимый код продукции или правило Регламента по медицинским изделиям (MDR), а также регуляторный путь для данной конкретной модели.
3. Проверьте производителя
Убедитесь, что юридический производитель, указанный в документации, совпадает с наименованием производителя на маркировке изделия, в декларации, в счёте-фактуре и в договоре о производстве.
4. Проверьте документы, необходимые для выхода на рынок
В зависимости от рынка запросите соответствующие документы, например:
-
 Декларация соответствия ЕС
-
 Обоснование классификации по Регламенту по медицинским изделиям (MDR)
-
 Данные уполномоченного представителя ЕС
-
 Регистрация учреждения в FDA и регистрация изделия
-
 Применимый код продукции США
-
 Сертификат ISO 13485
-
 Местная регистрация или разрешение на маркетинг
5. Проверка технических данных, специфичных для изделия
Запросите соответствующие резюме или отчёты, охватывающие:
-
 Стабильность
-
 Статическую прочность
-
 Долговечность
-
 Тестирование на нагрузку
-
 Регулировочные механизмы
-
 Колёса и тормоза
-
 Безопасность материалов
-
 Управление рисками
-
 Маркировка
-
 Инструкция по применению
6. Проверка согласованности документов
Номер модели, название производителя и описание изделия должны быть согласованными во всех сертификатах, декларациях, испытательных отчётах, этикетках и коммерческих документах.
7. Оценка контроля изменений
Уточните, как поставщик управляет изменениями в материалах, компонентах, субподрядчиках, конструкции и маркировке. Неутверждённое изменение может повлиять на действительность существующих испытательных данных или регуляторной документации.
8. Проведите аудит поставщика при необходимости
Для стратегических или крупномасштабных проектов проведите очный или удалённый аудит поставщика, охватывающий производство, входной контроль, прослеживаемость, испытания, контроль несоответствующей продукции и обработку жалоб.
Профессиональные покупатели также могут ознакомиться с нашим руководством по как оценить производителя медицинского оборудования по оригинальной технической документации перед выбором партнёра на длительный срок.
Распространённые ошибки в обеспечении соответствия, которых следует избегать импортёрам
Импортёрам следует проявлять осторожность, если поставщик:
-
 Называет регистрацию в FDA одобрением или сертификацией со стороны FDA
-
 Использует один документ для неродственных моделей
-
 Не может объяснить применимый код изделия или классификацию в соответствии с MDR
-
 Предоставляет просроченный или недостоверный сертификат ISO 13485
-
 Предоставляет общий документ СЕ без указания модели
-
 Утверждает, что каждый прибор класса I проходит одинаковый путь
-
 Не может предоставить доказательства испытаний, относящиеся конкретно к продукту
-
 Использует логотип или номер уполномоченного органа без обоснованной причины
-
 Изменяет компоненты без обновления документации по оценке рисков и технической документации
-
 Считает маркировку СЕ автоматическим разрешением на поставку в страны за пределами ЕС
Эти предупреждающие признаки не всегда свидетельствуют о несоответствии, однако перед размещением заказа их необходимо дополнительно проверить.
Сотрудничество с KDB Health
KDB Health поддерживает дистрибьюторов медицинского оборудования, импортёров, бренды частной марки и институциональных покупателей, закупающих стулья-комоды и связанное с ними реабилитационное оборудование.
Наша поддержка продукции и производства включает:
-
 Процессы управления качеством по стандарту ISO 13485
-
 Согласование документации, специфичной для продукта
-
 Поддержка в подготовке Декларации соответствия ЕС для применимых моделей
-
 Поддержка в управлении рисками и технической документации
-
 Согласование испытаний, специфичных для каждой модели
-
 Адаптация маркировки и инструкций по эксплуатации
-
 Разработка по заказу OEM и ODM
-
 Поддержка документации для квалифицированных региональных проектов
Конкретный перечень доступных документов зависит от модели продукта, его конфигурации и целевого рынка. Покупателям следует указать страну назначения и предполагаемый канал дистрибуции на начальном этапе проекта, чтобы соответствующие требования можно было проанализировать до начала производства.
Изучите наш в категории кресел-комод или свяжитесь с командой KDB Health для получения технических характеристик продукции, информации о наличии комплектов документов по соответствию, каталогов, данных о минимальном объёме заказа (MOQ) и персонализированного коммерческого предложения.
Часто задаваемые вопросы
Являются ли все кресла-туалеты медицинскими изделиями класса I?
Многие традиционные стульчики-комоды классифицируются как изделия класса I в Соединённых Штатах и Европейском союзе, однако классификация зависит от предполагаемого применения, конструкции, функций и местных нормативных требований. Каждую модель следует оценивать отдельно.
Означает ли регистрация в FDA, что стульчик-комод одобрен FDA?
Нет. Регистрация предприятия и перечисление изделия не означают одобрения, разрешения или сертификации со стороны FDA.
Требуется ли для каждого стульчика-комода класса I представление заявки 510(k)?
Нет. Многие типы изделий класса I освобождены от требования представления заявки 510(k), однако необходимо проверить правильный код изделия и любые ограничения, связанные с этим освобождением.
Требуется ли для каждого стульчика-комода класса I получение CE-сертификата от уполномоченного органа?
Нет. Обычное изделие класса I, нестерильное и не обладающее измерительной функцией, как правило, подтверждается производителем самостоятельно в соответствии с Регламентом по медицинским изделиям (MDR). Поэтому его Европейское декларация соответствия и техническая документация имеют особое значение.
Достаточно ли наличия сертификата ISO 13485 для импорта изделия?
Нет. Стандарт ISO 13485 касается системы менеджмента качества организации. Необходимо также учитывать классификацию продукции, техническую документацию, испытания, маркировку, регистрацию и обязательства импортера.
Может ли один файл соответствия охватывать несколько моделей комод-кресел?
Семейство изделий может использовать общую документацию, если группировка обоснована с технической и регуляторной точек зрения. В файле должны быть четко указаны охватываемые модели, а также должны быть учтены различия в конструкции и рисках.
Содержание
- Соблюдение норм начинается с предполагаемого применения продукта
- Соединённые Штаты: требования FDA к креслам-стульчакам
- Европейский союз: маркировка CE в соответствии с Регламентом (ЕС) № 2017/745 по медицинским изделиям (MDR)
- Что подтверждает и чего не подтверждает стандарт ISO 13485
- Региональные требования за пределами ЕС и США
-
Чек-лист проверки соответствия импортёра
- 1. Определите точную продукцию
- 2. Подтвердите классификацию
- 3. Проверьте производителя
- 4. Проверьте документы, необходимые для выхода на рынок
- 5. Проверка технических данных, специфичных для изделия
- 6. Проверка согласованности документов
- 7. Оценка контроля изменений
- 8. Проведите аудит поставщика при необходимости
- Распространённые ошибки в обеспечении соответствия, которых следует избегать импортёрам
- Сотрудничество с KDB Health
-
Часто задаваемые вопросы
- Являются ли все кресла-туалеты медицинскими изделиями класса I?
- Означает ли регистрация в FDA, что стульчик-комод одобрен FDA?
- Требуется ли для каждого стульчика-комода класса I представление заявки 510(k)?
- Требуется ли для каждого стульчика-комода класса I получение CE-сертификата от уполномоченного органа?
- Достаточно ли наличия сертификата ISO 13485 для импорта изделия?
- Может ли один файл соответствия охватывать несколько моделей комод-кресел?