 EN
Het importeren van commode stoelen is niet eenvoudigweg een kwestie van prijs, draagvermogen en levertijd vergelijken. Afhankelijk van het beoogde gebruik, het ontwerp en de doelmarkt kan een commode stoel worden gereguleerd als medisch hulpmiddel of ondersteunend product.
Voor importeurs, distributeurs en private-labelmerken dient naleiding daarom te worden beoordeeld voordat het product, de verpakking of de inkooporder wordt bevestigd. Een certificaat alleen is niet voldoende. Kopers moeten controleren of de documentatie specifiek van toepassing is op het exacte product dat wordt geïmporteerd en of de fabrikant, importeur en lokale vertegenwoordiger zich bewust zijn van hun respectieve verantwoordelijkheden.
Deze gids legt de belangrijkste CE- en FDA-vereisten uit die professionele kopers moeten controleren bij het inkopen van commode stoelen. Het is bedoeld als een praktische aankoopreferentie, niet als juridisch of regelgevend advies.
Conformiteit begint met het beoogde gebruik van het product
Twee producten die er vergelijkbaar uitzien, hoeven niet precies dezelfde regelgevende route te volgen.
Classificatie kan worden beïnvloed door:
-
 Beoogd doel
-
Productbeweringen
-
Statische of wielenconfiguratie
-
Handmatige of aangedreven functies
-
Hoogteverstelling- of hefmechanismen
-
Overdrachtsfuncties
-
Gebruikersgroep
-
Steriele of niet-steriele levering
-
Accessoires die met de stoel worden meegeleverd
-
Doelland
Een conventionele bedzijde-commode, een rolstoelcommodestoel en een mechanisch ondersteunde hefstoel mogen niet automatisch als hetzelfde apparaat worden beschouwd.
Voordat importeurs een conformiteitsclaim accepteren, moeten zij het modelnummer, de verklaring van beoogd gebruik en de productconfiguratie verkrijgen en deze vergelijken met de documenten die door de fabrikant zijn verstrekt.
Verenigde Staten: FDA-vereisten voor commode-stoelen
Bepaal de juiste apparaatclassificatie
Veel conventionele commode-stoelconfiguraties vallen onder de regulering van de Amerikaanse Food and Drug Administration als klasse-I-apparaten. Het exacte productcode en regelnummer hangen echter af van het ontwerp en het beoogde gebruik van het product.
FDA-registraties omvatten verschillende klasse-I-classificaties voor producten zoals:
-
 Hygiëne-adapter en draagbare commode-stoelen
-
 Stoelen met wielen
-
 Mechanisch verstelbare stoelen
-
 Aanpassingen voor rolstoelcommodestoelen
Importeurs mogen niet aannemen dat elke commodostoel dezelfde FDA-productcode gebruikt. De fabrikant moet de toepasselijke classificatie bepalen door de FDA-productclassificatiedatabase en het beoogde gebruik van het apparaat te raadplegen.
Complexe producten, zoals elektrisch aangedreven hefproducten of producten waarop aanvullende medische beweringen worden gedaan, kunnen een andere regelgevende route volgen.
Controleer of het apparaat 510(k)-vrijstelling heeft
De meeste medische hulpmiddelen van klasse I zijn vrijgesteld van de 510(k)-voormarktmelding, maar deze vrijstelling is niet universeel.
De juiste procedure is:
-
Identificeer de toepasselijke FDA-productcode en het bijbehorende regelgevingsnummer.
-
Controleer in de classificatiedatabase de klasse van het apparaat.
-
Bevestig of het specifieke apparaattype vrijgesteld is van de 510(k)-verplichting.
-
Bestudeer eventuele beperkingen van de vrijstelling.
-
Bepaal welke algemene controles en kwaliteitssysteemeisen nog steeds van toepassing zijn.
Een 510(k)-vrijstelling betekent niet dat het product vrijgesteld is van alle FDA-vereisten.
Registratie van de vestiging en registratie van het apparaat
Indien van toepassing, moet een buitenlandse fabrikant die medische hulpmiddelen naar de Verenigde Staten exporteert Zich registreren bij de FDA en de betreffende apparaten registreren bij de FDA.
Een buitenlandse vestiging moet ook een Amerikaanse vertegenwoordiger aanwijzen. De Amerikaanse eerste importeur heeft afzonderlijke verantwoordelijkheden en moet de buitenlandse fabrikanten identificeren waarvan hij of zij apparaten importeert.
Importeurs moeten controleren:
-
 De wettelijke naam van de geregistreerde vestiging
-
 Registratiestatus voor het huidige registratiejaar
-
 Informatie over de registratie van het apparaat
-
 Toepasselijke productcode
-
 Informatie over de Amerikaanse vertegenwoordiger
-
 Verantwoordelijkheden van de eerste importeur
-
 Overeenstemming tussen de vermelde fabrikant en de commerciële documenten
FDA-vestigingsregistratie en -apparaatregistratie betekenen niet dat de FDA de fabriek of het product heeft goedgekeurd, vrijgegeven of gecertificeerd. In marketingmateriaal mag niet worden gesproken van ‘FDA-gecertificeerd’ alleen op basis van een registratie of registratie van een apparaat.
Kwaliteitsbeheereisen krachtens de QMSR
De FDA-regelgeving inzake kwaliteitsbeheersystemen traditie op 2 februari 2026 in werking. De QMSR wijzigde 21 CFR Deel 820 en nam ISO 13485:2016 op door verwijzing, samen met aanvullende, specifieke FDA-eisen.
De eisen die van toepassing zijn op een bepaalde fabrikant of een bepaald apparaat, hangen af van de classificatie en eventuele relevante vrijstellingen.
Importeurs moeten beoordelen of de fabrikant passende controles onderhoudt voor:
-
 Document- en registratiebeheer
-
 Kwalificatie van leveranciers
-
 Inspectie van binnenkomende materialen
-
 Productiecontroles
-
 Productidentificatie en traceerbaarheid
-
 Niet-conforme producten
-
 Klachtenafhandeling
-
 Correctieve en preventieve maatregelen
-
 Risicobeheer
-
 Verantwoordelijkheden na het op de markt brengen
Een ISO 13485-certificaat is nuttig bewijs van een gestructureerd kwaliteitsmanagementsysteem, maar importeurs dienen desondanks nog steeds de reikwijdte, het certificerende orgaan, de geldigheid en de relevantie voor de productielocatie te verifiëren.
Etikettering en importinformatie
Het product en de verpakking moeten voldoen aan de toepasselijke Amerikaanse etiketteringsvereisten. Afhankelijk van het apparaat en het distributiemodel moet het etiketteringspakket mogelijk rekening houden met:
-
 Identificatie van de fabrikant
-
 Apparaatidentiteit
-
 Bestemming
-
 Gebruiksaanwijzing
-
 Waarschuwingen en voorzorgsmaatregelen
-
 Model- of catalogusnummer
-
 Lot- of andere traceerbaarheidsinformatie
-
 Informatie over de Amerikaanse importeur, indien van toepassing
-
 Markering van het land van oorsprong
-
 Vereisten voor unieke apparaatidentificatie, indien van toepassing
De informatie die tijdens de invoeraanmelding wordt ingediend, moet consistent zijn met de registratie van de fabrikant, de lijst van apparaten, de productcode en de verzenddocumenten. Onvolledige of inconsistente informatie kan leiden tot vertragingen bij de beoordeling of tot vasthouding op de haven.
Europese Unie: CE-markering krachtens de MDR
Medische hulpmiddelen die op de EU-markt worden gebracht, moeten voldoen aan VERORDENING (EU) 2017/745 .
Veel standaard niet-actieve commodestoelen worden over het algemeen ingedeeld als klasse I-apparaten krachtens de MDR. De uiteindelijke classificatie moet echter gebaseerd zijn op het beoogde gebruik van het product en de classificatieregels in bijlage VIII.
Het aanbrengen van wielen verplaatst een commodestoel niet automatisch naar een hogere EU-risicoklasse. Een gecombineerde douche-commodestoel met wielen kan nog steeds klasse I zijn, afhankelijk van het beoogde gebruik en het ontwerp. Producten met aangedreven heffuncties, actieve therapeutische functies of andere kenmerken met een hoger risico vereisen een afzonderlijke classificatiebeoordeling.
Heeft een commodestoel van klasse I een aangemelde instantie nodig?
Voor een gewoon klasse-I-apparaat dat niet-steriel wordt geleverd en geen meetfunctie heeft, voert de fabrikant over het algemeen zelf de conformiteitsbeoordeling uit en stelt hij de EU-conformiteitsverklaring op, zonder routinematige betrokkenheid van een aangemelde instantie.
De betrokkenheid van een aangemelde instantie geldt voor specifieke subklassen van klasse I, waaronder steriel geleverde apparaten, apparaten met een meetfunctie en herbruikbare chirurgische instrumenten, binnen de door de MDR gespecificeerde werkingssfeer.
Daarom hoeven importeurs niet automatisch een „CE-certificaat met een nummer van een aangemelde instantie” te vragen voor elke gewone klasse-I-toiletstoel. Voor veel van dergelijke producten is het belangrijkste conformiteitsdocument de EU-conformiteitsverklaring van de fabrikant.
Technische documentatie vereist voor CE-markering
De fabrikant dient technische documentatie bij te houden die betrekking heeft op het apparaat en diens conformiteit met de MDR.
Het dossier bevat doorgaans:
-
 Product- en modelidentificatie
-
 Bedoeld gebruik en doelgroep
-
 Redenering voor de apparaatklassificatie
-
 Ontwerptekeningen en specificaties
-
 Stuklijst
-
 Productie-informatie
-
 Checklist voor algemene veiligheids- en prestatievereisten
-
 Documentatie voor risicobeheer
-
 Verificatie- en validatierapporten
-
 Toepasbare normen
-
 Documentatie voor klinische evaluatie
-
 Etikettering en gebruiksaanwijzingen
-
 Plan voor toezicht na marktintroductie
-
 Procedures voor melding van incidenten en corrigerende maatregelen
-
 EU-Conformiteitsverklaring
De documenten die aan de importeur worden verstrekt, moeten het exacte model of de productfamilie identificeren die wordt aangekocht. Een verklaring die is afgegeven voor een niet-gerelateerd product, vormt geen bewijs van conformiteit voor de bestelde commodestoel.
Risicobeheer en producttesten
Risicobeheer moet het apparaat gedurende de volledige verwachte levenscyclus omvatten. Relevante risico's kunnen zijn:
-
 Structurele instabiliteit
-
 Mislukking van de hoogteverstelling
-
 Mislukking van wielen of remmen
-
 Te grote doorbuiging onder belasting
-
 Klem- of vastlooppunten
-
 Scherpe randen
-
 Onjuiste assemblage
-
 Risico’s die verband houden met het materiaal
-
 Risico’s van reiniging en kruisbesmetting
-
 Voorspelbaar misbruik
ISO 14971 wordt veelal gebruikt als kader voor risicobeheer van medische hulpmiddelen.
Voor producten ter ondersteuning van persoonlijke hygiëne, ISO 17966 stelt eisen en testmethoden vast voor productgroepen waaronder statische en mobiele commodestoelen en douchestoelen. De toepasselijke editie, het testprogramma en de markteisen dienen te worden bevestigd voor het betreffende product.
Importeurs dienen modelspecifieke testrapporten aan te vragen in plaats van een algemene bewering te aanvaarden dat de volledige productreeks is getest.
Verantwoordelijkheden van de EU-gemachtigde vertegenwoordiger en de importeur
Een fabrikant die buiten de Europese Unie is gevestigd, moet een EU-gemachtigde vertegenwoordiger aanwijzen wanneer dit vereist is door de MDR.
De EU-importeur heeft ook eigen verplichtingen. Voordat een hulpmiddel op de markt wordt gebracht, dient de importeur zaken als de volgende te verifiëren:
-
 CE Markering
-
 EU-Conformiteitsverklaring
-
 Identificatie van de fabrikant
-
 EU-gemachtigde vertegenwoordiger
-
 Vereiste etikettering en instructies
-
 UDI-informatie, indien van toepassing
-
 Registratievereisten
-
 Opslag- en transportvoorwaarden
-
 Klachten- en niet-conformiteitsprocedures
De documentatie van de fabrikant ontslaat de importeur niet van de verantwoordelijkheid om zijn eigen regelgevende controles uit te voeren.
Wat ISO 13485 wel en niet bewijst
ISO 13485:2016 is een norm voor kwaliteitsmanagementsystemen voor organisaties die medische hulpmiddelen vervaardigen. Het is geen productcertificaat en bewijst op zich niet dat een bepaalde toiletstoel voldoet aan de EU- of Amerikaanse vereisten.
Een geldig ISO 13485-certificaat kan aantonen dat de gecertificeerde organisatie een gedocumenteerd kwaliteitsmanagementsysteem beheert binnen de vermelde toepassingsgebieden.
Importeurs moeten controleren:
-
 Naam en adres van de gecertificeerde organisatie
-
 Dekking van de productielocatie(s)
-
 Certificeringsbereik
-
 Certificaatnummer
-
 Datum van afgifte en vervaldatum
-
 Informatie over de accreditatie- en certificatieinstantie
-
 Of de productcategorie binnen het vermelde toepassingsgebied valt
Het sterkste conformiteitspakket combineert een relevante kwaliteitsmanagementsysteem met productspecifieke classificatie, risicobeheer, testen, etikettering en documentatie voor markttoegang.
Regionale vereisten buiten de EU en de Verenigde Staten
CE-markering of FDA-registratie mag niet worden beschouwd als universele toestemming voor elke markt.
Zo kent Saoedi-Arabië een systeem voor vergunningverlening voor medische hulpmiddelen, beheerd door de Saoedische Voedsel- en Geneesmiddelenautoriteit. Andere Golfstaten, landen in het Midden-Oosten, Azië en Latijns-Amerika hanteren eveneens eigen regels voor registratie, lokale vertegenwoordiging, etikettering of invoer.
MDSAP kan een erkende auditorganisatie toestaan één audit uit te voeren die aan de vereisten van de deelnemende regelgevende instanties tegemoetkomt. Dit vervangt niet automatisch de productregistratie of de vergunning voor het op de markt brengen in elk afzonderlijk land.
Verpakkings- en milieuverplichtingen kunnen ook los van de eisen voor medische hulpmiddelen van toepassing zijn. Importeurs die in Europese landen verkopen, moeten de toepasselijke verpakkingsregistratie-, producentverantwoordelijkheids- en rapportageverplichtingen in elke doelmarkt evalueren.
Controlelijst naleving door importeur
Voordat een grootschalige bestelling wordt bevestigd, moeten importeurs de volgende controles uitvoeren.
1. Identificeer het exacte product
Noteer het modelnummer, de configuratie, de accessoires, het beoogde gebruik en de doelmarkt.
2. Bevestig de classificatie
Vraag de leverancier om de classificatiemotivering, de toepasselijke productcode of MDR-regel en het regelgevende traject voor dat exacte model.
3. Controleer de fabrikant
Zorg ervoor dat de wettelijke fabrikant die in de documentatie wordt genoemd overeenkomt met de productetikettering, de verklaring, de factuur en de productieovereenkomst.
4. Beoordeel de markttoegangsdocumenten
Afhankelijk van de markt, vraag de toepasselijke documenten aan, zoals:
-
 EU-Conformiteitsverklaring
-
 MDR-classificatiemotivering
-
 Gegevens van de EU-geautoriseerde vertegenwoordiger
-
 FDA-inschrijving van de vestiging en registratie van het apparaat
-
 Toepasselijke Amerikaanse productcode
-
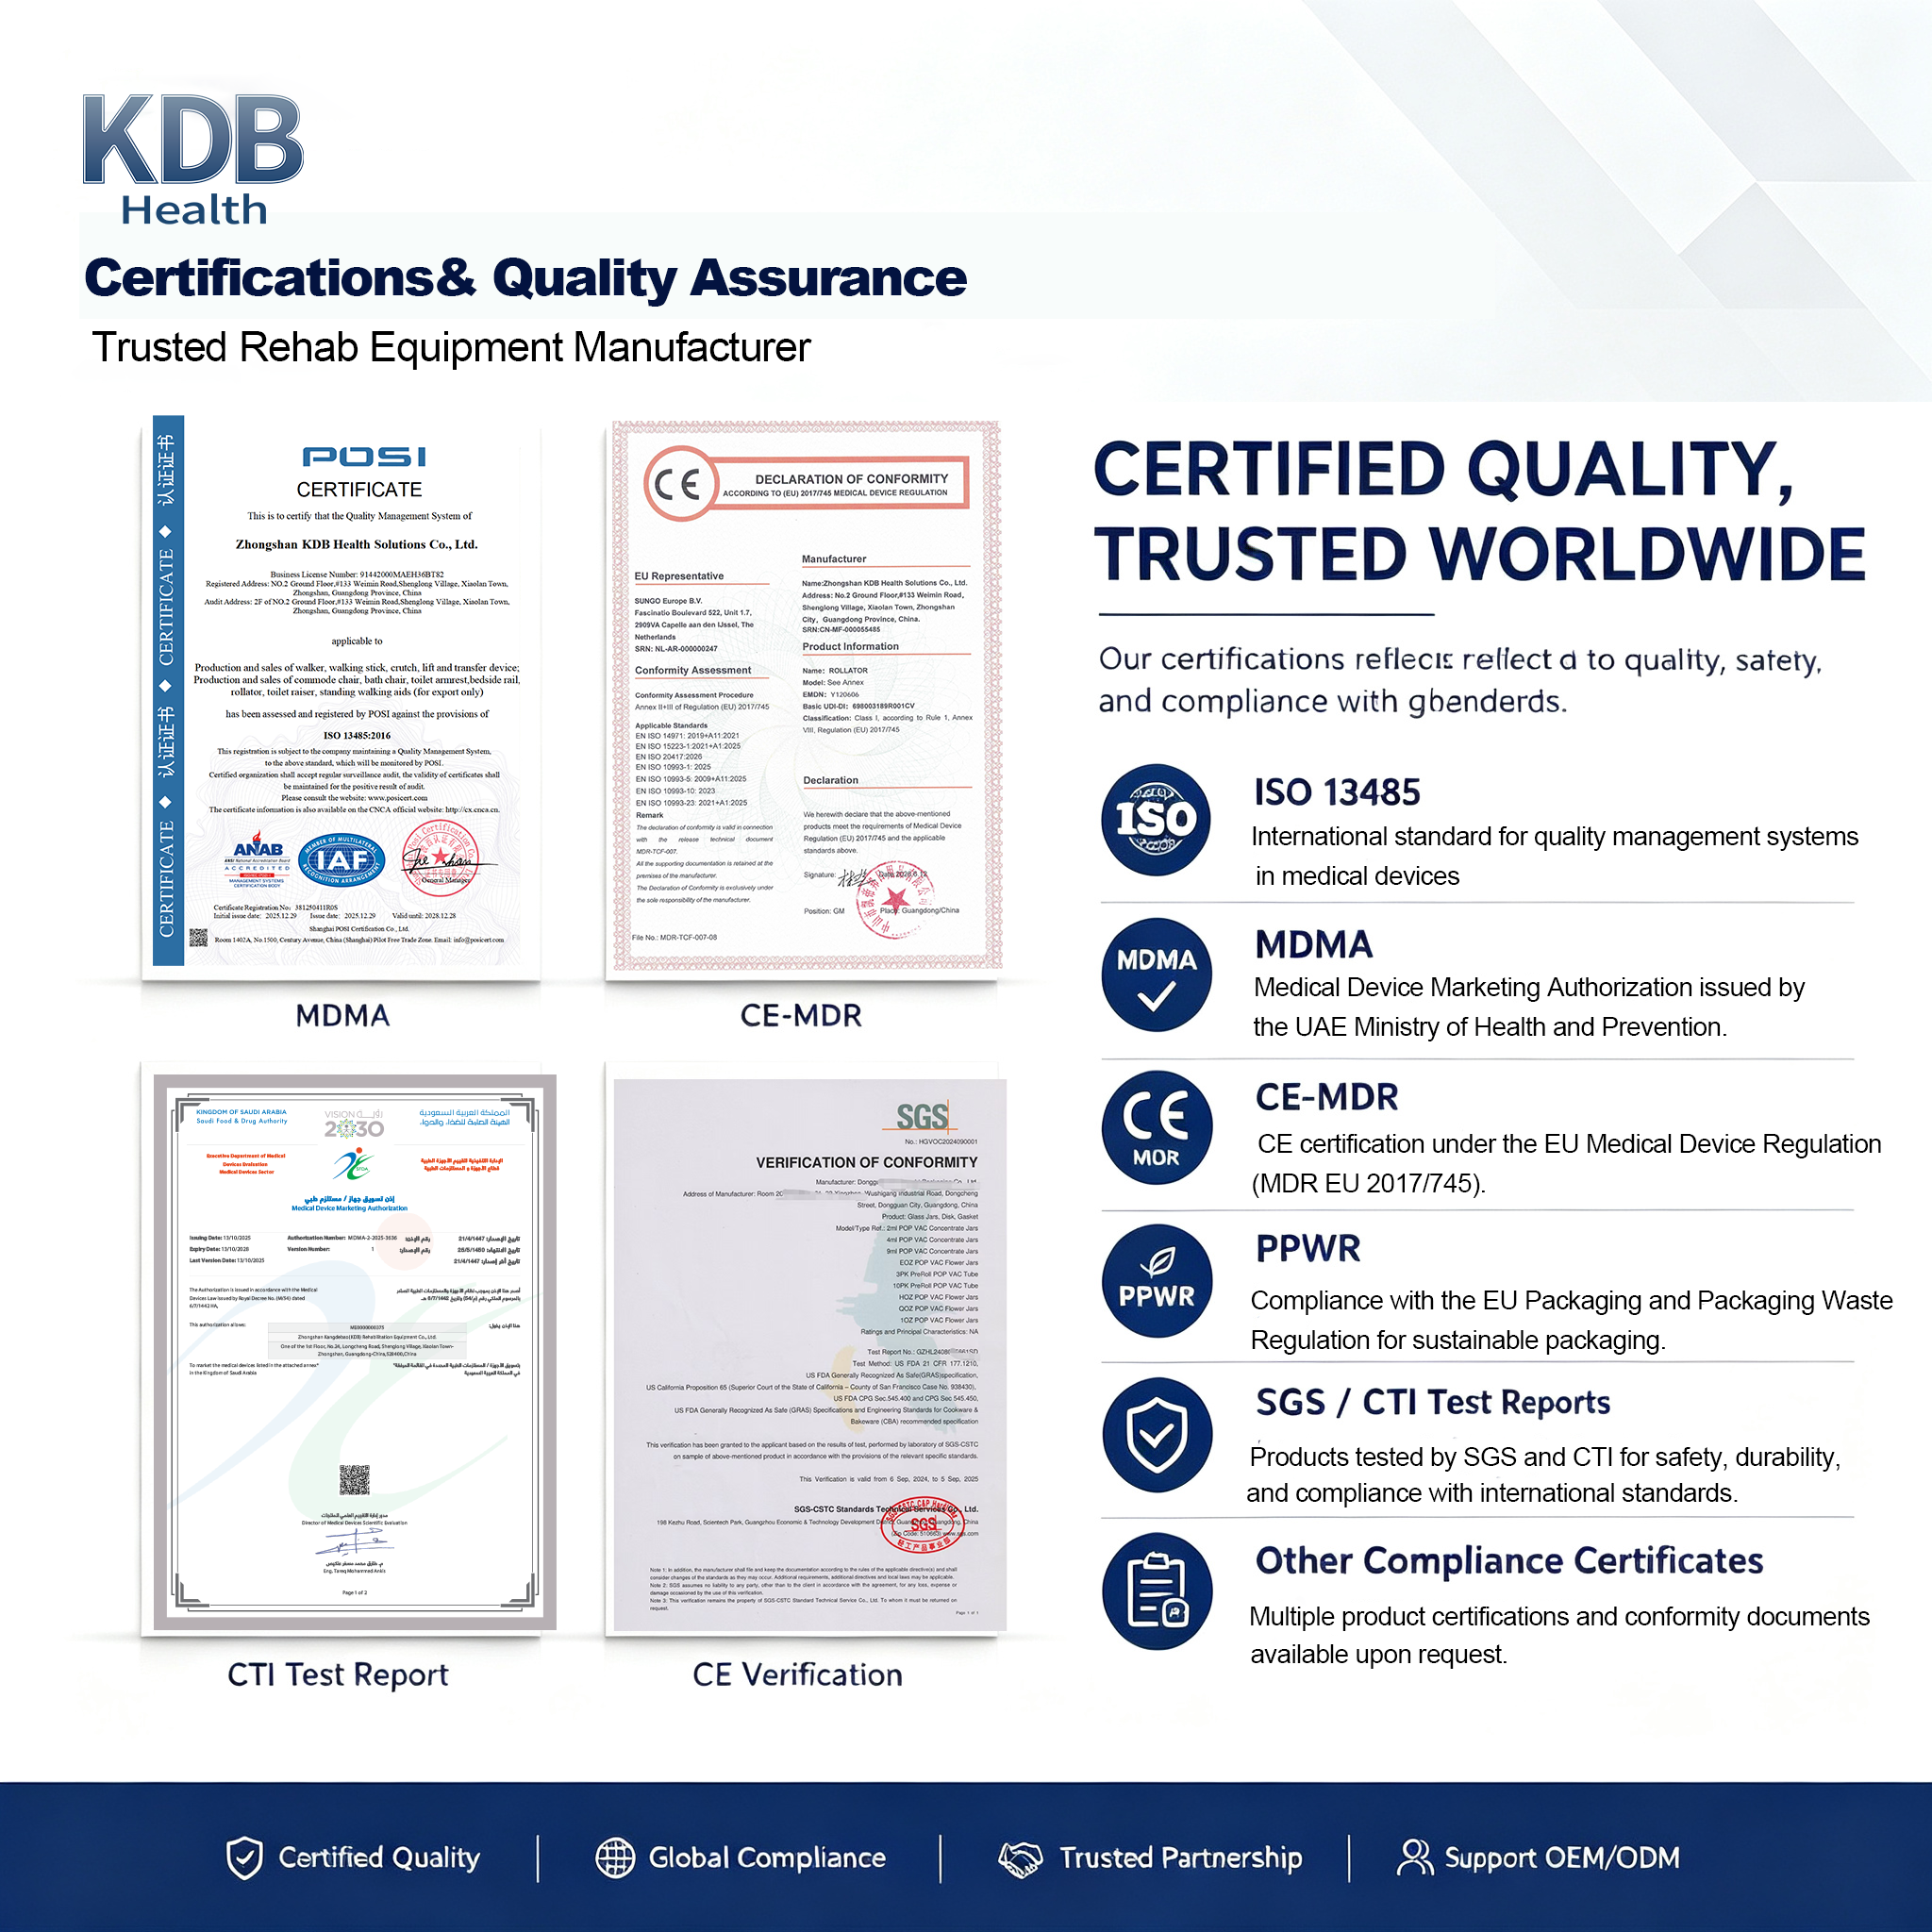
 ISO 13485-certificaat
-
 Lokale registratie of vergunning voor in de handel brengen
5. Beoordeel technisch bewijsmateriaal per product
Vraag relevante samenvattingen of rapporten aan over:
-
 Stabiliteit
-
 Statische sterkte
-
 Duurzaamheid
-
 Belastingstests
-
 Verstelmechanismen
-
 Wielen en remmen
-
 Materiaalveiligheid
-
 Risicobeheer
-
 Etikettering
-
 Gebruiksaanwijzing
6. Controleer de consistentie van documenten
Het modelnummer, de naam van de fabrikant en de productomschrijving moeten overeenkomen op certificaten, verklaringen, testrapporten, etiketten en commerciële documenten.
7. Beoordeel het wijzigingsbeheer
Vraag hoe de leverancier wijzigingen beheert in materialen, onderdelen, onderaannemers, ontwerp en etikettering. Een niet-goedgekeurde wijziging kan de geldigheid van bestaand testbewijs of regelgevend documentatie beïnvloeden.
8. Controleer de leverancier indien van toepassing
Voor strategische of grootschalige projecten voert u een audit bij de leverancier uit, op locatie of op afstand, met betrekking tot productie, inkomende inspectie, traceerbaarheid, testen, controle van niet-conforme producten en afhandeling van klachten.
Professionele inkopers kunnen ook onze gids raadplegen over hoe een OEM-fabrikant van medische apparatuur te beoordelen voordat zij een langetermijnpartner selecteren.
Veelvoorkomende nalevingsfouten die importeurs moeten vermijden
Importeurs moeten voorzichtig zijn wanneer een leverancier:
-
 FDA-registratie omschrijft als FDA-goedkeuring of -certificering
-
 Één document gebruikt voor ongerelateerde modellen
-
 Niet kan uitleggen welke productcode of MDR-classificatie van toepassing is
-
 Een verlopen of niet-verifieerbaar ISO 13485-certificaat verstrekt
-
 Biedt een algemeen CE-document zonder modellidentificatie aan
-
 Beweer dat elk apparaat van klasse I hetzelfde traject volgt
-
 Kan geen productspecifiek testbewijs leveren
-
 Gebruikt een logo of nummer van een aangemelde instantie zonder geldige reden
-
 Wijzigt componenten zonder de risico- en technische documentatie bij te werken
-
 Beschouwt CE-markering als automatische toestemming voor niet-EU-markten
Deze waarschuwingstekens bewijzen niet altijd non-conformiteit, maar vereisen wel nadere onderzoeken voordat een bestelling wordt geplaatst.
Samenwerken met KDB Health
KDB Health ondersteunt gezondheidszorgdistributeurs, importeurs, private-labelmerken en institutionele kopers die commode-stoelen en gerelateerde revalidatieapparatuur inkopen.
Onze product- en productieondersteuning omvat:
-
 ISO 13485-kwaliteitsbeheerprocessen
-
 Coördinatie van productspecifieke documentatie
-
 Ondersteuning bij de EU-conformiteitsverklaring voor toepasselijke modellen
-
 Ondersteuning bij risicobeheer en technische dossiers
-
 Coördinatie van modelspecifieke tests
-
 Aanpassing van etikettering en gebruiksaanwijzingen
-
 OEM- en ODM-ontwikkeling
-
 Documentatie-ondersteuning voor gekwalificeerde regionale projecten
De exact beschikbare documenten hangen af van het productmodel, de configuratie en de bestemmingsmarkt. Kopers moeten het doelland en het beoogde distributiekanaal aan het begin van het project opgeven, zodat de relevante eisen vóór productie kunnen worden beoordeeld.
Verken onze bekijken of neem contact op met het KDB Health-team voor productspecificaties, beschikbaarheid van conformiteitsdocumenten, catalogi, MOQ-gegevens en een op maat gemaakte offerte.
Veelgestelde vragen
Zijn alle toiletstoelen klasse-I-medische hulpmiddelen?
Veel conventionele toiletstoelen worden in de Verenigde Staten en de Europese Unie ingedeeld als klasse I-apparaten, maar de indeling hangt af van het beoogde gebruik, het ontwerp, de functies en de lokale regelgeving. Elk model dient afzonderlijk te worden beoordeeld.
Betekent registratie bij de FDA dat een toiletstoel is goedgekeurd door de FDA?
Nee. Registratie van de vestiging en opneming van het apparaat in de lijst vormen geen FDA-goedkeuring, -clearance of -certificering.
Vereist elke klasse I-toiletstoel een 510(k)-verklaring?
Nee. Veel klasse I-apparaattypen zijn vrijgesteld van de 510(k)-vereiste, maar de juiste productcode en eventuele beperkingen van de vrijstelling dienen gecontroleerd te worden.
Heeft elke klasse I-toiletstoel een CE-certificaat nodig van een aangemelde instantie?
Nee. Een gewoon niet-steriel klasse I-apparaat zonder meetfunctie wordt over het algemeen door de fabrikant zelf verklaard conform de MDR. De EU-conformiteitsverklaring en de technische documentatie zijn daarom bijzonder belangrijk.
Is een ISO 13485-certificaat voldoende om het product in te voeren?
Nee. ISO 13485 betreft het kwaliteitsmanagementsysteem van de organisatie. Productclassificatie, technische documentatie, testen, etikettering, registratie en verplichtingen van de importeur moeten eveneens worden behandeld.
Kan één conformiteitsdossier meerdere modeltypen commode-stoelen omvatten?
Een productfamilie mag documentatie delen wanneer de groepering technisch en regelgevend gerechtvaardigd is. Het dossier moet de omvatte modellen duidelijk identificeren en relevante ontwerp- en risicoverschillen aanpakken.
Inhoudsopgave
- Conformiteit begint met het beoogde gebruik van het product
- Verenigde Staten: FDA-vereisten voor commode-stoelen
- Europese Unie: CE-markering krachtens de MDR
- Wat ISO 13485 wel en niet bewijst
- Regionale vereisten buiten de EU en de Verenigde Staten
-
Controlelijst naleving door importeur
- 1. Identificeer het exacte product
- 2. Bevestig de classificatie
- 3. Controleer de fabrikant
- 4. Beoordeel de markttoegangsdocumenten
- 5. Beoordeel technisch bewijsmateriaal per product
- 6. Controleer de consistentie van documenten
- 7. Beoordeel het wijzigingsbeheer
- 8. Controleer de leverancier indien van toepassing
- Veelvoorkomende nalevingsfouten die importeurs moeten vermijden
- Samenwerken met KDB Health
-
Veelgestelde vragen
- Zijn alle toiletstoelen klasse-I-medische hulpmiddelen?
- Betekent registratie bij de FDA dat een toiletstoel is goedgekeurd door de FDA?
- Vereist elke klasse I-toiletstoel een 510(k)-verklaring?
- Heeft elke klasse I-toiletstoel een CE-certificaat nodig van een aangemelde instantie?
- Is een ISO 13485-certificaat voldoende om het product in te voeren?
- Kan één conformiteitsdossier meerdere modeltypen commode-stoelen omvatten?