 EN
Importar sillas de inodoro no consiste simplemente en comparar precio, capacidad de carga y plazo de entrega. Dependiendo del uso previsto, el diseño y el mercado objetivo del producto, una silla de inodoro puede estar regulada como dispositivo médico o como producto de asistencia.
Para importadores, distribuidores y marcas con etiqueta privada, el cumplimiento normativo debe evaluarse antes de confirmar el producto, su embalaje o la orden de compra. Un certificado por sí solo no es suficiente. Los compradores deben verificar que la documentación corresponda exactamente al producto que se va a importar y que el fabricante, el importador y el representante local comprendan sus responsabilidades respectivas.
Esta guía explica los principales requisitos CE y FDA que los compradores profesionales deben revisar al adquirir sillas de inodoro. Está concebida como una referencia práctica para la adquisición, no como asesoramiento jurídico ni regulatorio.
La conformidad comienza con el uso previsto del producto
Dos productos que parecen similares pueden no seguir exactamente la misma vía regulatoria.
La clasificación puede verse afectada por:
-
 Finalidad prevista
-
Afirmaciones sobre productos
-
Configuración estática o sobre ruedas
-
Funciones manuales o motorizadas
-
Mecanismos de ajuste de altura o elevación
-
Funciones de traslado
-
Población de usuarios
-
Suministro estéril o no estéril
-
Accesorios suministrados con la silla
-
País objetivo
Una cómoda convencional para la cama, una silla de ducha y cómoda con ruedas y una silla de elevación asistida mecánicamente no deben considerarse automáticamente como el mismo dispositivo.
Antes de aceptar cualquier declaración de conformidad, los importadores deben obtener el número de modelo, la declaración de uso previsto y la configuración del producto, y compararlos con los documentos proporcionados por el fabricante.
Estados Unidos: Requisitos de la FDA para sillas cómodas
Determinar la clasificación correcta del dispositivo
Muchas configuraciones convencionales de sillas cómodas están reguladas por la Administración de Alimentos y Medicamentos de Estados Unidos (FDA) como dispositivos de Clase I. Sin embargo, el código exacto del producto y el número de reglamento dependen del diseño y del uso previsto del producto.
Los registros de la FDA incluyen distintas clasificaciones de Clase I para productos tales como:
-
 Adaptadores de higiene y sillas cómodas portátiles
-
 Sillas con ruedas
-
 Sillas ajustables mecánicamente
-
 Accesorios para sillas de ruedas con inodoro incorporado
Los importadores no deben asumir que todas las sillas con inodoro incorporado utilizan el mismo código de producto de la FDA. El fabricante debe determinar la clasificación aplicable revisando la Base de datos de clasificación de productos de la FDA y el uso previsto del dispositivo.
Los productos más complejos, incluidos los dispositivos eléctricos de elevación o los que realizan afirmaciones médicas adicionales, pueden seguir una vía regulatoria distinta.
Verificar si el dispositivo está exento de notificación previa al mercado 510(k)
La mayoría de los dispositivos médicos de Clase I están exentos de la notificación previa al mercado 510(k), pero dicha exención no es universal.
El procedimiento correcto es:
-
Identificar el código de producto y el número de regulación de la FDA aplicables.
-
Consultar la base de datos de clasificación para determinar la clase del dispositivo.
-
Confirme si el tipo específico de dispositivo está exento del requisito 510(k).
-
Revise cualquier limitación aplicable a la exención.
-
Determine qué controles generales y requisitos del sistema de calidad siguen siendo aplicables.
Una exención 510(k) no significa que el producto esté exento de todos los requisitos de la FDA.
Registro de establecimientos y listado de dispositivos
Cuando corresponda, un fabricante extranjero que exporte dispositivos médicos a Estados Unidos debe completar El registro de establecimiento ante la FDA y listar los dispositivos correspondientes.
Un establecimiento extranjero también debe designar un agente estadounidense. El importador estadounidense inicial tiene responsabilidades independientes y debe identificar a los fabricantes extranjeros cuyos dispositivos importa.
Los importadores deben verificar:
-
 El nombre legal del establecimiento registrado
-
 Estado de inscripción para el año actual de inscripción
-
 Información sobre la lista de dispositivos
-
 Código de producto aplicable
-
 Información sobre el agente estadounidense
-
 Responsabilidades del importador inicial
-
 Coherencia entre el fabricante listado y los documentos comerciales
La inscripción de establecimientos y la lista de dispositivos ante la FDA no significan que la FDA haya aprobado, autorizado ni certificado la fábrica o el producto. Los materiales promocionales no deben usar frases como «certificado por la FDA» únicamente porque exista una inscripción o lista.
Requisitos de gestión de calidad según la normativa QMSR
El Regulación de la FDA sobre los sistemas de gestión de calidad entró en vigor el 2 de febrero de 2026. El QMSR modificó la Parte 820 del Título 21 del Código de Reglamentos Federales (CFR) e incorporó por referencia la norma ISO 13485:2016, junto con requisitos adicionales específicos de la FDA.
Los requisitos aplicables a un fabricante o dispositivo concretos dependen de su clasificación y de cualquier exención pertinente.
Los importadores deben evaluar si el fabricante mantiene controles adecuados para:
-
 Gestión de documentos y registros
-
 Calificación de proveedores
-
 Inspección de materiales entrantes
-
 Controles de producción
-
 Identificación y trazabilidad de productos
-
 Productos no conformes
-
 Manejo de quejas
-
 Acciones correctivas y preventivas
-
 Gestión de Riesgos
-
 Responsabilidades posteriores a la comercialización
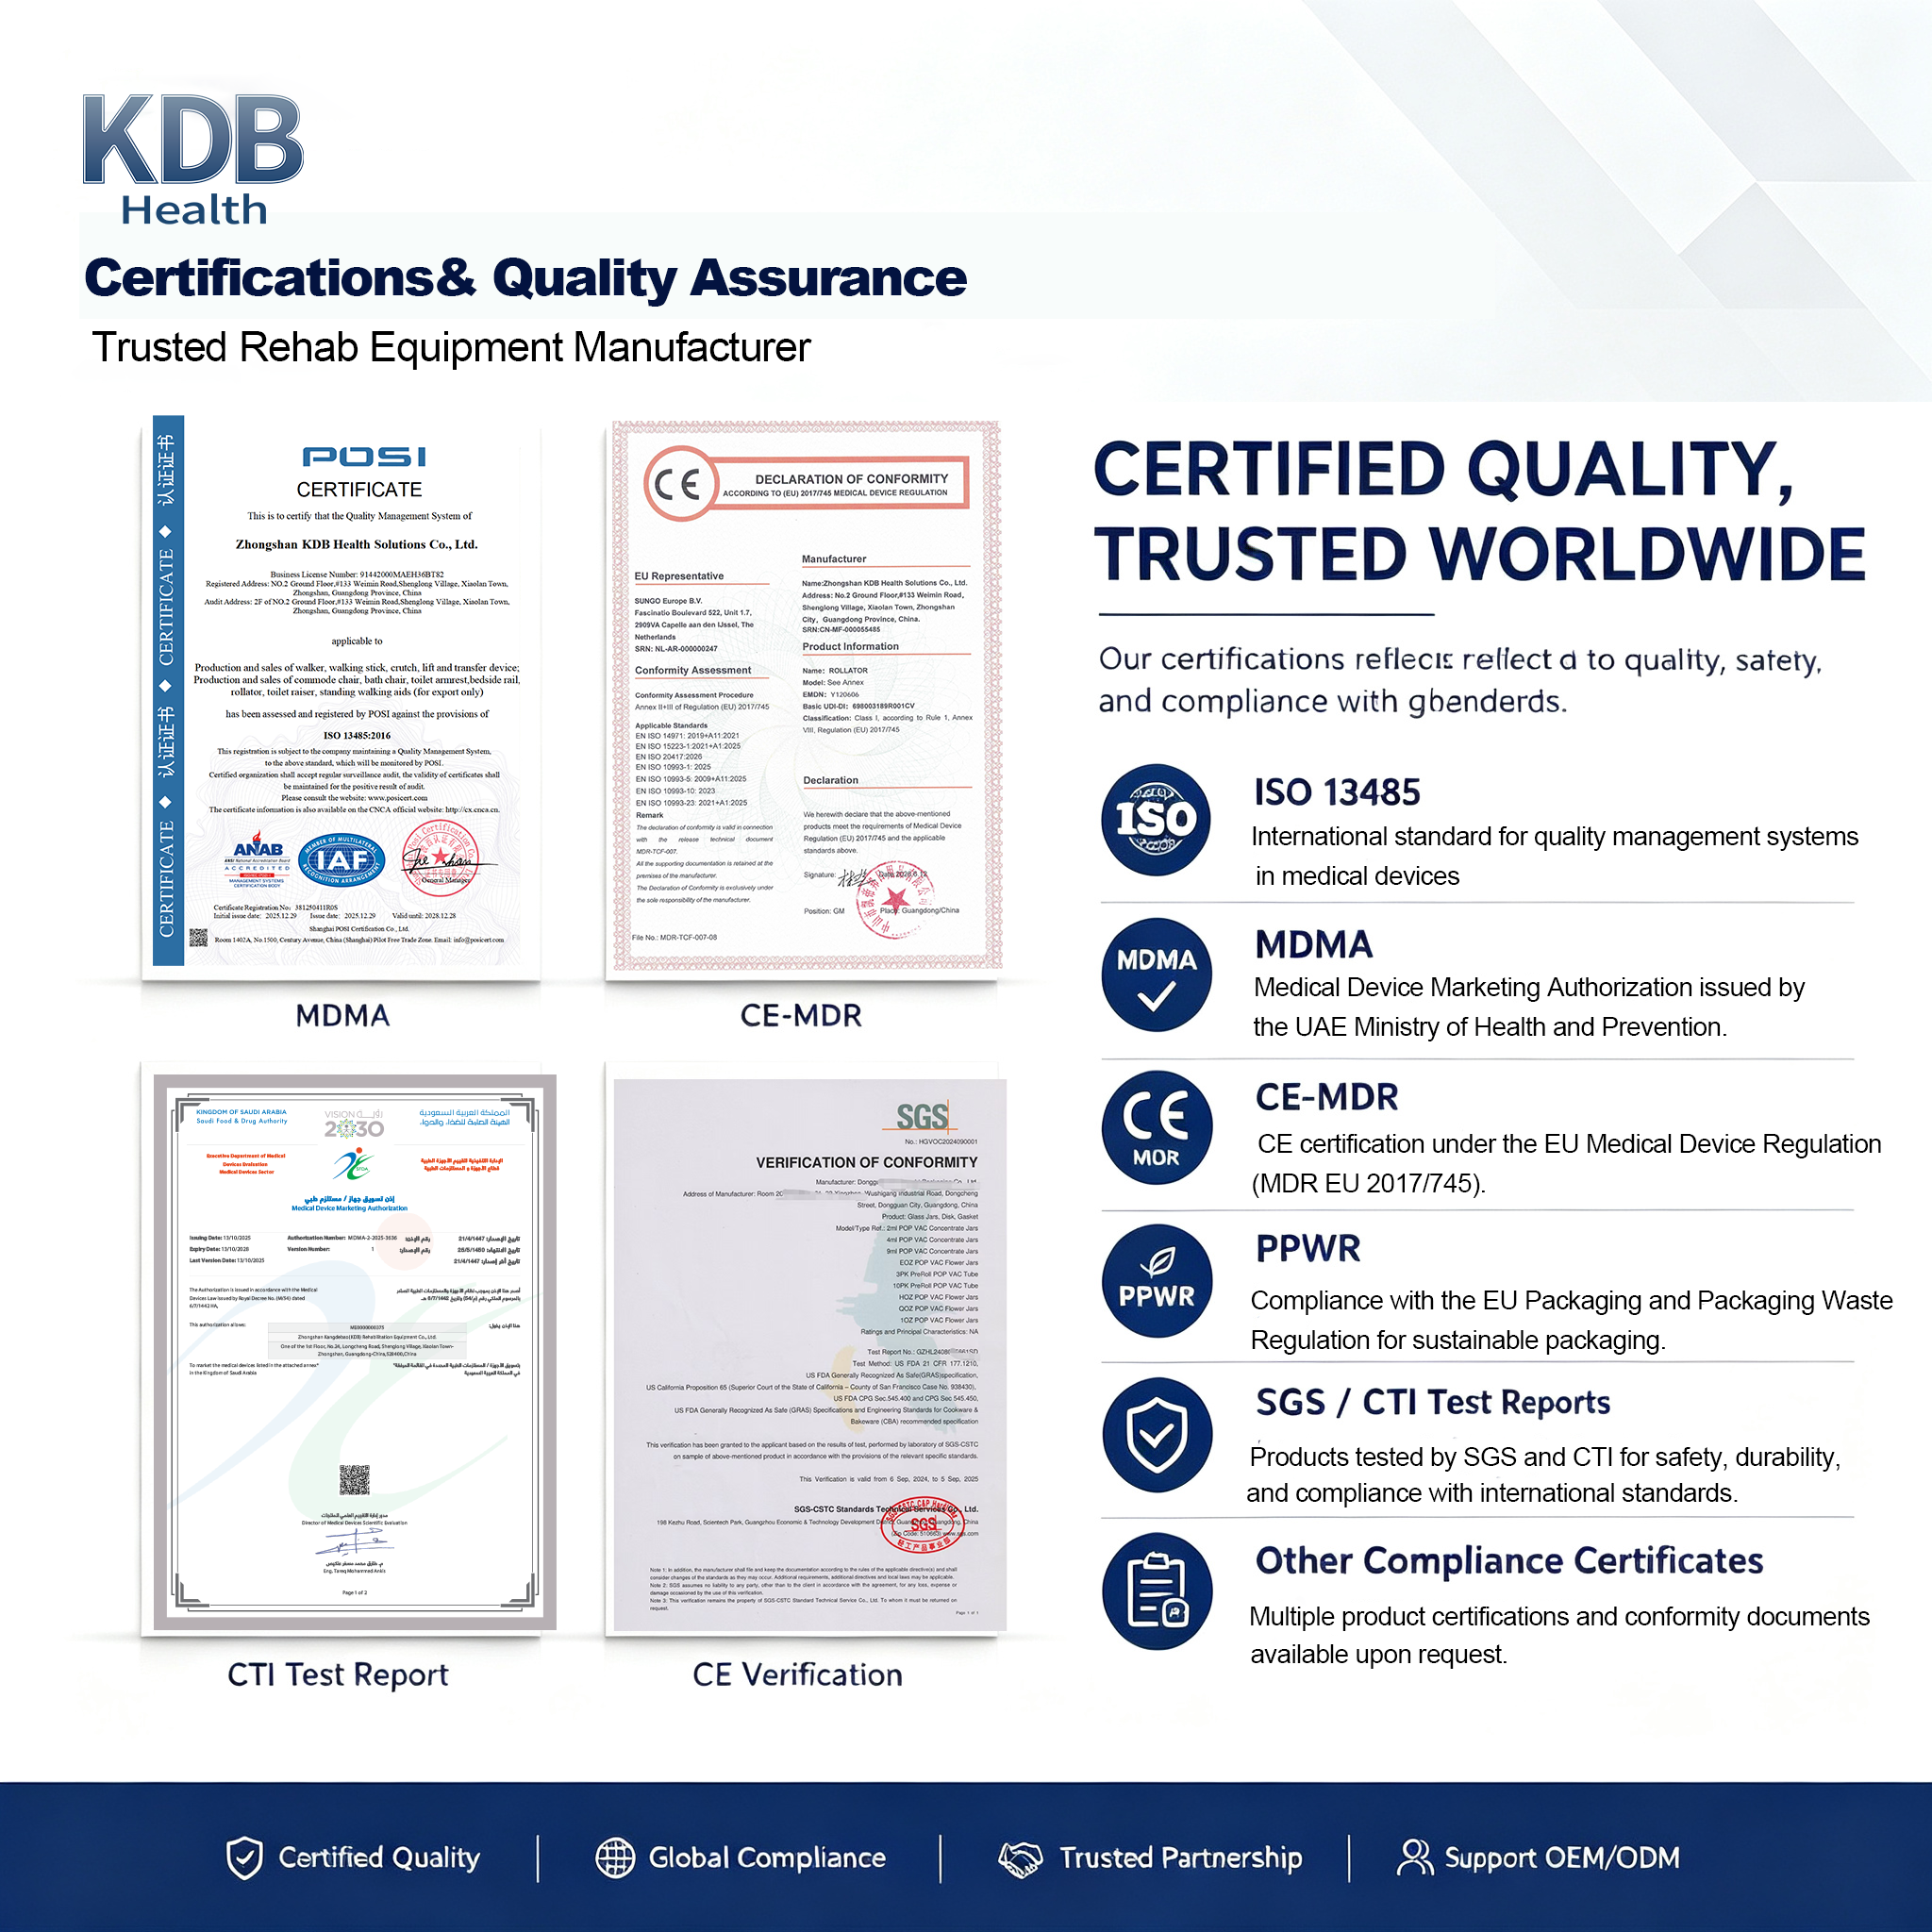
Un certificado ISO 13485 constituye una prueba útil de la existencia de un sistema de gestión de la calidad estructurado, pero los importadores deben verificar igualmente su alcance, el organismo certificador que lo emitió, su vigencia y su pertinencia respecto al sitio de fabricación.
Etiquetado e información sobre la importación
El producto y su embalaje deben cumplir los requisitos estadounidenses aplicables en materia de etiquetado. En función del dispositivo y del modelo de distribución, el paquete de etiquetado puede necesitar abordar:
-
 Identificación del fabricante
-
 Identidad del dispositivo
-
 Uso previsto
-
 Instrucciones de uso
-
 Advertencias y precauciones
-
 Modelo o número de catálogo
-
 Lote u otra información de trazabilidad
-
 Información del importador estadounidense, cuando corresponda
-
 Marcado del país de origen
-
 Requisitos de identificación única del dispositivo (UDI), cuando corresponda
La información presentada durante la entrada de importación debe ser coherente con el registro del fabricante, la lista de dispositivos, el código de producto y los documentos de envío. La información incompleta o incoherente puede provocar retrasos en la revisión o la retención en el puerto.
Unión Europea: marcado CE conforme al Reglamento sobre dispositivos médicos (MDR)
Los dispositivos médicos comercializados en el mercado de la UE deben cumplir con REGLAMENTO (UE) 2017/745 .
Muchas sillas de inodoro estándar, no activas, se evalúan generalmente como dispositivos de Clase I según el MDR. Sin embargo, la clasificación final debe basarse en la finalidad prevista del producto y en las reglas de clasificación del Anexo VIII.
Añadir ruedas no traslada automáticamente una silla de inodoro a una clase de riesgo superior en la UE. Una silla de ducha-inodoro con ruedas puede seguir clasificándose como Clase I, según su uso previsto y su diseño. Los productos que incorporan elevación motorizada, funciones terapéuticas activas u otras características de mayor riesgo requieren una evaluación de clasificación independiente.
¿Necesita una silla de inodoro de Clase I un organismo notificado?
Para un dispositivo ordinario de Clase I suministrado sin esterilizar y sin función de medición, el fabricante generalmente lleva a cabo la evaluación de conformidad y emite la Declaración UE de conformidad sin la participación sistemática de un organismo notificado.
La participación de un organismo notificado se aplica a subclases específicas de Clase I, incluidos los dispositivos suministrados estériles, los dispositivos con función de medición y los instrumentos quirúrgicos reutilizables, dentro del alcance especificado por el Reglamento MDR.
Por lo tanto, los importadores no deben solicitar automáticamente un «certificado CE con el número de un Organismo Notificado» para cada silla de inodoro de Clase I ordinaria. Para muchos de estos productos, el documento principal de conformidad es la Declaración UE de Conformidad del fabricante.
Documentación técnica requerida para la marcación CE
El fabricante debe conservar la documentación técnica que cubra el dispositivo y su conformidad con el Reglamento sobre Dispositivos Médicos (MDR).
Normalmente, el expediente incluye:
-
 Identificación del producto y del modelo
-
 Finalidad prevista y población de usuarios
-
 Justificación de la clasificación del dispositivo
-
 Planos y especificaciones de diseño
-
 Lista de materiales
-
 Información de fabricación
-
 Lista de comprobación de los Requisitos Generales de Seguridad y Rendimiento
-
 Documentación sobre gestión de riesgos
-
 Informes de verificación y validación
-
 Estándares aplicables
-
 Documentación de evaluación clínica
-
 Etiquetado e instrucciones de uso
-
 Plan de vigilancia posterior a la comercialización
-
 Procedimientos de vigilancia y acciones correctoras
-
 Declaración de Conformidad de la UE
Los documentos suministrados al importador deben identificar con exactitud el modelo o la familia de productos adquiridos. Una declaración emitida para un producto no relacionado no demuestra el cumplimiento para la silla de inodoro pedida.
Gestión de riesgos y ensayos del producto
La gestión de riesgos debe abarcar el dispositivo durante todo su ciclo de vida previsto. Los riesgos relevantes pueden incluir:
-
 Inestabilidad estructural
-
 Fallo de los mecanismos de ajuste de altura
-
 Fallo de las ruedas o los frenos
-
 Deformación excesiva bajo carga
-
 Puntos de pinzamiento o atrapamiento
-
 Bordes afilados
-
 Ensamblaje incorrecto
-
 Riesgos relacionados con los materiales
-
 Riesgos de limpieza y contaminación cruzada
-
 Uso indebido previsible
La norma ISO 14971 se utiliza comúnmente como marco para la gestión de riesgos de dispositivos médicos.
Para productos auxiliares de higiene personal, ISO 17966 establece requisitos y métodos de ensayo que abarcan grupos de productos como sillas de inodoro estáticas y móviles, y sillas de ducha. Se debe confirmar la edición aplicable, el programa de ensayos y los requisitos del mercado para el producto en cuestión.
Los importadores deben solicitar informes de ensayo específicos por modelo, en lugar de aceptar una afirmación genérica de que toda la gama de productos ha sido ensayada.
Responsabilidades del Representante Autorizado y del Importador en la UE
Un fabricante establecido fuera de la Unión Europea debe designar un Representante Autorizado en la UE cuando lo exija el Reglamento sobre Dispositivos Médicos (MDR).
El importador de la UE también tiene sus propias obligaciones. Antes de colocar un dispositivo en el mercado, el importador debe verificar aspectos como:
-
 Marca CE
-
 Declaración de Conformidad de la UE
-
 Identificación del fabricante
-
 Representante Autorizado en la UE
-
 Etiquetado e instrucciones obligatorios
-
 Información UDI, cuando corresponda
-
 Requisitos de registro
-
 Condiciones de almacenamiento y transporte
-
 Procedimientos para reclamaciones y no conformidades
La documentación del fabricante no exime al importador de su responsabilidad de realizar sus propias verificaciones reglamentarias.
Qué demuestra —y qué no demuestra— la norma ISO 13485
La norma ISO 13485:2016 es un estándar de sistema de gestión de la calidad para organizaciones fabricantes de dispositivos médicos. No es un certificado de producto y, por sí sola, no prueba que una silla de inodoro específica cumpla con los requisitos de la UE o de Estados Unidos.
Un certificado válido de la norma ISO 13485 puede demostrar que la organización certificada opera un sistema de gestión de la calidad documentado dentro del alcance declarado.
Los importadores deben verificar:
-
 Nombre y dirección de la organización certificada
-
 Cobertura de los sitios de fabricación
-
 Alcance de la certificación
-
 Número de certificado
-
 Fechas de emisión y caducidad
-
 Información sobre la entidad acreditadora y la entidad certificadora
-
 Si la categoría del producto se incluye dentro del alcance declarado
El paquete de cumplimiento más sólido combina un sistema de gestión de la calidad pertinente con clasificación específica del producto, gestión de riesgos, ensayos, etiquetado y documentación para el acceso al mercado.
Requisitos regionales además de los de la UE y Estados Unidos
La marca CE o el registro ante la FDA no deben considerarse una autorización universal para todos los mercados.
Por ejemplo, Arabia Saudita cuenta con un sistema de autorización para la comercialización de dispositivos médicos, gestionado por la Autoridad Saudí de Alimentos y Medicamentos. Otros mercados del Golfo, del Medio Oriente, de Asia y de América Latina mantienen sus propios requisitos en materia de registro, representante local, etiquetado o importación.
MDSAP puede permitir que una organización de auditoría reconocida realice una única auditoría que aborde los requisitos de las autoridades reguladoras participantes. No sustituye automáticamente el registro del producto ni la autorización para su comercialización en cada país.
Las obligaciones relativas al embalaje y al medio ambiente también pueden aplicarse de forma independiente de los requisitos aplicables a los dispositivos médicos. Los importadores que vendan en países europeos deben evaluar las obligaciones correspondientes de registro de embalajes, responsabilidad del productor y presentación de informes en cada mercado objetivo.
Lista de verificación de cumplimiento del importador
Antes de confirmar un pedido al por mayor, los importadores deben completar las siguientes comprobaciones.
1. Identificar el producto exacto
Registrar el número de modelo, la configuración, los accesorios, el uso previsto y el mercado objetivo.
2. Confirmar la clasificación
Solicitar al proveedor la justificación de la clasificación, el código de producto aplicable o la regla del MDR y la vía regulatoria para ese modelo exacto.
3. Verificar al fabricante
Asegurarse de que el fabricante legal indicado en la documentación coincida con la etiqueta del producto, la declaración, la factura y el acuerdo de fabricación.
4. Revisar los documentos de acceso al mercado
Según el mercado, solicitar los documentos aplicables, tales como:
-
 Declaración de Conformidad de la UE
-
 Justificación de la clasificación según el MDR
-
 Datos del representante autorizado en la UE
-
 Registro de establecimiento de la FDA y listado de dispositivos
-
 Código de producto estadounidense aplicable
-
 Certificado ISO 13485
-
 Registro local o autorización de comercialización
5. Revisar las pruebas técnicas específicas del producto
Solicitar resúmenes o informes pertinentes que cubran:
-
 Estabilidad
-
 Resistencia estática
-
 Durabilidad
-
 Pruebas de carga
-
 Mecanismos de ajuste
-
 Ruedas y frenos
-
 Seguridad del material
-
 Gestión de Riesgos
-
 Etiquetado
-
 Instrucciones de uso
6. Verificar la coherencia de los documentos
El número de modelo, el nombre del fabricante y la descripción del producto deben ser coherentes en los certificados, declaraciones, informes de ensayo, etiquetas y documentos comerciales.
7. Evaluar el control de cambios
Pregunte cómo gestiona el proveedor los cambios en los materiales, componentes, subcontratistas, diseño y etiquetado. Un cambio no aprobado puede afectar la validez de las pruebas existentes o de la documentación reglamentaria.
8. Audite al proveedor cuando sea apropiado
Para proyectos estratégicos o de alto volumen, realice una auditoría del proveedor, presencial o remota, que abarque producción, inspección de entradas, trazabilidad, ensayos, control de productos no conformes y gestión de reclamaciones.
Los compradores profesionales también pueden consultar nuestra guía sobre cómo evaluar a un fabricante OEM de equipos médicos antes de seleccionar un socio a largo plazo.
Errores comunes de cumplimiento que deben evitar los importadores
Los importadores deben tener precaución cuando un proveedor:
-
 Describe el registro ante la FDA como una aprobación o certificación por parte de la FDA
-
 Utiliza un solo documento para cubrir modelos no relacionados
-
 No es capaz de explicar el código de producto aplicable o la clasificación según el Reglamento de Dispositivos Médicos (MDR)
-
 Proporciona un certificado ISO 13485 caducado o no verificable
-
 Ofrece un documento CE genérico sin identificación del modelo
-
 Afirma que todos los dispositivos de Clase I siguen el mismo procedimiento
-
 No puede aportar pruebas de ensayos específicas para el producto
-
 Utiliza el logotipo o el número de un organismo notificado sin una justificación válida
-
 Modifica componentes sin actualizar la documentación técnica y la evaluación de riesgos
-
 Considera la marcación CE como una autorización automática para mercados fuera de la UE
Estas señales de advertencia no demuestran necesariamente el incumplimiento, pero requieren una investigación adicional antes de realizar un pedido.
Colaborando con KDB Health
KDB Health apoya a distribuidores sanitarios, importadores, marcas blancas y compradores institucionales que adquieren sillas de inodoro y equipos de rehabilitación relacionados.
Nuestro apoyo en productos y fabricación incluye:
-
 Procesos de gestión de la calidad conforme a la norma ISO 13485
-
 Coordinación de documentación específica por producto
-
 Apoyo para la Declaración UE de conformidad en los modelos aplicables
-
 Apoyo en gestión de riesgos y expedientes técnicos
-
 Coordinación de ensayos específicos por modelo
-
 Personalización de etiquetado y manuales de instrucciones
-
 Desarrollo OEM y ODM
-
 Apoyo documental para proyectos regionales calificados
Los documentos exactos disponibles dependen del modelo del producto, su configuración y el mercado de destino. Los compradores deben indicar desde el inicio del proyecto el país objetivo y el canal de distribución previsto, para revisar los requisitos correspondientes antes de la producción.
Explorar nuestro sillas inodoras o póngase en contacto con el equipo de KDB Health para obtener especificaciones del producto, disponibilidad de documentos de conformidad, catálogos, información sobre cantidades mínimas de pedido (MOQ) y una cotización personalizada.
Preguntas frecuentes
¿Son todas las sillas de inodoro dispositivos médicos de Clase I?
Muchas sillas de inodoro convencionales se clasifican como dispositivos de Clase I en Estados Unidos y la Unión Europea, pero la clasificación depende del uso previsto, el diseño, las funciones y la normativa local. Cada modelo debe evaluarse por separado.
¿Significa el registro ante la FDA que una silla de inodoro está aprobada por la FDA?
No. El registro del establecimiento y la inscripción del dispositivo no equivalen a una aprobación, autorización ni certificación por parte de la FDA.
¿Requiere toda silla de inodoro de Clase I una solicitud 510(k)?
No. Muchos tipos de dispositivos de Clase I están exentos de la solicitud 510(k), pero debe verificarse el código de producto correcto y cualquier limitación aplicable a dicha exención.
¿Necesita toda silla de inodoro de Clase I un certificado CE emitido por un Organismo Notificado?
No. Un dispositivo de Clase I ordinario, no estéril y sin función de medición suele declararse conforme por el fabricante de forma autónoma bajo el Reglamento MDR. Por tanto, su Declaración UE de Conformidad y su documentación técnica son especialmente importantes.
¿Es suficiente un certificado ISO 13485 para importar el producto?
No. La norma ISO 13485 se refiere al sistema de gestión de la calidad de la organización. También deben abordarse la clasificación del producto, la documentación técnica, las pruebas, el etiquetado, el registro y las obligaciones del importador.
¿Puede un solo expediente de conformidad cubrir varios modelos de sillas de inodoro?
Una familia de productos puede compartir documentación cuando su agrupación esté técnicamente y regulatoriamente justificada. El expediente debe identificar claramente los modelos cubiertos y abordar las diferencias pertinentes en diseño y riesgo.
Tabla de Contenidos
- La conformidad comienza con el uso previsto del producto
- Estados Unidos: Requisitos de la FDA para sillas cómodas
- Unión Europea: marcado CE conforme al Reglamento sobre dispositivos médicos (MDR)
- Qué demuestra —y qué no demuestra— la norma ISO 13485
- Requisitos regionales además de los de la UE y Estados Unidos
-
Lista de verificación de cumplimiento del importador
- 1. Identificar el producto exacto
- 2. Confirmar la clasificación
- 3. Verificar al fabricante
- 4. Revisar los documentos de acceso al mercado
- 5. Revisar las pruebas técnicas específicas del producto
- 6. Verificar la coherencia de los documentos
- 7. Evaluar el control de cambios
- 8. Audite al proveedor cuando sea apropiado
- Errores comunes de cumplimiento que deben evitar los importadores
- Colaborando con KDB Health
-
Preguntas frecuentes
- ¿Son todas las sillas de inodoro dispositivos médicos de Clase I?
- ¿Significa el registro ante la FDA que una silla de inodoro está aprobada por la FDA?
- ¿Requiere toda silla de inodoro de Clase I una solicitud 510(k)?
- ¿Necesita toda silla de inodoro de Clase I un certificado CE emitido por un Organismo Notificado?
- ¿Es suficiente un certificado ISO 13485 para importar el producto?
- ¿Puede un solo expediente de conformidad cubrir varios modelos de sillas de inodoro?