 EN
استيراد كراسي التواليت ليس مجرد مسألة مقارنة السعر والسعة التحميلية ووقت التسليم. فحسب الاستخدام المقصود من المنتج وتصميمه والسوق المستهدفة، قد يُصنَّف كرسي التواليت إما كجهاز طبي أو كمنتج مساعد.
وبالتالي، يجب على المستوردين والموزعين والعلامات التجارية الخاصة تقييم الامتثال قبل تأكيد المنتج أو العبوة أو أمر الشراء. فالشهادة وحدها لا تكفي. ويجب على المشترين التأكد من أن الوثائق المقدمة تنطبق بالضبط على المنتج المستورد، وأن الشركة المصنِّعة والمستورد والممثل المحلي يدركون مسؤولياتهم المحددة.
يشرح هذا الدليل المتطلبات الرئيسية للاتحاد الأوروبي (CE) والإدارة الأمريكية للأغذية والأدوية (FDA) التي ينبغي على المشترين المحترفين مراجعتها عند شراء كراسي التواليت. وهو موجَّه كمرجع عملي في مجال الشراء، وليس كنصيحة قانونية أو تنظيمية.
تبدأ المطابقة مع المتطلبات التنظيمية من الاستخدام المقصود للمنتج
قد لا تتبع منتجان متشابهان في المظهر نفس المسار التنظيمي بدقةٍ واحدة
يمكن أن تؤثر العوامل التالية على التصنيف:
-
 الغرض المقصود
-
الادعاءات المتعلقة بالمنتج
-
التكوين الثابت أو ذي العجلات
-
الوظائف اليدوية أو الكهربائية
-
آليات ضبط الارتفاع أو الرفع
-
وظائف النقل
-
الفئة المستهدفة من المستخدمين
-
التوريد معقّم أو غير معقّم
-
الملحقات الموردة مع الكرسي
-
البلد المستهدفة
لا ينبغي اعتبار مقعد التبرز التقليدي بجانب السرير، وكرسي التبرز والاستحمام المزود بعجلات، وكرسي الرفع المدعوم ميكانيكيًّا أجهزةً متماثلةً تلقائيًّا.
قبل قبول أي ادّعاءٍ بالامتثال، يجب على المستوردين الحصول على رقم الموديل، وبيان الغرض المقصود من المنتج، والتكوين الفعلي للمنتج، ثم مقارنتها بالوثائق التي قدّمها المصنّع.
الولايات المتحدة: متطلبات إدارة الأغذية والأدوية (FDA) الخاصة بكراسي التبرز
تحديد التصنيف الصحيح للجهاز
تخضع العديد من تكوينات كراسي التبرز التقليدية للتنظيم من قِبل إدارة الأغذية والأدوية الأمريكية (FDA) باعتبارها أجهزة من الفئة الأولى. ومع ذلك، فإن رمز المنتج التنظيمي الرقمي الدقيق ورقم اللائحة يعتمدان على تصميم المنتج والغرض المقصود منه.
تشمل سجلات إدارة الأغذية والأدوية (FDA) تصنيفات مختلفة من الفئة الأولى لمنتجات مثل:
-
 محولات النظافة وكراسي التبرز المحمولة
-
 الكراسي المزودة بعجلات
-
 الكراسي القابلة للضبط ميكانيكيًّا
-
 ملحقات الكرسي المخصص لذوي الإعاقات الحركية
يجب ألا يفترض المستوردون أن كل كرسي مخصص لذوي الإعاقات الحركية يستخدم نفس رمز المنتج الذي تحدده إدارة الأغذية والأدوية الأمريكية. وينبغي على الشركة المصنعة تحديد التصنيف المناسب من خلال مراجعة قاعدة بيانات تصنيف المنتجات التابعة لإدارة الأغذية والأدوية الأمريكية وغرض استخدام الجهاز المقصود.
قد تتبع المنتجات الأكثر تعقيدًا، مثل منتجات الرفع الكهربائية أو تلك التي تدّعي خصائص طبية إضافية، مسارًا تنظيميًّا مختلفًا.
التحقق مما إذا كان الجهاز معفيًّا من إجراء إشعار ما قبل التسويق (510(k))
معظم الأجهزة الطبية من الفئة الأولى معفاة من إشعار ما قبل التسويق (510(k))، لكن هذا الاستثناء ليس شاملًا.
والإجراء الصحيح هو:
-
تحديد رمز منتج إدارة الأغذية والأدوية الأمريكية والرقم التنظيمي ذي الصلة.
-
التحقق من قاعدة البيانات التصنيفية لفئة الجهاز.
-
التحقق مما إذا كان نوع الجهاز المحدد معفيًّا من متطلبات إجراء ٥١٠(ك).
-
مراجعة أي قيود تُطبَّق على هذا الإعفاء.
-
تحديد الضوابط العامة ومتطلبات نظام الجودة التي لا تزال سارية المفعول.
لا يعني الإعفاء من إجراء ٥١٠(ك) أن المنتج معفيٌّ من جميع متطلبات إدارة الأغذية والأدوية (FDA).
تسجيل المنشأة وإدراج الجهاز
عند الاقتضاء، يجب على الشركة المصنِّعة الأجنبية التي تصدِّر أجهزة طبية إلى الولايات المتحدة أن تُكمِل تسجيل منشأتها لدى إدارة الأغذية والأدوية (FDA) وإدراج الأجهزة ذات الصلة.
ويجب أيضًا أن تعيِّن المنشأة الأجنبية وكيلًا أمريكيًّا. وللمستورد الأمريكي الأول مسؤوليات منفصلة، ويجب عليه تحديد الشركات المصنِّعة الأجنبية التي يستورد أجهزتها.
على المستوردين التحقُّق من:
-
 الاسم القانوني للمؤسسة المسجلة
-
 حالة التسجيل للسنة الجارية
-
 معلومات قائمة الأجهزة
-
 رمز المنتج المطبق
-
 معلومات الوكيل الأمريكي
-
 مسؤوليات المستورد الأول
-
 التناسق بين الشركة المصنعة المدرجة والمستندات التجارية
لا يعني تسجيل المؤسسة لدى إدارة الغذاء والدواء الأمريكية (FDA) وتسجيل الأجهزة أن الإدارة قد وافقت أو أجازت أو شهّدت المصنع أو المنتج. ولا يجوز استخدام عبارات مثل «معتمد من FDA» في المواد التسويقية لمجرد وجود تسجيل أو إدراج.
متطلبات إدارة الجودة بموجب لائحة نظام إدارة الجودة
السوق لائحة إدارة الغذاء والدواء الأمريكية (FDA) لنظام إدارة الجودة دخل حيز التنفيذ في ٢ فبراير ٢٠٢٦. ونقّح قانون إدارة الجودة للأجهزة الطبية (QMSR) البند ٨٢٠ من اللائحة الاتحادية ٢١ (21 CFR Part 820)، وأدرج معيار ISO 13485:2016 بالإشارة إليه، إلى جانب متطلبات إضافية خاصة بإدارة الأغذية والأدوية (FDA).
تعتمد المتطلبات المطبَّقة على مصنِّع أو جهاز معين على التصنيف المُعطى له، وأي إعفاءات ذات صلة.
يجب على المستوردين تقييم ما إذا كان المصنِّع يطبِّق ضوابط مناسبة فيما يلي:
-
 إدارة الوثائق والسجلات
-
 تأهيل الموردين
-
 فحص المواد الداخلة
-
 ضوابط الإنتاج
-
 تحديد هوية المنتج وإمكانية تتبعه
-
 المنتجات غير المطابقة للمواصفات
-
 التعامل مع الشكاوى
-
 الإجراءات التصحيحية والوقائية
-
 إدارة المخاطر
-
 المهام اللاحقة للتسويق
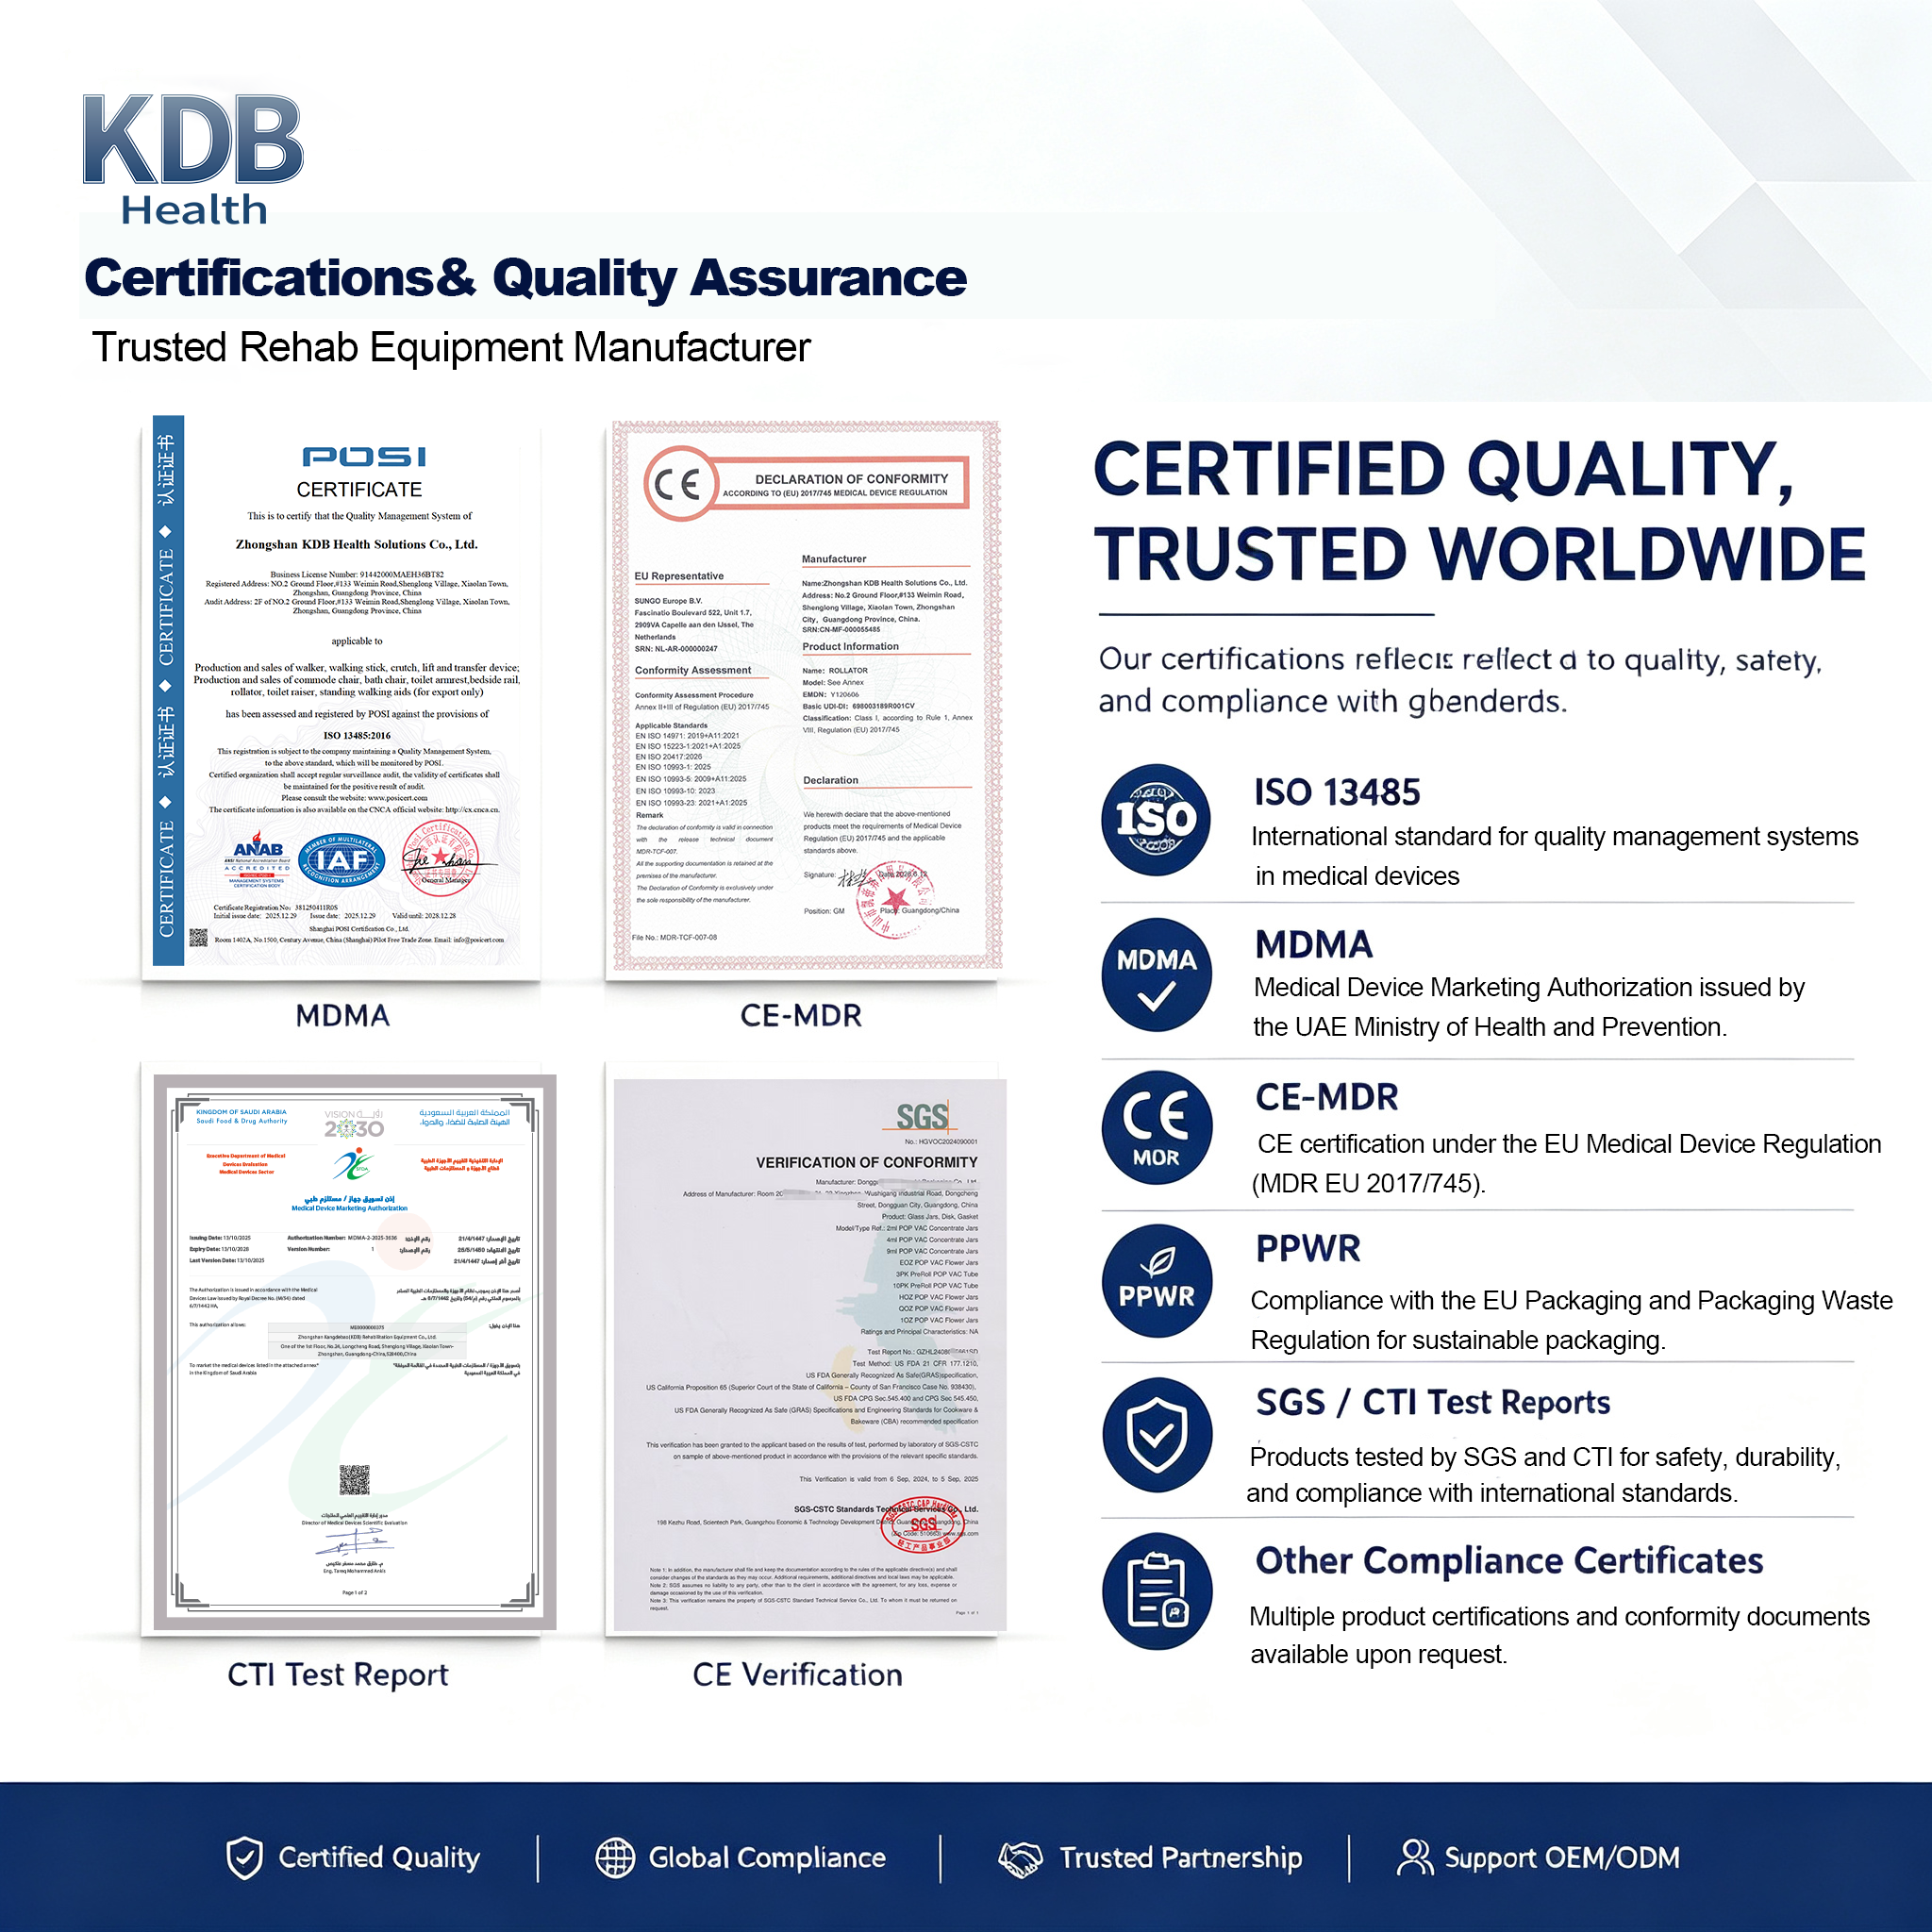
تُعد شهادة ISO 13485 دليلاً مفيداً على وجود نظام لإدارة الجودة منظم، لكنّ المستوردين لا يزالون مسؤولين عن التأكّد من نطاق الشهادة، وهيئتها المانحة، وصلاحيتها، وارتباطها بموقع التصنيع.
الملصقات ومعلومات الاستيراد
يجب أن يتوافق المنتج وعبوته مع متطلبات الملصقات الأمريكية السارية. وباعتمادٍ على نوع الجهاز ونموذج التوزيع، قد يتطلّب حزمة الملصقات تناول النقاط التالية:
-
 تحديد المصنّع
-
 هوية الجهاز
-
 الاستخدام المقصود
-
 تعليمات الاستخدام
-
 التحذيرات والاحتياطات
-
 الطراز أو رقم الكتالوج
-
 رقم الدفعة أو معلومات التتبع الأخرى
-
 معلومات المستورد الأمريكي، عند الاقتضاء
-
 علامة بلد المنشأ
-
 متطلبات التعريف الفريد للجهاز (UDI)، عند الاقتضاء
يجب أن تكون المعلومات المقدمة أثناء إدخال الاستيراد متسقة مع تسجيل الشركة المصنعة وقائمة الأجهزة ورمز المنتج ووثائق الشحنة. وقد تؤدي المعلومات الناقصة أو غير المتسقة إلى تأخيرات في المراجعة أو احتجاز الشحنة في الميناء.
الاتحاد الأوروبي: علامة CE وفقًا للوائح الأجهزة الطبية (MDR)
يجب أن تتوافق الأجهزة الطبية الموضوعة في سوق الاتحاد الأوروبي مع اللائحة (EU) 2017/745 .
يُصنَّف العديد من الكراسي الصحية القياسية غير النشطة عمومًا على أنها أجهزة من الفئة الأولى وفقًا للوائح الأجهزة الطبية (MDR). ومع ذلك، يجب أن يستند التصنيف النهائي إلى الغرض المقصود من المنتج وقواعد التصنيف الواردة في المرفق الثامن.
إضافة العجلات إلى كرسي المرحاض لا تؤدي تلقائيًّا إلى رفعه إلى فئة مخاطر أعلى في الاتحاد الأوروبي. فقد يظل كرسي المرحاض-الاستحمام المزوَّد بالعجلات من الفئة الأولى، وفقًا لغرض استخدامه وتصميمه. أما المنتجات التي تتضمَّن وظائف رفع كهربائية أو وظائف علاجية نشطة أو خصائص أخرى ذات مخاطر أعلى، فهي تتطلَّب تقييمًا منفصلًا للتصنيف.
هل يحتاج كرسي المرحاض من الفئة الأولى إلى هيئة مُعلَّنة؟
بالنسبة لجهاز عادي من الفئة الأولى يُورَّد غير معقَّم ولا يحتوي على وظيفة قياس، فإن المصنِّع عادةً ما يقوم بتقييم المطابقة بنفسه ويُصدِر إعلان التوافق مع متطلبات الاتحاد الأوروبي دون مشاركة روتينية من هيئة مُعلَّنة.
تتطلَّب مشاركة الهيئة المُعلَّنة في فئات فرعية محددة من الأجهزة من الفئة الأولى، ومنها الأجهزة التي تُورَّد معقَّمة، والأجهزة التي تحتوي على وظيفة قياس، والأدوات الجراحية القابلة لإعادة الاستخدام، ضمن النطاق المحدَّد في لائحة الأجهزة الطبية (MDR).
لذلك، لا ينبغي على المستوردين أن يطلبوا تلقائيًّا «شهادة التوافق الأوروبي (CE) مُرفقة برقم الجهة المُعلَّنة» لكل كرسي حمام من الفئة الأولى العادية. فبالنسبة للكثير من هذه المنتجات، يُعَد إعلان الشركة المصنِّعة للتوافق مع الاتحاد الأوروبي الوثيقة الأساسية التي تثبت الامتثال.
الوثائق التقنية المطلوبة لوضع علامة التوافق الأوروبي (CE)
يجب أن تحتفظ الشركة المصنِّعة بالوثائق التقنية التي تغطي الجهاز وتوافقه مع لائحة الأجهزة الطبية (MDR).
ويشمل الملف عادةً ما يلي:
-
 تحديد المنتج والطراز
-
 الغرض المقصود من الجهاز والفئة المستهدفة من المستخدمين
-
 التبرير المتعلق بتصنيف الجهاز
-
 رسومات التصميم والمواصفات الفنية
-
 قائمة المواد
-
 معلومات التصنيع
-
 قائمة مراجعة متطلبات السلامة والأداء العامة
-
 وثائق إدارة المخاطر
-
 تقارير التحقق والتحقق من الصحة
-
 المعايير المطبقة
-
 وثائق التقييم السريري
-
 الملصقات وتعليمات الاستخدام
-
 خطة المراقبة بعد التسويق
-
 إجراءات اليقظة والإجراءات التصحيحية
-
 إقرار الاتحاد الأوروبي بالتوافق
يجب أن تحدد الوثائق المقدمة إلى المستورد النموذج الدقيق أو عائلة المنتج التي يتم شراؤها. ولا يُعد الإعلان الصادر عن منتج غير مرتبط دليلاً على الامتثال للكرسي المرحاضي المطلوب.
إدارة المخاطر واختبارات المنتج
يجب أن تشمل إدارة المخاطر الجهاز طوال دورة حياته المتوقعة. وقد تشمل المخاطر ذات الصلة:
-
 عدم الاستقرار الهيكلي
-
 فشل آليات ضبط الارتفاع
-
 فشل العجلات أو المكابح
-
 الانحراف المفرط تحت التحميل
-
 نقاط العصر أو الاحتجاز
-
 الأطراف الحادة
-
 تجميع غير صحيح
-
 المخاطر المرتبطة بالمواد
-
 مخاطر التنظيف والتلوث المتبادل
-
 سوء الاستخدام المتوقع
يُستخدم معيار ISO 14971 عادةً كإطار لإدارة المخاطر الخاصة بالأجهزة الطبية.
وبالنسبة لمنتجات المساعدة في النظافة الشخصية، ISO 17966 يحدّد المتطلبات وطرق الاختبار التي تشمل مجموعات منتجات مثل الكراسي المخصصة لقضاء الحاجة الثابتة والمتحركة، والكراسي المستخدمة في الدُش. ويجب التأكد من الإصدار الساري، وبرنامج الاختبار، والمتطلبات السوقية المطبَّقة على المنتج المعني.
على المستوردين طلب تقارير اختبار خاصة بكل نموذج، بدلًا من قبول ادعاء عام بأن كامل نطاق المنتجات قد خضع للاختبار.
مسؤوليات الممثل المصرح به في الاتحاد الأوروبي والمستورد
يجب على المصنّع الذي يقع مقره خارج الاتحاد الأوروبي تعيين ممثل مصرح به في الاتحاد الأوروبي عند الضرورة وفقًا للوائح الأجهزة الطبية (MDR).
ويتحمل المستورد في الاتحاد الأوروبي أيضًا التزامات خاصة به. وقبل إدخال الجهاز إلى السوق، يجب أن يتحقق المستورد من أمور مثل:
-
 علامة CE
-
 إقرار الاتحاد الأوروبي بالتوافق
-
 تحديد المصنّع
-
 الممثل المصرح به في الاتحاد الأوروبي
-
 الملصقات والتعليمات المطلوبة
-
 معلومات المعرف الفريد للأجهزة (UDI)، عند الانطباق
-
 متطلبات التسجيل
-
 ظروف التخزين والنقل
-
 إجراءات الشكاوى وعدم المطابقة
لا تُلغي وثائق المصنّع مسؤولية المستورد عن إنجاز فحوصه التنظيمية الخاصة.
ما الذي يُثبِتُه معيار الآيزو ١٣٤٨٥ وما لا يُثبِتُه
معيار الآيزو ١٣٤٨٥:٢٠١٦ هو معيارٌ لنظام إدارة الجودة المخصَّص لمنظمات الأجهزة الطبية. وهو ليس شهادةً منتجًا، ولا يُثبت، بذاته، أن كرسيًّا خاصًّا للجلوس يتوافق مع المتطلبات الأوروبية أو الأمريكية.
يمكن لشهادة الآيزو ١٣٤٨٥ الصالحة أن تُظهر أن المنظمة الحاصلة على الشهادة تُطبِّق نظام إدارة جودة موثَّق ضمن النطاق المحدَّد في الشهادة.
على المستوردين التحقُّق من:
-
 اسم المنظمة الحاصلة على الشهادة وعنوانها
-
 شمولية مواقع التصنيع
-
 نطاق الشهادة
-
 رَقْمُ الشهادة
-
 تواريخ الإصدار والانتهاء
-
 معلومات الجهة المُعتمدة والجهة المُصدِّقة
-
 ما إذا كانت فئة المنتج مشمولةً ضمن النطاق المحدَّد
يتكوَّن أقوى حزمة امتثالٍ من نظام إدارة جودة ذي صلة، مقترنٍ بتصنيف المنتج المحدَّد، وإدارة المخاطر، والاختبارات، والملصقات، ووثائق الوصول إلى السوق.
متطلبات إقليمية تتجاوز الاتحاد الأوروبي والولايات المتحدة
لا ينبغي اعتبار علامة التوافق الأوروبية (CE) أو تسجيل إدارة الأغذية والأدوية الأمريكية (FDA) ترخيصاً عاماً يسري على كل الأسواق.
فعلى سبيل المثال، تطبّق المملكة العربية السعودية نظام ترخيص تسويق الأجهزة الطبية الذي تديره الهيئة العامة للغذاء والدواء السعودية. كما أن بقية أسواق دول الخليج والشرق الأوسط وآسيا وأمريكا اللاتينية تفرض متطلباتها الخاصة في مجالات التسجيل، أو التمثيل المحلي، أو وضع العلامات، أو الاستيراد.
MDSAP قد يسمح هذا النظام لمنظمة تدقيق معترف بها بإجراء تدقيق واحد يتناول متطلبات السلطات التنظيمية المشاركة. غير أن ذلك لا يُعفي تلقائياً من ضرورة تسجيل المنتج أو الحصول على ترخيص تسويقه في كل دولة على حدة.
كما قد تنطبق التزامات تتعلق بالتغليف والبيئة بشكل منفصل عن المتطلبات المفروضة على الأجهزة الطبية. ويجب على المستوردين الذين يبيعون في البلدان الأوروبية أن يقيّموا الالتزامات المتعلقة بتسجيل التغليف، ومسؤولية المنتِج، والإبلاغ المطلوبة في كل سوق مستهدفة.
قائمة مراجعة التحقق من امتثال المستورد
قبل تأكيد طلبية كبيرة الحجم، يجب على المستوردين إنجاز الفحوصات التالية.
١. تحديد المنتج بدقة
تسجيل رقم الموديل، والتكوين، والملحقات، والاستخدام المقصود، والسوق المستهدفة.
٢. التأكيد على التصنيف
اطلب من المورد تزويدي بأساس التصنيف، ورمز المنتج المطبق أو قاعدة التنظيم الطبي (MDR)، ومسار الامتثال التنظيمي لهذا الموديل بالتحديد.
٣. التحقق من الشركة المصنِّعة
تأكد من أن اسم الشركة المصنِّعة القانونية المذكور في الوثائق يتطابق مع ما هو مكتوب على تسمية المنتج، والإعلان، والفواتير، وترتيبات التصنيع.
٤. مراجعة وثائق الوصول إلى السوق
حسب السوق، اطلب الوثائق المطبَّقة مثل:
-
 إقرار الاتحاد الأوروبي بالتوافق
-
 أساس تصنيف التنظيم الطبي (MDR)
-
 تفاصيل الممثل المفوض في الاتحاد الأوروبي
-
 تسجيل المنشأة لدى إدارة الأغذية والأدوية الأمريكية (FDA) وقائمة الأجهزة
-
 رمز المنتج الأمريكي المعمول به
-
 شهادة ISO 13485.
-
 التسجيل المحلي أو ترخيص التسويق
٥. مراجعة الأدلة الفنية الخاصة بالمنتج
اطلب ملخّصات أو تقارير ذات صلة تشمل ما يلي:
-
 الاستقرار
-
 المقاومة الساكنة
-
 المتانة
-
 اختبار الحمل
-
 آليات التعديل
-
 العجلات والفرامل
-
 سلامة المواد
-
 إدارة المخاطر
-
 التسمية
-
 تعليمات الاستخدام
٦. التحقق من اتساق الوثائق
يجب أن تكون رقم الموديل واسم الشركة المصنِّعة ووصف المنتج متطابقين في الشهادات والإعلانات وتقارير الاختبار والملصقات والمستندات التجارية.
٧. تقييم ضوابط التعديلات
اسأل عن طريقة إدارة المورِّد لأي تعديلات تطرأ على المواد أو المكونات أو المقاولين من الباطن أو التصميم أو الملصقات؛ إذ قد يؤثر التعديل غير المعتمَد في صلاحية نتائج الاختبارات الحالية أو الوثائق التنظيمية.
٨. تدقيق المورد عند الضرورة
للمشاريع الاستراتيجية أو ذات الحجم الكبير، يُجرى تدقيقٌ للمورد إما ميدانيًّا أو عن بُعد، ويغطي عمليات الإنتاج والتفتيش على المواد الداخلة والقدرة على تتبع المنتجات والاختبارات وضبط المنتجات غير المطابقة ومعالجة الشكاوى.
وبإمكان المشترين المحترفين أيضًا الاطلاع على دليلنا الخاص بـ كيفية تقييم مصنّع معدات طبية OEM قبل اختيار شريكٍ طويل الأجل.
الأخطاء الشائعة في الامتثال التي يجب على المستوردين تجنُّبها
يجب على المستوردين أن يكونوا حذرين عندما يقوم المورد بـ:
-
 وصف تسجيله لدى هيئة الغذاء والدواء الأمريكية (FDA) على أنه اعتمادٌ أو شهادةٌ من قِبل الهيئة
-
 استخدام وثيقة واحدة لتغطية نماذج غير مرتبطة ببعضها
-
 عدم قدرته على تفسير رمز المنتج المطبق أو التصنيف وفق لائحة الأجهزة الطبية (MDR)
-
 تقديمه شهادة ISO 13485 منتهية الصلاحية أو غير القابلة للتحقق
-
 يقدّم وثيقة CE عامة دون تحديد الطراز
-
 يزعم أن كل جهاز من الفئة الأولى يتبع نفس المسار
-
 لا يمكنه تقديم أدلة تجريبية محددة للمنتج
-
 يستخدم شعار أو رقم الجهة المُعلَّنة دون سببٍ مشروع
-
 يغيّر المكونات دون تحديث وثائق التقييم والمخاطر التقنية
-
 يعامل وضع علامة CE على أنه تصريح تلقائي للأسواق خارج الاتحاد الأوروبي
هذه العلامات التحذيرية لا تثبت دائمًا عدم الامتثال، لكنها تتطلب تحقيقًا إضافيًّا قبل إصدار الطلب.
العمل مع KDB Health
تدعم KDB Health موزِّعي المعدات الصحية، والمورِّدين المستوردين، والعلامات التجارية الخاصة، ومشتري المؤسسات الذين يشترون كراسي الحمام ومعدات إعادة التأهيل ذات الصلة.
تشمل دعمنا للمنتجات والتصنيع ما يلي:
-
 إجراءات إدارة الجودة وفق المعيار الآيزو ١٣٤٨٥
-
 تنسيق الوثائق الخاصة بالمنتج
-
 دعم إعداد إعلان التوافق الأوروبي للنماذج الخاضعة لذلك
-
 دعم إدارة المخاطر وملف المواصفات الفنية
-
 تنسيق الاختبارات الخاصة بكل نموذج
-
 تخصيص الملصقات وأدلة الاستخدام
-
 تطوير حسب مواصفات الشركة المصنعة الأصلية (OEM) وحسب تصميم العميل (ODM)
-
 دعم توثيقي للمشاريع الإقليمية المؤهلة
الوثائق المتاحة فعليًّا تعتمد على نموذج المنتج وتكوينه والسوق المستهدفة. ويجب على المشترين تحديد الدولة المستهدفة وقناة التوزيع المقصودة في بداية المشروع، كي يتسنى مراجعة المتطلبات المناسبة قبل بدء الإنتاج.
استكشاف لدينا مقاعد الحمام أو الاتصال بفريق كي دي بي هيلث للحصول على مواصفات المنتج، وتوافر وثائق الامتثال، والكتالوجات، ومعلومات الحد الأدنى لكمية الطلب (MOQ)، وعرض أسعار مخصص.
الأسئلة المتكررة
هل جميع كراسي التبول من الفئة الطبية الأولى؟
يُصنَّف العديد من الكراسي التقليدية للحمام على أنها أجهزة من الفئة الأولى في الولايات المتحدة والاتحاد الأوروبي، لكن التصنيف يعتمد على الغرض المقصود منها وتصميمها ووظائفها واللوائح المحلية. ويجب تقييم كل نموذجٍ على حدة.
هل يعني تسجيل الجهاز لدى إدارة الأغذية والأدوية (FDA) أن الكرسي المعتمد قد حصل على موافقة إدارة الأغذية والأدوية؟
لا. إن تسجيل المنشأة وإدراج الجهاز لا يشكلان موافقةً أو إقرارًا أو شهادةً من إدارة الأغذية والأدوية (FDA).
هل يتطلب كل كرسي من الفئة الأولى تقديم طلب 510(k)؟
لا. فكثيرٌ من أنواع الأجهزة من الفئة الأولى معفيٌّ من متطلبات 510(k)، لكن يجب التحقق من رمز المنتج الصحيح وأي قيود تتعلق بهذا الإعفاء.
هل يحتاج كل كرسي من الفئة الأولى إلى شهادة تطابق CE صادرة عن هيئة مُعلَّنة؟
لا. فعادةً ما يُعلن المصنع بنفسه عن جهاز الفئة الأولى العادي غير المعقَّم والذي لا يحتوي على وظيفة قياس بموجب لائحة الأجهزة الطبية (MDR). وبالتالي فإن إعلان التوافق الأوروبي الخاص به ووثائقه الفنية تكتسب أهميةً بالغة.
هل تكفي شهادة ISO 13485 لاستيراد هذا المنتج؟
لا. يتعلق معيار الأيزو ١٣٤٨٥ بنظام إدارة الجودة الخاص بالمنظمة. ويجب أيضًا معالجة تصنيف المنتج والتوثيق التقني والاختبارات والتصنيف والتسجيل والتزامات المستورد.
هل يمكن أن يغطي ملف امتثال واحد عدة طرازات من الكراسي المرحاضية؟
يجوز لعائلة منتجات أن تشترك في التوثيق عندما يكون تجميعها مُبرَّرًا فنيًّا وتنظيميًّا. ويجب أن يحدِّد الملف بوضوح الطرازات المشمولة وأن يتناول الاختلافات ذات الصلة في التصميم والمخاطر.
فهرس المحتويات
- تبدأ المطابقة مع المتطلبات التنظيمية من الاستخدام المقصود للمنتج
- الولايات المتحدة: متطلبات إدارة الأغذية والأدوية (FDA) الخاصة بكراسي التبرز
- الاتحاد الأوروبي: علامة CE وفقًا للوائح الأجهزة الطبية (MDR)
- ما الذي يُثبِتُه معيار الآيزو ١٣٤٨٥ وما لا يُثبِتُه
- متطلبات إقليمية تتجاوز الاتحاد الأوروبي والولايات المتحدة
- قائمة مراجعة التحقق من امتثال المستورد
- الأخطاء الشائعة في الامتثال التي يجب على المستوردين تجنُّبها
- العمل مع KDB Health
-
الأسئلة المتكررة
- هل جميع كراسي التبول من الفئة الطبية الأولى؟
- هل يعني تسجيل الجهاز لدى إدارة الأغذية والأدوية (FDA) أن الكرسي المعتمد قد حصل على موافقة إدارة الأغذية والأدوية؟
- هل يتطلب كل كرسي من الفئة الأولى تقديم طلب 510(k)؟
- هل يحتاج كل كرسي من الفئة الأولى إلى شهادة تطابق CE صادرة عن هيئة مُعلَّنة؟
- هل تكفي شهادة ISO 13485 لاستيراد هذا المنتج؟
- هل يمكن أن يغطي ملف امتثال واحد عدة طرازات من الكراسي المرحاضية؟