 EN
A komód székek importálása nem csupán az ár, a teherbírás és a szállítási idő összehasonlítását jelenti. A termék céljától, tervezésétől és célpiactól függően egy komód szék orvosi eszközként vagy segítő eszközként is szabályozható.
Az importőrök, forgalmazók és saját márkájú termékek esetében ezért a megfelelőséget már a termék, a csomagolás vagy a megrendelés véglegesítése előtt értékelni kell. Egy tanúsítvány önmagában nem elegendő. A vásárlóknak biztosítaniuk kell, hogy a dokumentáció a pontosan importált termékre vonatkozik, és hogy a gyártó, az importőr és a helyi képviselő tisztában van saját felelősségeivel.
Ez az útmutató ismerteti a CE- és az FDA-követelmények főbb pontjait, amelyeket a szakmai vásárlóknak figyelembe kell venniük komód székek beszerzésekor. Célja egy gyakorlatias beszerzési referencia nyújtása, nem pedig jogi vagy szabályozási tanácsadás.
A megfelelőség a termék szándékolt felhasználásával kezdődik
Két hasonló kinézetű termék nem feltétlenül követi ugyanazt a szabályozási útvonalat.
A besorolást befolyásolhatják:
-
 A megcélzott alkalmazási cél
-
Termékállítások
-
Statikus vagy kerekes konfiguráció
-
Kézi vagy motoros funkciók
-
Magasságszabályozási vagy emelési mechanizmusok
-
Áthelyezési funkciók
-
A felhasználók körének összetétele
-
Steril vagy nem steril szállítás
-
A székhez mellékelt kiegészítők
-
Célország
Egy hagyományos ágy melletti szék, egy kerekes zuhanyzó-szék és egy mechanikusan segített emelőszék nem kezelhető automatikusan azonos eszközként.
A megfelelőségi állítás elfogadása előtt az importőröknek meg kell szerezniük a modellszámot, a rendeltetésszerű használatra vonatkozó nyilatkozatot és a termék konfigurációját, majd össze kell hasonlítaniuk a gyártó által szolgáltatott dokumentumokkal.
Egyesült Államok: Az FDA követelményei a székekhez
A megfelelő eszközosztályozás meghatározása
Számos hagyományos szék-konfiguráció esetében az USA Élelmiszer- és Gyógyszerfelügyelete (FDA) Class I-es eszközként szabályozza őket. A pontos termékkód és szabályozási szám azonban a termék tervezésétől és rendeltetésszerű használatától függ.
Az FDA nyilvántartásai különböző Class I-osztályozásokat tartalmaznak olyan termékekhez, mint például:
-
 Higiéniai adapterek és hordozható székek
-
 Kerekekkel ellátott székek
-
 Mechanikusan állítható székek
-
 Gyógyszerészeti székekhez csatlakoztatható székfunkciók
Az importőrök ne feltételezzék, hogy minden WC-szék ugyanazt az FDA-termékkódot használja. A gyártónak a megfelelő besorolást a FDA termékbesorolási adatbázis és az eszköz céljának áttekintésével kell meghatároznia.
A bonyolultabb termékek – például az elektromos emelőtermékek vagy további orvosi állításokat támogató termékek – más szabályozási útvonalat követhetnek.
Ellenőrizze, hogy az eszköz 510(k)-mentes-e
A legtöbb I. osztályú orvosi eszköz mentes a 510(k) előpiacra kerülési értesítés alól, de ez a mentesség nem minden esetben érvényes.
A helyes eljárás a következő:
-
Azonosítsa a megfelelő FDA-termékkódot és szabályozási számot.
-
Ellenőrizze az eszköz osztályát a besorolási adatbázisban.
-
Győződjön meg arról, hogy az adott eszköztípus 510(k)-mentes-e.
-
Vizsgálja át az engedélymentességre vonatkozó korlátozásokat.
-
Határozza meg, hogy mely általános szabályozási előírások és minőségirányítási rendszer-követelmények maradnak érvényben.
Az 510(k) engedélymentesség nem jelenti azt, hogy a termék mentes minden FDA-előírás alól.
Üzembejelentés és eszközlista
Amikor alkalmazható, egy külföldi gyártónak, amely orvosi eszközöket exportál az Egyesült Államokba, el kell végeznie Az FDA üzembejelentését és felsorolnia kell a megfelelő eszközöket.
Egy külföldi üzemnek továbbá kijelölt amerikai képviselőt (U.S. Agent) is kell neveznie. Az amerikai kezdeti importőrnek külön felelősségei vannak, és azon külföldi gyártókat is azonosítania kell, akiknek az eszközeit importálja.
Az importőröknek ellenőrizniük kell:
-
 A bejelentett üzem jogi nevét
-
 A jelenlegi regisztrációs év regisztrációs státusza
-
 Eszközlista-információk
-
 Alkalmazható termékkód
-
 Az Egyesült Államokban működő képviselő adatai
-
 Kezdeti importőr felelősségei
-
 A felsorolt gyártó és a kereskedelmi dokumentumok közötti összhang
Az FDA létesítményregisztrációja és eszközlistázása nem jelenti, hogy az FDA jóváhagyta, engedélyezte vagy tanúsította volna a gyárat vagy a terméket. A marketinganyagokban nem használhatók olyan kifejezések, mint például „FDA által tanúsított”, pusztán azért, mert létezik egy regisztráció vagy listázás.
A QMSR szerinti minőségirányítási követelmények
AAz FDA minőségirányítási rendszer szabályzata 2026. február 2-án lépett hatályba. A QMSR módosította a 21 CFR 820. részét, és bevezette az ISO 13485:2016 szabványt hivatkozással, valamint további, az FDA-ra jellemző követelményeket.
Egy adott gyártóra vagy eszközre vonatkozó követelmények az osztályozástól és az esetleges vonatkozó mentességektől függenek.
Az importőröknek értékelniük kell, hogy a gyártó megfelelő irányításokat tart-e fenn a következő területeken:
-
 Dokumentum- és nyilvántartás-kezelés
-
 Beszállítók minősítése
-
 Beszerzett anyagok ellenőrzése
-
 Gyártási irányítás
-
 Termékazonosítás és nyomon követhetőség
-
 Nem megfelelő termékek
-
 Panasszal kapcsolatos ügyintézés
-
 Helyesbítő és megelőző intézkedések
-
 Kockázatkezelés
-
 Piacon kívüli felelősségek
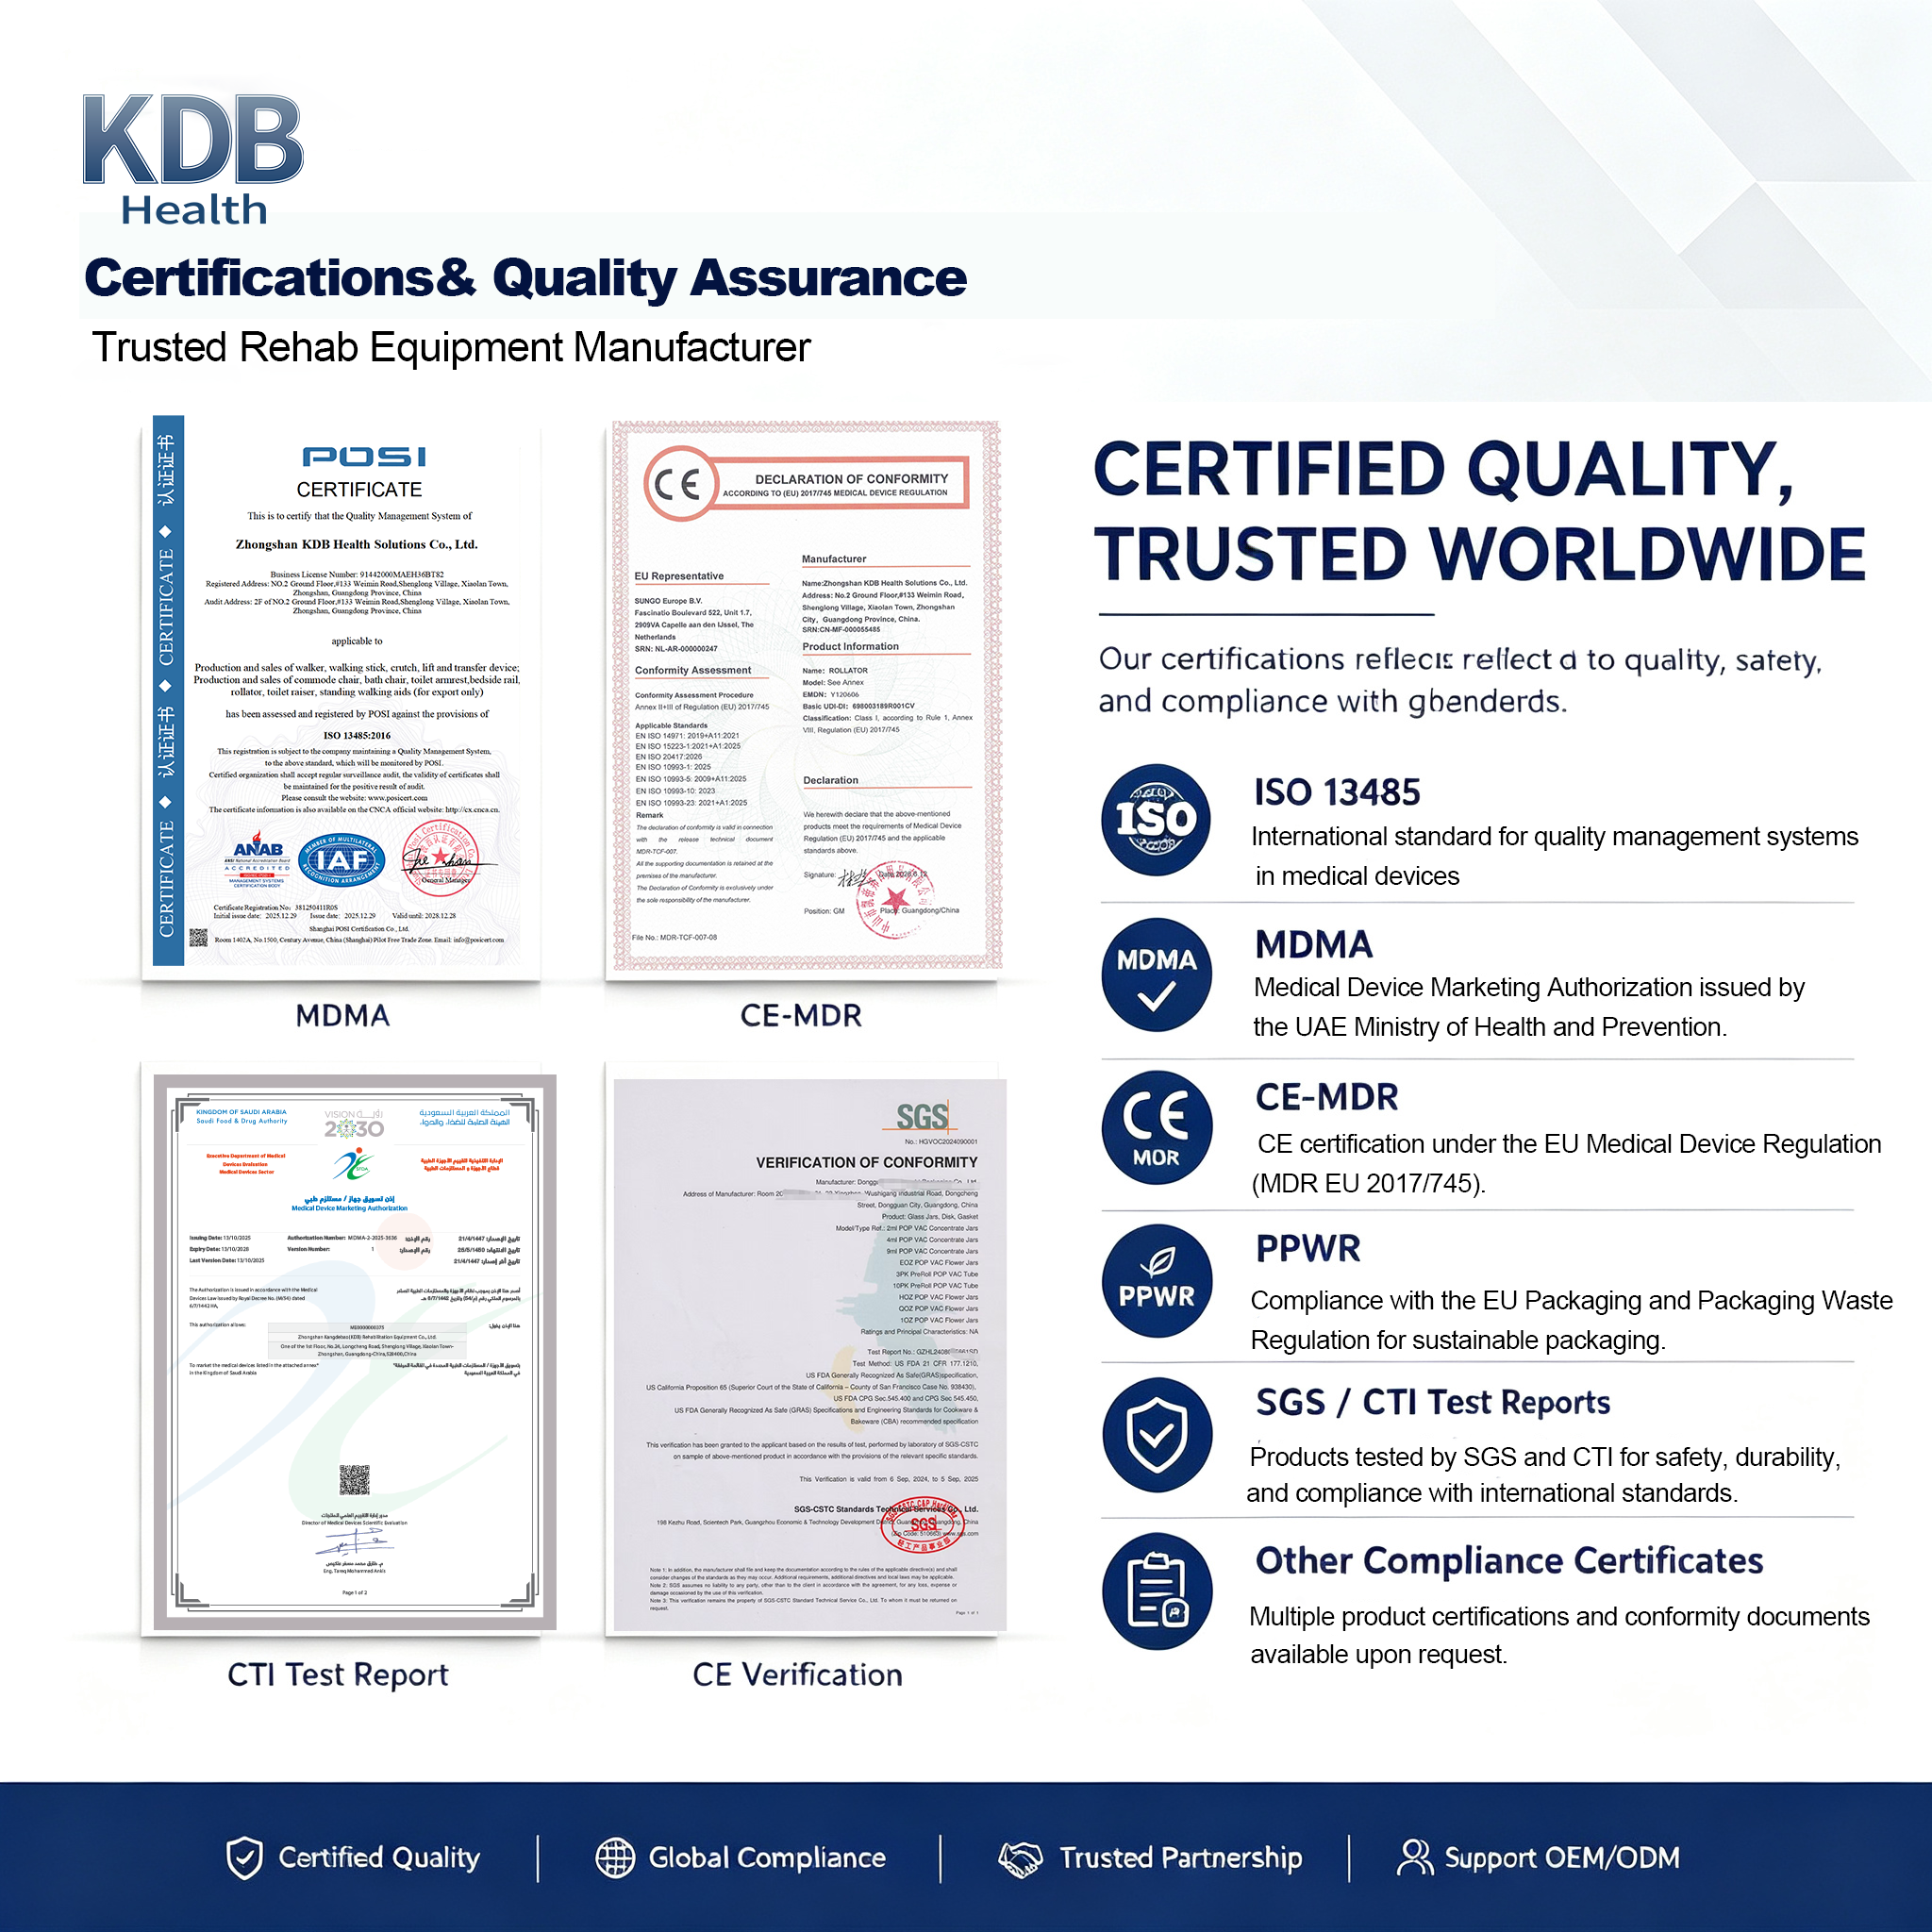
Az ISO 13485 tanúsítvány hasznos bizonyíték egy strukturált minőségirányítási rendszer létezéséről, azonban az importőröknek továbbra is ellenőrizniük kell annak hatáskörét, a kiadó tanúsító szervet, érvényességét és relevanciáját a gyártási helyszínre vonatkozóan.
Címkézés és importálási információk
Az eszköznek és a csomagolásának meg kell felelnie a vonatkozó amerikai címkézési követelményeknek. Az eszköz típusától és az értékesítési modelltől függően a címkézési csomagnak a következő kérdéseket is figyelembe kell vennie:
-
 Gyártói azonosítás
-
 Eszköz azonossága
-
 Felhasználási cél
-
 Használati utasítások
-
 Figyelmeztetések és óvintézkedések
-
 Modell vagy katalógusszám
-
 Tételszám vagy egyéb nyomon követhetőségi információ
-
 Az Egyesült Államokba történő importálás esetén a behozatali cég adatai
-
 Származási ország megjelölése
-
 Egyedi eszközazonosítási (UDI) követelmények, amennyiben alkalmazandók
Az importbejáratnál benyújtott információknak összhangban kell lenniük a gyártó regisztrációjával, az eszközök listájával, a termékkódokkal és a szállítási dokumentumokkal. Hiányos vagy ellentmondásos információk esetén a felülvizsgálat késleltetése vagy a kikötőnél történő lefoglalás fordulhat elő.
Európai Unió: CE-jelölés az MDR rendelet szerint
Az európai uniós piacra kerülő orvosi eszközöknek meg kell felelniük (EU) 2017/745 rendeletnek .
Sok szokásos, nem aktív komód szék általában az MDR szerint I. osztályú eszközként kerül értékelésre. A végső besorolás azonban a termék megadott célján és a VIII. mellékletben szereplő besorolási szabályokon alapul.
A kerekek hozzáadása nem mozgatja automatikusan egy komód széket magasabb EU-kockázati osztályba. Egy kerekesszékes zuhany-komód szék továbbra is I. osztályú lehet, attól függően, hogy mire szánták és hogyan tervezték. Az olyan termékek, amelyek beépített motoros emelést, aktív terápiás funkciókat vagy más magasabb kockázatot jelentő jellemzőket tartalmaznak, külön besorolási értékelést igényelnek.
Szükség van-e értesített szervezetre egy I. osztályú komód széknél?
Egy egyszerű, nem steril, mérőfunkció nélküli I. osztályú eszköz esetében a gyártó általában önállóan végzi el a megfelelőségértékelést, és kiadja az EU-megfelelőségi nyilatkozatot anélkül, hogy rendszeresen értesített szervezet részvételére lenne szükség.
A Meghatalmazott Szervezet részvétele különösen az I. osztályba tartozó, steril kiszerelésben forgalmazott eszközökre, mérőfunkcióval rendelkező eszközökre és újrahasznosítható sebészeti eszközökre vonatkozik az MDR hatálya alatt meghatározott körben.
Ezért az importőröknek nem szabad automatikusan kérniük minden hétköznapi I. osztályú WC-székre a „Meghatalmazott Szervezet számával ellátott CE-tanúsítványt”. Sok ilyen termék esetében a fő megfelelőségi dokumentum a gyártó EU-megfelelőségi nyilatkozata.
A CE-jelöléshez szükséges műszaki dokumentáció
A gyártónak műszaki dokumentációt kell fenntartania az eszközre és annak az MDR-rel való megfelelőségére vonatkozóan.
A dokumentáció általában tartalmazza:
-
 A termék és modell azonosítását
-
 A tervezett felhasználási cél és a célközönség leírását
-
 Az eszköz osztályozásának indoklását
-
 A tervezési rajzokat és műszaki specifikációkat
-
 Anyagjegyzék
-
 Gyártási információk
-
 Az általános biztonsági és teljesítménykövetelmények ellenőrzőlistáját
-
 Kockázatkezelési dokumentáció
-
 Ellenőrzési és érvényesítési jelentések
-
 Alkalmazott szabványok
-
 Klinikai értékelési dokumentáció
-
 Címkézés és használati utasítások
-
 Piacfelügyeleti terv
-
 Figyelmeztetési és korrekciós intézkedési eljárások
-
 EU megfelelőségi nyilatkozat
Az importőrnek átadott dokumentumoknak egyértelműen azonosítaniuk kell a megrendelt pontos modellt vagy termékcsaládot. Egy másik, nem kapcsolódó termékre kiadott nyilatkozat nem igazolja a megrendelt székágy kompatibilitását.
Kockázatkezelés és terméktesztelés
A kockázatkezelésnek a készülék teljes várható élettartamát fel kell fednie. Ide tartozhatnak például a következő kockázatok:
-
 Szerkezeti instabilitás
-
 Magasságszabályozó mechanizmusok meghibásodása
-
 Kerekek vagy fékek meghibásodása
-
 Túlzott deformáció terhelés alatt
-
 Befogó- vagy becsípődési pontok
-
 Éles élek
-
 Helytelen összeszerelés
-
 Anyagokkal kapcsolatos kockázatok
-
 Tisztítási és keresztszennyeződési kockázatok
-
 Előre látható helytelen használat
Az ISO 14971-et általában a gyógyászati eszközök kockázatkezelésének keretrendszeréül használják.
Személyes higiéniai segédeszközök esetében ISO 17966 követelményeket és vizsgálati módszereket állapít meg olyan termékcsoportokra, amelyekbe beletartoznak a statikus és mobil WC-székek, valamint a zuhanyzószékek. A vonatkozó kiadás, vizsgálati program és piaci követelmények megerősítésére a megfelelő termék tekintetében szükség van.
Az importőröknek modellspecifikus vizsgálati jelentéseket kell kérniük, ne pedig általános állítást elfogadniuk arról, hogy a teljes termékválasztékot tesztelték.
Az EU-ban kijelölt képviselő és az importőr felelőssége
A gyártónak, amely a Európai Unión kívül van bejegyezve, akkor kell EU-ban kijelölt képviselőt kineveznie, ha ezt az MDR előírja.
Az EU-beli importőrnek saját kötelezettségei is vannak. A berendezés piacra hozatala előtt az importőrnek ellenőriznie kell például a következőket:
-
 CE jelölés
-
 EU megfelelőségi nyilatkozat
-
 Gyártói azonosítás
-
 EU-ban kijelölt képviselő
-
 Előírt címkézés és utasítások
-
 UDI-információk, ha alkalmazhatók
-
 Regisztrációs kötelezettségek
-
 Tárolási és szállítási feltételek
-
 Panasz- és megfelelőség-hiányos eljárások
A gyártó dokumentációja nem mentesíti az importőrt saját szabályozási ellenőrzéseinek elvégzése alól.
Mi az ISO 13485 – és mi nem
Az ISO 13485:2016 egy minőségirányítási rendszerre vonatkozó szabvány egészségügyi eszközöket gyártó szervezetek számára. Nem termékminősítés, és önmagában nem bizonyítja, hogy egy adott WC-szék megfelel az EU vagy az USA előírásainak.
Egy érvényes ISO 13485 tanúsítvány igazolhatja, hogy a tanúsított szervezet dokumentált minőségirányítási rendszert működtet a megadott hatáskörben.
Az importőröknek ellenőrizniük kell:
-
 A tanúsított szervezet nevét és címét
-
 A gyártási helyekre kiterjedő hatáskört
-
 Tanúsítás hatóköre
-
 Tanúsítványszám
-
 Kiadás és lejárat dátuma
-
 Az akkreditációs és tanúsító szerv adatait
-
 A termékkategória beletartozik-e a megadott hatáskörbe
A legerősebb megfelelőségi csomag egy releváns minőségirányítási rendszert kombinál termékspecifikus besorolással, kockázatkezeléssel, vizsgálatokkal, címkézéssel és piacra jutási dokumentációval.
Régiós követelmények az EU-n és az Egyesült Államokon túl
A CE-jelölést vagy az FDA-regisztrációt nem szabad univerzális engedélyként kezelni minden piacra.
Például Szaúd-Arábia országos gyógyászati eszközök forgalmazási engedélyezési rendszerét a szaúd-arábiai Élelmiszer- és Gyógyszerhatóság (Saudi Food and Drug Authority) üzemelteti. Más golfi, közép-keleti, ázsiai és latin-amerikai piacok saját regisztrációs, helyi képviseleti, címkézési vagy importálási követelményeiket alkalmazzák.
MDSAP lehetővé teheti egy elismert auditáló szervezet számára, hogy egyetlen auditot végezzen a részt vevő szabályozó hatóságok követelményeinek teljesítése érdekében. Ez nem helyettesíti automatikusan a termék regisztrációját vagy forgalmazási engedélyezését az egyes országokban.
A csomagolással és környezetvédelmi kötelezettségekkel kapcsolatos előírások szintén külön érvényesülhetnek a gyógyászati eszközökre vonatkozó követelményektől. Az európai országokban értékesítő importőröknek értékelniük kell a célpiacokon érvényes csomagolás-regisztrációs, termelői felelősségi és jelentési kötelezettségeket.
Importőri megfelelőség-ellenőrzési lista
A nagykereskedelmi megrendelés megerősítése előtt az importőröknek el kell végezniük az alábbi ellenőrzéseket.
1. Azonosítsa pontosan a terméket
Jegyezze fel a modellszámot, a konfigurációt, a kiegészítőket, a tervezett felhasználást és a célpiacot.
2. Erősítse meg a besorolást
Kérje meg a szállítót, hogy adjon meg indoklást a besoroláshoz, a vonatkozó termékkódot vagy az MDR-szabályt, valamint a pontos modellre vonatkozó szabályozási útvonalat.
3. Ellenőrizze a gyártót
Győződjön meg arról, hogy a dokumentumokban megnevezett jogi gyártó neve megegyezik a termék címkéjén, nyilatkozatán, számláján és gyártási megállapodásán szereplő névvel.
4. Tekintse át a piacra jutáshoz szükséges dokumentumokat
A piaconként változó feltételek szerint kérjen megfelelő dokumentumokat, például:
-
 EU megfelelőségi nyilatkozat
-
 MDR-besorolási indoklás
-
 Az EU-ban engedélyezett képviselő adatai
-
 Az FDA létesítményregisztrációja és eszközlista-adatai
-
 Alkalmazható amerikai termékkód
-
 ISO 13485 tanúsítvány
-
 Helyi regisztráció vagy forgalomba hozatali engedély
5. Termékspecifikus műszaki bizonyítékok áttekintése
Kérje az alábbi témákat érintő összefoglalókat vagy jelentéseket:
-
 Stabilitás
-
 Statikus szilárdság
-
 Élettartam
-
 Töltési tesztelés
-
 Beállító mechanizmusok
-
 Kerekek és fékek
-
 Anyagbiztonság
-
 Kockázatkezelés
-
 Címkézés
-
 Használati utasítások
6. Dokumentumok összhangjának ellenőrzése
A modellszám, a gyártó neve és a termék leírása egyeznie kell a tanúsítványokban, nyilatkozatokban, vizsgálati jelentésekben, címkéken és kereskedelmi dokumentumokban.
7. Változáskontroll értékelése
Kérdezze meg, hogyan kezeli a beszállító az anyagok, alkatrészek, alvállalkozók, tervezés és címkézés módosításait. Egy jóvá nem hagyott változás befolyásolhatja a meglévő vizsgálati bizonyítékok vagy szabályozási dokumentumok érvényességét.
8. Beszállító ellenőrzése megfelelő esetben
Stratégiai vagy nagy mennyiségű projektek esetén végezzen helyszíni vagy távoli beszállítói ellenőrzést, amely lefedi a gyártást, a beérkező áruk ellenőrzését, a nyomkövethetőséget, a vizsgálatokat, a megfelelőtlen termékek kezelését és a panaszkezelést.
A szakmai vásárlók továbbá átnézhetik útmutatónkat a(z) hogyan értékeljünk egy orvosi berendezéseket gyártó OEM-partnert hosszú távú partner kiválasztása előtt.
Gyakori megfelelőségi hibák, amelyeket az importőröknek el kell kerülniük
Az importőrök óvatosnak kell lenniük, ha egy beszállító:
-
 Az FDA-regisztrációt FDA-engedélyezésnek vagy -tanúsításnak nevezi
-
 Egyetlen dokumentummal fed le egymással nem összefüggő modelleket
-
 Nem tudja megmagyarázni a vonatkozó termékkódot vagy az MDR-osztályozást
-
 Lejárt vagy ellenőrizhetetlen ISO 13485-s tanúsítványt nyújt
-
 Általános CE-dokumentumot kínál modellazonosítás nélkül
-
 Azt állítja, hogy minden I. osztályú eszköz ugyanazon az útvonalon halad át
-
 Nem tud termékspecifikus vizsgálati bizonyítékot szolgáltatni
-
 Érvelés nélkül használ értesített szervezet logóját vagy számát
-
 Összetevőket cserél anélkül, hogy frissítené a kockázat- és műszaki dokumentációt
-
 A CE-jelölést automatikus engedélyként kezeli nem-európai piacokra való forgalmazásra
Ezek a figyelmeztető jelek nem mindig bizonyítják a megfelelés hiányát, de további vizsgálatot igényelnek egy rendelés leadása előtt.
A KDB Health szolgáltatásainak igénybevétele
A KDB Health támogatja az egészségügyi disztribútorokat, importőröket, saját márkájú termékek gyártóit és intézményi vásárlókat a komód székek és kapcsolódó rehabilitációs felszerelések beszerzésében.
Termék- és gyártási támogatásunk tartalmazza:
-
 ISO 13485 minőségirányítási folyamatokat
-
 Termékspecifikus dokumentációkoordinációt
-
 Az alkalmazható modellekhez szükséges EU-megfelelőségi nyilatkozat támogatását
-
 Kockázatkezelési és műszaki dokumentáció támogatását
-
 Modellspecifikus vizsgálati koordinációt
-
 Címkézési és használati útmutató testreszabást
-
 Gyártó által készített (OEM) és vevő által megrendelt (ODM) fejlesztés
-
 Megfelelő regionális projektek dokumentációs támogatását
A rendelkezésre álló dokumentumok pontos összetétele a termékmodelltől, konfigurációtól és célpiactól függ. A vásárlóknak a projekt kezdetén meg kell adniuk a célországot és a tervezett forgalmazási csatornát, hogy a megfelelő követelményeket a gyártás megkezdése előtt át lehessen tekinteni.
Fedezze fel a szék-komód termékválasztékát vagy lépjen kapcsolatba a KDB Health csapatával a termékek műszaki adataival, megfelelőségi dokumentumok elérhetőségével, katalógusokkal, minimális rendelési mennyiséggel (MOQ) és egy személyre szabott árajánlattal.
Gyakran Ismételt Kérdések
Minden komód szék I. osztályú orvosi eszköz?
Sok hagyományos komód szék az Egyesült Államokban és az Európai Unióban I. osztályú eszközként kerül kezelésre, de az osztályozás az előírt felhasználási cél, a tervezés, a funkciók és a helyi szabályozások függvénye. Minden modellt külön kell értékelni.
Jelenti-e az FDA-be történő bejelentés azt, hogy egy komód szék az FDA által jóváhagyott?
Nem. A létesítmény bejelentése és az eszköz nyilvántartásba vétele nem jelent FDA-jóváhagyást, -felmentést vagy -tanúsítást.
Szükséges-e minden I. osztályú komód szék esetében 510(k) kérelem?
Nem. Sok I. osztályú eszköztípus mentes a 510(k) kötelezettség alól, de ellenőrizni kell a megfelelő termékkódot és az esetleges mentességi korlátozásokat.
Szükséges-e minden I. osztályú komód székhez CE-tanúsítvány egy Értesített Szervezettől?
Nem. Egy általános, nem steril, I. osztályú eszköz, amelynek nincs mérőfunkciója, általában a gyártó által önmagára vállalt megfelelőségi nyilatkozattal kerül bejelentésre az MDR szerint. Ennek megfelelően az EU-megfelelőségi nyilatkozata és műszaki dokumentációja különösen fontos.
Elegendő-e egy ISO 13485 tanúsítvány a termék behozatalához?
Nem. Az ISO 13485 a szervezet minőségirányítási rendszerére vonatkozik. A termék besorolása, műszaki dokumentációja, vizsgálata, címkézése, regisztrációja és az importőr kötelezettségei is kezelésre kerülnek.
Lehet-e egy megfelelőségi fájl több komód-szék modellre is érvényes?
Egy termékcsalád dokumentációja megosztható, ha a csoportosítás műszakilag és szabályozási szempontból indokolt. A fájlnak egyértelműen azonosítania kell a lefedett modelleket, valamint kezelnie kell a vonatkozó tervezési és kockázati különbségeket.
Tartalomjegyzék
- A megfelelőség a termék szándékolt felhasználásával kezdődik
- Egyesült Államok: Az FDA követelményei a székekhez
- Európai Unió: CE-jelölés az MDR rendelet szerint
- Mi az ISO 13485 – és mi nem
- Régiós követelmények az EU-n és az Egyesült Államokon túl
-
Importőri megfelelőség-ellenőrzési lista
- 1. Azonosítsa pontosan a terméket
- 2. Erősítse meg a besorolást
- 3. Ellenőrizze a gyártót
- 4. Tekintse át a piacra jutáshoz szükséges dokumentumokat
- 5. Termékspecifikus műszaki bizonyítékok áttekintése
- 6. Dokumentumok összhangjának ellenőrzése
- 7. Változáskontroll értékelése
- 8. Beszállító ellenőrzése megfelelő esetben
- Gyakori megfelelőségi hibák, amelyeket az importőröknek el kell kerülniük
- A KDB Health szolgáltatásainak igénybevétele
-
Gyakran Ismételt Kérdések
- Minden komód szék I. osztályú orvosi eszköz?
- Jelenti-e az FDA-be történő bejelentés azt, hogy egy komód szék az FDA által jóváhagyott?
- Szükséges-e minden I. osztályú komód szék esetében 510(k) kérelem?
- Szükséges-e minden I. osztályú komód székhez CE-tanúsítvány egy Értesített Szervezettől?
- Elegendő-e egy ISO 13485 tanúsítvány a termék behozatalához?
- Lehet-e egy megfelelőségi fájl több komód-szék modellre is érvényes?