 EN
Mengimport kerusi komod adalah bukan sekadar soal membandingkan harga, kapasiti beban dan masa penghantaran. Bergantung kepada kegunaan, reka bentuk dan pasaran sasaran produk tersebut, sebuah kerusi komod mungkin dikawal selia sebagai peranti perubatan atau produk bantuan.
Bagi pengimport, pengedar dan jenama berlabel peribadi, pematuhan harus dinilai sebelum mengesahkan produk, pembungkusan atau pesanan pembelian. Sijil sahaja tidak mencukupi. Pembeli mesti memastikan dokumen tersebut benar-benar terpakai kepada produk yang diimport dan bahawa pengilang, pengimport serta wakil tempatan memahami tanggungjawab masing-masing.
Panduan ini menerangkan keperluan utama CE dan FDA yang perlu ditinjau oleh pembeli profesional ketika mencari kerusi komod. Ia bertujuan sebagai rujukan pembelian praktikal, dan bukan nasihat undang-undang atau peraturan.
Pematuhan Bermula dengan Kegunaan Yang Diniatkan bagi Produk
Dua produk yang kelihatan serupa mungkin tidak mengikuti laluan peraturan yang sama secara tepat.
Pengelasan boleh dipengaruhi oleh:
-
 Tujuan yang dimaksudkan
-
Kenyataan Produk
-
Konfigurasi statik atau beroda
-
Fungsi manual atau bertenaga
-
Mekanisme pelarasan ketinggian atau pengangkatan
-
Fungsi pemindahan
-
Populasi pengguna
-
Bekalan steril atau bukan steril
-
Aksesori yang dibekalkan bersama kerusi
-
Negara sasaran
Sebuah kerusi tandas sisi katil konvensional, sebuah kerusi tandas mandi beroda dan sebuah kerusi angkat bantu secara mekanikal tidak boleh secara automatik dianggap sebagai peranti yang sama.
Sebelum menerima sebarang tuntutan pematuhan, pengimport harus mendapatkan nombor model, pernyataan tujuan penggunaan dan konfigurasi produk, kemudian membandingkannya dengan dokumen yang dibekalkan oleh pengilang.
Amerika Syarikat: Keperluan FDA untuk Kerusi Tandas
Tentukan Pengelasan Peranti yang Betul
Ramai konfigurasi kerusi tandas konvensional dikawal selia oleh Pentadbiran Makanan dan Dadah Amerika Syarikat (FDA) sebagai peranti Kelas I. Namun, kod produk dan nombor peraturan yang tepat bergantung pada rekabentuk dan tujuan penggunaan produk tersebut.
Rekod FDA merangkumi pelbagai pengelasan Kelas I untuk produk seperti:
-
 Pelaras kebersihan dan kerusi tandas mudah alih
-
 Kerusi dengan roda
-
 Kerusi boleh laras secara mekanikal
-
 Lampiran kerusi tandas untuk kerusi roda
Pengimport tidak seharusnya menganggap bahawa setiap kerusi tandas menggunakan kod produk FDA yang sama. Pengilang perlu menentukan pengelasan yang berkaitan dengan merujuk kepada Pangkalan Data Pengelasan Produk FDA dan tujuan penggunaan peranti tersebut.
Produk yang lebih kompleks, termasuk produk pengangkat bertenaga atau produk yang membuat tuntutan perubatan tambahan, mungkin mengikuti laluan peraturan yang berbeza.
Sahkan sama ada Peranti Ini Dikecualikan daripada 510(k)
Kebanyakan peranti perubatan Kelas I dikecualikan daripada pemberitahuan pra-pasaran 510(k), tetapi pengecualian ini tidak bersifat universal.
Proses yang betul adalah seperti berikut:
-
Kenal pasti kod produk FDA dan nombor peraturan yang berkaitan.
-
Semak pangkalan data pengelasan untuk kelas peranti tersebut.
-
Sahkan sama ada jenis peranti tertentu ini dikecualikan daripada 510(k).
-
Semak sebarang had pada pengecualian.
-
Tentukan kawalan umum dan keperluan sistem kualiti yang masih berkuat kuasa.
Pengecualian 510(k) tidak bermaksud produk tersebut dikecualikan daripada semua keperluan FDA.
Pendaftaran Penubuhan dan Senarai Peranti
Apabila berkaitan, pengilang asing yang mengeksport peranti perubatan ke Amerika Syarikat mesti melengkapkan Pendaftaran penubuhan FDA dan senaraikan peranti berkaitan.
Penubuhan asing juga mesti melantik Wakil AS. Importir awal AS mempunyai tanggungjawab berasingan dan mesti mengenal pasti pengilang asing yang peranti mereka diimport.
Importir harus mengesahkan:
-
 Nama rasmi penubuhan yang didaftarkan
-
 Status pendaftaran untuk tahun pendaftaran semasa
-
 Maklumat senarai peranti
-
 Kod produk yang terpakai
-
 Maklumat ejen Amerika Syarikat
-
 Tanggungjawab pengimport awal
-
 Keselarasan antara pengilang yang disenaraikan dan dokumen komersial
Pendaftaran penubuhan FDA dan senarai peranti tidak bermaksud FDA telah meluluskan, mengklauskannya atau mensijilkan kilang atau produk tersebut. Bahan pemasaran tidak boleh menggunakan frasa seperti “disijilkan oleh FDA” hanya kerana wujudnya pendaftaran atau senarai.
Keperluan Pengurusan Kualiti di bawah QMSR
Pasaran Peraturan Sistem Pengurusan Kualiti FDA mula berkuat kuasa pada 2 Februari 2026. QMSR mengubahsuai Bahagian 820 CFR 21 dan memasukkan ISO 13485:2016 secara rujukan, bersama keperluan khusus FDA tambahan.
Keperluan yang terpakai kepada pengilang atau peranti tertentu bergantung pada klasifikasi dan sebarang pengecualian yang berkaitan.
Pengimport harus menilai sama ada pengilang mengekalkan kawalan yang sesuai bagi:
-
 Pengurusan dokumen dan rekod
-
 Kelayakan pembekal
-
 Pemeriksaan bahan masuk
-
 Kawalan pengeluaran
-
 Pengenalpastian dan Keterlacakan Produk
-
 Produk yang tidak mematuhi spesifikasi
-
 Pengurusan aduan
-
 Tindakan pembetulan dan pencegahan
-
 Pengurusan Risiko
-
 Tanggungjawab selepas pasaran
Sijil ISO 13485 merupakan bukti berguna bagi sistem pengurusan kualiti yang tersusun, tetapi pengimport masih perlu mengesahkan lingkupnya, badan pensijilan yang menerbitkannya, sah laku dan relevansinya terhadap tapak pengilangan.
Pemberian maklumat pada label dan maklumat import
Produk dan pembungkusannya mesti mematuhi keperluan pelabelan Amerika Syarikat yang terpakai. Bergantung pada jenis peranti dan model pengedaran, pakej pelabelan mungkin perlu menangani:
-
 Pengenalan pengilang
-
 Identiti peranti
-
 Penggunaan yang dimaksudkan
-
 Arahan penggunaan
-
 Amaran dan langkah berjaga-jaga
-
 Model atau nombor katalog
-
 Maklumat lot atau maklumat jejak lain
-
 Maklumat pengimport Amerika Syarikat, jika berkaitan
-
 Tandakan negara asal
-
 Keperluan Pengenalpastian Peranti Unik (UDI), jika berkaitan
Maklumat yang dikemukakan semasa pemasukan import mesti selaras dengan pendaftaran pengilang, senarai peranti, kod produk dan dokumen penghantaran. Maklumat yang tidak lengkap atau tidak selaras boleh menyebabkan kelengahan semasa ulasan atau penahanan di pelabuhan.
Kesatuan Eropah: Penandaan CE di bawah MDR
Peranti perubatan yang diletakkan di pasaran Kesatuan Eropah mesti mematuhi Peraturan (EU) 2017/745 .
Kebanyakan kerusi tandas piawai, bukan aktif secara umumnya dinilai sebagai peranti Kelas I di bawah MDR. Namun, pengelasan akhir mesti berdasarkan tujuan penggunaan produk dan peraturan pengelasan dalam Lampiran VIII.
Penambahan roda tidak secara automatik menaikkan kelas risiko EU bagi sebuah kerusi tandas. Sebuah kerusi tandas mandi-beroda masih boleh diklasifikasikan sebagai Kelas I, bergantung pada tujuan penggunaan dan rekabentuknya. Produk yang memasukkan fungsi pengangkatan bertenaga, fungsi terapeutik aktif atau ciri-ciri risiko lebih tinggi lain memerlukan penilaian pengelasan tersendiri.
Adakah Kerusi Tandas Kelas I Memerlukan Badan Diberi Notis?
Bagi peranti Kelas I biasa yang dibekalkan tanpa steril dan tanpa fungsi pengukuran, pengilang secara umumnya menjalankan penilaian kesesuaian dan mengeluarkan Pengisytiharan Kesesuaian EU tanpa penyertaan rutin dari Badan Diberi Notis.
Keterlibatan Badan Notifikasi berlaku kepada subkelas Kelas I tertentu, termasuk peranti yang dibekalkan dalam keadaan steril, peranti dengan fungsi pengukuran, dan alat bedah boleh guna semula, dalam lingkup yang ditetapkan oleh MDR.
Oleh itu, pengimport tidak seharusnya secara automatik meminta "sertifikat CE dengan nombor Badan Notifikasi" bagi setiap kerusi commode Kelas I biasa. Bagi banyak produk sedemikian, dokumen pematuhan utama ialah Pengisytiharan Kesesuaian EU daripada pengilang.
Dokumentasi Teknikal yang Diperlukan untuk Penandaan CE
Pengilang harus menyimpan dokumentasi teknikal yang merangkumi peranti tersebut dan kesesuaiannya dengan MDR.
Fail ini biasanya mengandungi:
-
 Pengenalpastian produk dan model
-
 Tujuan penggunaan dan populasi pengguna
-
 Rasional klasifikasi peranti
-
 Lakaran reka bentuk dan spesifikasi
-
 Senarai Bahan
-
 Maklumat pembuatan
-
 Senarai semak Keperluan Keselamatan dan Prestasi Am
-
 Dokumen pengurusan risiko
-
 Laporan pengesahan dan pengesahan semula
-
 Piawaian yang digunakan
-
 Dokumen penilaian klinikal
-
 Pelabelan dan arahan penggunaan
-
 Pelan pengawasan pasca-pasaran
-
 Prosedur pemerhatian dan tindakan pembetulan
-
 Pernyataan Pematuhan EU
Dokumen yang dibekalkan kepada importir harus mengenal pasti model atau keluarga produk yang tepat yang dibeli. Pengisytiharan yang dikeluarkan untuk produk yang tidak berkaitan tidak menunjukkan pematuhan terhadap kerusi tandas yang dipesan.
Pengurusan Risiko dan Ujian Produk
Pengurusan risiko harus merangkumi peranti sepanjang jangka hayat yang dijangkakan. Risiko yang berkaitan mungkin termasuk:
-
 Ketidakstabilan Struktural
-
 Kegagalan mekanisme pelarasan ketinggian
-
 Kegagalan roda atau brek
-
 Pesongan berlebihan di bawah beban
-
 Titik pinching atau terperangkap
-
 Tepi tajam
-
 Pemasangan yang tidak betul
-
 Risiko berkaitan bahan
-
 Risiko pembersihan dan kontaminasi silang
-
 Penyalahgunaan yang boleh diramalkan
ISO 14971 biasanya digunakan sebagai kerangka pengurusan risiko peranti perubatan.
Bagi produk bantuan kebersihan diri, ISO 17966 menyediakan keperluan dan kaedah ujian yang merangkumi kumpulan produk seperti kerusi tandas statik dan mudah alih serta kerusi mandi. Edisi yang berkenaan, program ujian dan keperluan pasaran harus disahkan bagi produk yang bersangkutan.
Pengimport harus meminta laporan ujian khusus model, bukan menerima tuntutan umum bahawa keseluruhan julat produk telah diuji.
Tanggungjawab Wakil Berkuasa EU dan Pengimport
Seorang pengilang yang berpusat di luar Kesatuan Eropah mesti melantik seorang Wakil Berkuasa EU apabila diwajibkan oleh Peraturan Alat Perubatan (MDR).
Pengimport EU juga mempunyai tanggungjawabnya sendiri. Sebelum meletakkan suatu peranti di pasaran, pengimport harus mengesahkan perkara-perkara seperti:
-
 Tanda CE
-
 Pernyataan Pematuhan EU
-
 Pengenalan pengilang
-
 Wakil Berkuasa EU
-
 Label dan arahan yang diperlukan
-
 Maklumat UDI, jika berkaitan
-
 Keperluan pendaftaran
-
 Keadaan penyimpanan dan pengangkutan
-
 Prosedur aduan dan ketidaksesuaian
Dokumentasi pengilang tidak menghilangkan tanggungjawab importir untuk menjalankan semakan peraturan sendiri.
Apa yang Dibuktikan—dan Tidak Dibuktikan—oleh ISO 13485
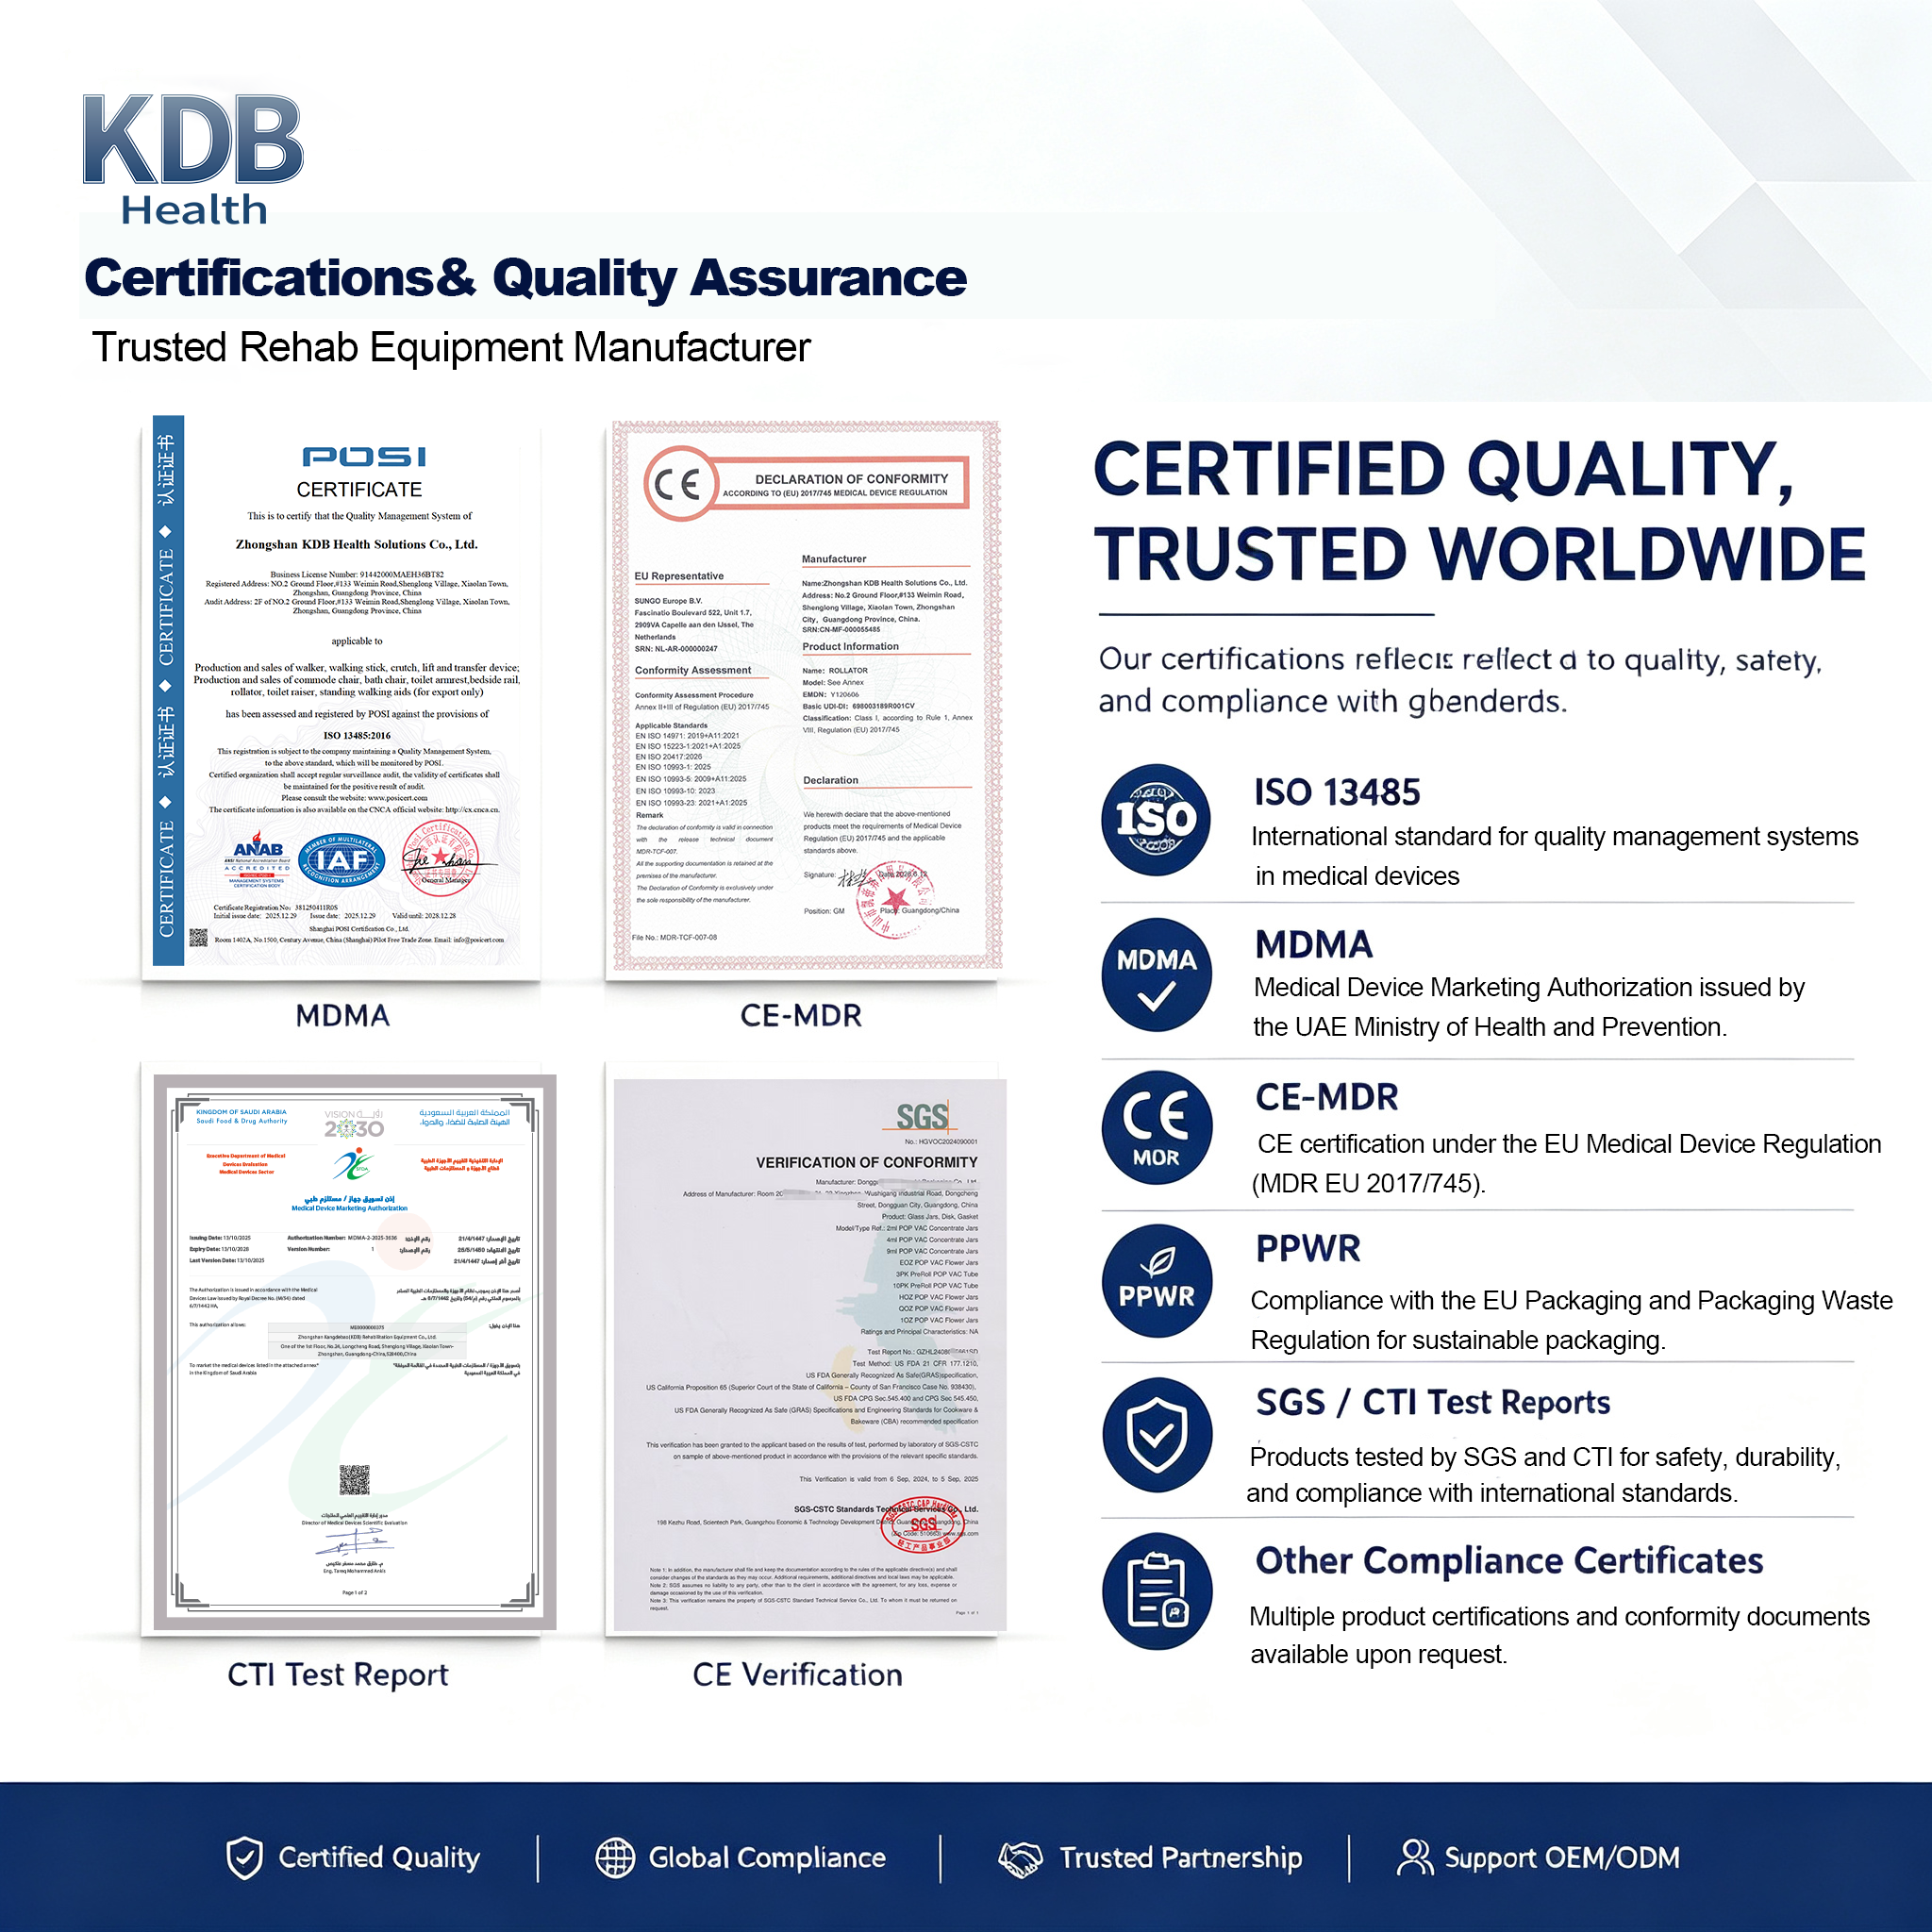
ISO 13485:2016 ialah piawaian sistem pengurusan kualiti untuk organisasi peranti perubatan. Ia bukan sijil produk dan, dengan sendirinya, tidak membuktikan bahawa kerusi tandas tertentu mematuhi keperluan Kesatuan Eropah atau Amerika Syarikat.
Sijil ISO 13485 yang sah boleh menunjukkan bahawa organisasi yang disijilkan mengendalikan sistem pengurusan kualiti yang didokumenkan dalam lingkup yang dinyatakan.
Importir perlu menyemak:
-
 Nama dan alamat organisasi yang disijilkan
-
 Liputan tapak pembuatan
-
 Skop pensijilan
-
 Nombor sijil
-
 Tarikh isu dan tarikh luput
-
 Maklumat badan akreditasi dan badan pensijilan
-
 Sama ada kategori produk termasuk dalam lingkup yang dinyatakan
Pakej pematuhan terkuat menggabungkan sistem pengurusan kualiti yang relevan dengan pengelasan khusus produk, pengurusan risiko, ujian, pelabelan dan dokumentasi akses pasaran.
Keperluan Wilayah di Luar Kesatuan Eropah dan Amerika Syarikat
Penandaan CE atau pendaftaran FDA tidak boleh dianggap sebagai kebenaran universal untuk setiap pasaran.
Sebagai contoh, Arab Saudi mengoperasikan sistem Pengesahan Pemasaran Peranti Perubatan yang dikendalikan oleh Pihak Berkuasa Makanan dan Ubat Arab Saudi. Pasaran lain di Teluk, Timur Tengah, Asia dan Amerika Latin juga mempunyai keperluan sendiri berkaitan pendaftaran, wakil tempatan, pelabelan atau import.
MDSAP mungkin membenarkan organisasi pendengar yang diiktiraf menjalankan satu pendengaran yang menangani keperluan pihak berkuasa peraturan yang menyertai. Ia tidak secara automatik menggantikan pendaftaran produk atau pengesahan pemasaran di setiap negara.
Keperluan pembungkusan dan alam sekitar juga mungkin dikenakan secara berasingan daripada keperluan peranti perubatan. Importer yang menjual di negara-negara Eropah perlu menilai keperluan pendaftaran pembungkusan, tanggungjawab pengeluar dan pelaporan yang berlaku di setiap pasaran sasaran.
Senarai Semak Pengesahan Pematuhan Importer
Sebelum mengesahkan pesanan pukal, importir perlu menyelesaikan semakan berikut.
1. Kenal Pasti Produk yang Tepat
Catat nombor model, konfigurasi, aksesori, tujuan penggunaan dan pasaran sasaran.
2. Sahkan Pengelasan
Minta pembekal menyediakan hujah pengelasan, kod produk yang berkaitan atau peraturan MDR serta laluan peraturan untuk model tersebut secara tepat.
3. Sahkan Pengilang
Pastikan nama pengilang sah yang disenaraikan dalam dokumen sepadan dengan pelabelan produk, penyataan, invois dan susunan pengilangan.
4. Semak Dokumen Akses Pasaran
Bergantung kepada pasaran, minta dokumen yang berkaitan seperti:
-
 Pernyataan Pematuhan EU
-
 Hujah pengelasan MDR
-
 Butiran Wakil Berkuasa EU
-
 Pendaftaran penubuhan FDA dan maklumat senarai peranti
-
 Kod produk AS yang berkenaan
-
 Sijil ISO 13485
-
 Pendaftaran tempatan atau pengesahan pemasaran
5. Semak Bukti Teknikal Khusus Produk
Minta ringkasan atau laporan berkaitan yang merangkumi:
-
 Kestabilan
-
 Kekuatan statik
-
 Ketahanan
-
 Ujian Beban
-
 Mekanisme penyesuaian
-
 Roda dan brek
-
 Keselamatan bahan
-
 Pengurusan Risiko
-
 Pelabelan
-
 Arahan Penggunaan
6. Semak Konsistensi Dokumen
Nombor model, nama pengilang dan penerangan produk harus konsisten di seluruh sijil, pernyataan, laporan ujian, label dan dokumen komersial.
7. Nilai Kawalan Perubahan
Tanya bagaimana pembekal menguruskan perubahan kepada bahan, komponen, kontraktor luar, rekabentuk dan pelabelan. Perubahan yang tidak diluluskan boleh menjejaskan kesahihan bukti ujian sedia ada atau dokumentasi peraturan.
8. Audit Pembekal Apabila Sesuai
Bagi projek strategik atau berisipadu tinggi, jalankan audit pembekal di tapak atau secara jarak jauh yang merangkumi pengeluaran, pemeriksaan bahan masuk, ketelusuran, pengujian, kawalan produk tak sesuai dan pengendalian aduan.
Pembeli profesional juga boleh menyemak panduan kami mengenai cara Menilai Pengilang OEM Peralatan Perubatan sebelum memilih rakan kongsi jangka panjang.
Kesilapan Kesesuaian Lazim yang Perlu Dihindari oleh Importir
Importir perlu berhati-hati apabila pembekal:
-
 Menggambarkan pendaftaran FDA sebagai kelulusan FDA atau pensijilan
-
 Menggunakan satu dokumen untuk meliputi model-model yang tidak berkaitan
-
 Tidak dapat menerangkan kod produk atau klasifikasi MDR yang berkenaan
-
 Memberikan sijil ISO 13485 yang telah luput atau tidak dapat disahkan
-
 Menawarkan dokumen CE umum tanpa pengenalpastian model
-
 Mendakwa bahawa setiap peranti Kelas I mengikuti laluan yang sama
-
 Tidak dapat menyediakan bukti ujian khusus produk
-
 Menggunakan logo atau nombor Badan Diberi Kuasa tanpa sebab yang sah
-
 Menukar komponen tanpa mengemaskini dokumentasi risiko dan teknikal
-
 Menganggap penandaan CE sebagai kelulusan automatik untuk pasaran di luar EU
Tanda amaran ini tidak sentiasa membuktikan ketidaksesuaian, tetapi memerlukan penyiasatan lanjut sebelum tempahan dibuat.
Bekerja bersama KDB Health
KDB Health menyokong pengedar penjagaan kesihatan, importir, jenama berlabel peribadi dan pembeli institusi yang memperoleh kerusi komod dan peralatan pemulihan berkaitan.
Sokongan produk dan pembuatan kami merangkumi:
-
 Proses pengurusan kualiti ISO 13485
-
 Penyelarasan dokumentasi khusus produk
-
 Sokongan Pengisytiharan Kesesuaian EU untuk model yang layak
-
 Sokongan pengurusan risiko dan fail teknikal
-
 Penyelarasan ujian khusus model
-
 Penyesuaian pelabelan dan manual arahan
-
 Pembangunan OEM dan ODM
-
 Sokongan dokumentasi untuk projek wilayah yang layak
Dokumen tepat yang tersedia bergantung kepada model produk, konfigurasi dan pasaran destinasi. Pembeli perlu memberikan negara sasaran dan saluran pengedaran yang dirancang pada permulaan projek supaya keperluan yang sesuai boleh dikaji sebelum pengeluaran.
Menjelajahi kerusi tandas atau hubungi pasukan KDB Health untuk spesifikasi produk, ketersediaan dokumen pematuhan, katalog, maklumat MOQ dan sebut harga tersuai.
Soalan Lazim
Adakah semua kerusi tandas merupakan peranti perubatan Kelas I?
Ramai kerusi tandas konvensional diklasifikasikan sebagai peranti Kelas I di Amerika Syarikat dan Kesatuan Eropah, tetapi klasifikasi bergantung kepada tujuan penggunaan, rekabentuk, fungsi dan peraturan tempatan. Setiap model perlu dinilai secara berasingan.
Adakah pendaftaran FDA bermaksud kerusi tandas tersebut diluluskan oleh FDA?
Tidak. Pendaftaran penubuhan dan senarai peranti tidak bermaksud kelulusan, kelulusan pra-pasaran (clearance) atau pensijilan oleh FDA.
Adakah setiap kerusi tandas Kelas I memerlukan 510(k)?
Tidak. Banyak jenis peranti Kelas I dikecualikan daripada keperluan 510(k), tetapi kod produk yang betul dan sebarang had kecualian tersebut mesti disemak.
Adakah setiap kerusi tandas Kelas I memerlukan sijil CE daripada Badan Yang Diberi Notis?
Tidak. Peranti Kelas I biasa yang tidak steril dan tanpa fungsi pengukuran secara amnya diisytiharkan sendiri oleh pengilang di bawah MDR. Oleh itu, Pengisytiharan Kesesuaian EU dan dokumentasi teknikalnya adalah sangat penting.
Adakah sijil ISO 13485 mencukupi untuk mengimport produk tersebut?
Tidak. ISO 13485 berkaitan dengan sistem pengurusan kualiti organisasi. Pengelasan produk, dokumentasi teknikal, ujian, pelabelan, pendaftaran, dan tanggungjawab pengimport juga mesti ditangani.
Bolehkah satu fail pematuhan merangkumi beberapa model kerusi tandas?
Satu keluarga produk boleh berkongsi dokumentasi apabila pengelompokannya dibenarkan dari segi teknikal dan perundangan. Fail tersebut mesti dengan jelas mengenal pasti model-model yang dirangkumi serta menangani perbezaan dalam rekabentuk dan risiko yang relevan.
Senarai Kandungan
- Pematuhan Bermula dengan Kegunaan Yang Diniatkan bagi Produk
- Amerika Syarikat: Keperluan FDA untuk Kerusi Tandas
- Kesatuan Eropah: Penandaan CE di bawah MDR
- Apa yang Dibuktikan—dan Tidak Dibuktikan—oleh ISO 13485
- Keperluan Wilayah di Luar Kesatuan Eropah dan Amerika Syarikat
- Senarai Semak Pengesahan Pematuhan Importer
- Kesilapan Kesesuaian Lazim yang Perlu Dihindari oleh Importir
- Bekerja bersama KDB Health
-
Soalan Lazim
- Adakah semua kerusi tandas merupakan peranti perubatan Kelas I?
- Adakah pendaftaran FDA bermaksud kerusi tandas tersebut diluluskan oleh FDA?
- Adakah setiap kerusi tandas Kelas I memerlukan 510(k)?
- Adakah setiap kerusi tandas Kelas I memerlukan sijil CE daripada Badan Yang Diberi Notis?
- Adakah sijil ISO 13485 mencukupi untuk mengimport produk tersebut?
- Bolehkah satu fail pematuhan merangkumi beberapa model kerusi tandas?