 EN
Der Import von Kommode-Stühlen ist nicht allein eine Frage des Preisvergleichs, der Tragfähigkeit und der Lieferzeit. Abhängig von der beabsichtigten Verwendung, dem Design und dem Zielmarkt kann ein Kommode-Stuhl als Medizinprodukt oder als Hilfsmittel reguliert sein.
Für Importeure, Distributoren und Private-Label-Marken sollte die Konformität daher bereits vor der Bestätigung des Produkts, der Verpackung oder der Kaufbestellung geprüft werden. Eine Bescheinigung allein reicht nicht aus. Käufer müssen sicherstellen, dass die Dokumentation sich auf genau das zu importierende Produkt bezieht und dass Hersteller, Importeur und lokaler Bevollmächtigter ihre jeweiligen Verantwortlichkeiten kennen.
Dieser Leitfaden erläutert die wichtigsten CE- und FDA-Anforderungen, die professionelle Einkäufer bei der Beschaffung von Kommode-Stühlen prüfen sollten. Er dient als praktische Beschaffungsreferenz und nicht als rechtliche oder behördliche Beratung.
Die Konformität beginnt mit der beabsichtigten Verwendung des Produkts
Zwei Produkte, die sich ähneln, folgen möglicherweise nicht exakt dem gleichen regulatorischen Weg.
Die Klassifizierung kann beeinflusst werden durch:
-
 Vorgesehener Verwendungszweck
-
Produktbehauptungen
-
Statische oder fahrbare Ausführung
-
Manuelle oder motorbetriebene Funktionen
-
Höhenverstellungs- oder Hubmechanismen
-
Transferfunktionen
-
Zielgruppe der Nutzer
-
Sterile oder nicht sterile Lieferung
-
Zusatzkomponenten, die mit dem Stuhl geliefert werden
-
Zielland
Ein herkömmlicher Bettklosettstuhl, ein rollbarer Dusch-Klosettstuhl und ein mechanisch unterstützter Hebestuhl dürfen nicht automatisch als dasselbe Gerät betrachtet werden.
Bevor Importeure eine Konformitätsaussage akzeptieren, sollten sie die Modellnummer, die Angabe zum beabsichtigten Verwendungszweck und die Produktkonfiguration einholen und mit den vom Hersteller bereitgestellten Unterlagen vergleichen.
Vereinigte Staaten: FDA-Anforderungen für Klosettstühle
Ermittlung der richtigen Geräteklassifizierung
Viele herkömmliche Klosettstuhlkonfigurationen unterliegen in den Vereinigten Staaten der Regulierung durch die Food and Drug Administration (FDA) als Geräte der Klasse I. Die genaue Produktkennung und die zutreffende Regelungsnummer hängen jedoch vom Design und vom beabsichtigten Verwendungszweck des Produkts ab.
Die FDA-Datenbank enthält verschiedene Klassifizierungen der Klasse I für Produkte wie:
-
 Hygiene-Adapter und tragbare Klosettstühle
-
 Stühle mit Rollen
-
 Mechanisch verstellbare Stühle
-
 Klosettstuhl-Zubehör für Rollstühle
Importeure sollten nicht davon ausgehen, dass jeder Toilettensessel denselben FDA-Produktcode verwendet. Der Hersteller muss die zutreffende Klassifizierung ermitteln, indem er die FDA-Produktklassifikationsdatenbank und die beabsichtigte Verwendung des Geräts prüft.
Komplexere Produkte – darunter motorisch betriebene Hebevorrichtungen oder Produkte mit zusätzlichen medizinischen Aussagen – können einem anderen regulatorischen Weg folgen.
Prüfen Sie, ob das Gerät von der 510(k)-Vorabmeldung befreit ist
Die meisten medizinischen Geräte der Klasse I sind von der 510(k)-Vorabmeldung befreit, doch gilt diese Befreiung nicht uneingeschränkt.
Der korrekte Vorgang lautet:
-
Ermitteln Sie den zutreffenden FDA-Produktcode und die zugehörige Verordnungsnummer.
-
Prüfen Sie in der Klassifikationsdatenbank die Geräteklasse.
-
Stellen Sie sicher, ob der konkrete Gerätetyp von der 510(k)-Vorabmeldung befreit ist.
-
Überprüfen Sie alle Einschränkungen hinsichtlich der Befreiung.
-
Ermitteln Sie, welche allgemeinen Kontrollen und Anforderungen an das Qualitätsmanagementsystem weiterhin gelten.
Eine 510(k)-Befreiung bedeutet nicht, dass das Produkt von sämtlichen FDA-Anforderungen befreit ist.
Betriebsregistrierung und Geräteverzeichnis
Sofern zutreffend, muss ein ausländischer Hersteller, der medizinische Geräte in die Vereinigten Staaten exportiert, Die FDA-Betriebsregistrierung durchführen und die betreffenden Geräte verzeichnen .
Ein ausländischer Betrieb muss zudem einen US-Bevollmächtigten benennen. Der erste US-Importeur trägt gesonderte Verantwortlichkeiten und muss die ausländischen Hersteller identifizieren, deren Geräte er einführt.
Importeure sollten prüfen:
-
 Den rechtlichen Namen des registrierten Betriebs
-
 Registrierungsstatus für das aktuelle Registrierungsjahr
-
 Geräteverzeichnisinformationen
-
 Anwendbarer Produktcode
-
 US-Bevollmächtigter – Informationen
-
 Verantwortlichkeiten des Erstimporteurs
-
 Konsistenz zwischen dem im Verzeichnis aufgeführten Hersteller und den Handelsdokumenten
Die Registrierung eines Betriebs und die Eintragung eines Geräts bei der FDA bedeuten nicht, dass die FDA den Betrieb oder das Produkt genehmigt, freigegeben oder zertifiziert hat. Werbematerialien dürfen nicht Formulierungen wie „FDA-zertifiziert“ verwenden, nur weil eine Registrierung oder Eintragung vorliegt.
Anforderungen an das Qualitätsmanagement gemäß QMSR
Der FDA-Vorschrift zum Qualitätsmanagementsystem trat am 2. Februar 2026 in Kraft. Die QMSR änderte Titel 21 CFR Teil 820 und übernahm ISO 13485:2016 durch Verweisung, ergänzt um zusätzliche, spezifische Anforderungen der FDA.
Die für einen bestimmten Hersteller oder ein bestimmtes Gerät geltenden Anforderungen hängen von der Klassifizierung und allen relevanten Ausnahmen ab.
Importeure sollten prüfen, ob der Hersteller angemessene Kontrollen für folgende Bereiche aufrechterhält:
-
 Dokumenten- und Aufzeichnungsmanagement
-
 Lieferantenauswahl
-
 Eingangsprüfung der Materialien
-
 Produktionskontrollen
-
 Produktidentifikation und Rückverfolgbarkeit
-
 Nichtkonforme Produkte
-
 Beschwerdebearbeitung
-
 Korrektur- und Vorbeugemaßnahmen
-
 Risikomanagement
-
 Verantwortlichkeiten nach dem Inverkehrbringen
Ein ISO-13485-Zertifikat ist ein nützlicher Nachweis für ein strukturiertes Qualitätsmanagementsystem; Importeure sollten jedoch den Geltungsbereich, die zertifizierende Stelle, die Gültigkeit und die Relevanz für den Fertigungsstandort weiterhin bestätigen.
Kennzeichnung und Importinformationen
Das Produkt und die Verpackung müssen den geltenden US-Kennzeichnungsvorschriften entsprechen. Je nach Gerät und Distributionsmodell muss das Kennzeichnungspaket möglicherweise folgende Aspekte berücksichtigen:
-
 Herstellerkennung
-
 Geräteidentität
-
 Verwendungszweck
-
 Gebrauchsanweisung
-
 Warnhinweise und Vorsichtsmaßnahmen
-
 Modell- oder Katalognummer
-
 Charge- oder andere Rückverfolgbarkeitsinformationen
-
 Angaben zum US-Importeur, falls zutreffend
-
 Herkunftskennzeichnung
-
 Anforderungen an die eindeutige Geräteidentifikation (UDI), falls zutreffend
Die bei der Einfuhranmeldung eingereichten Angaben müssen mit der Herstellerregistrierung, der Geräteauflistung, dem Produktcode und den Versanddokumenten übereinstimmen. Unvollständige oder widersprüchliche Angaben können zu Verzögerungen bei der Prüfung oder zur Festsetzung am Hafen führen.
Europäische Union: CE-Kennzeichnung gemäß der MDR
Medizinprodukte, die auf dem EU-Markt in Verkehr gebracht werden, müssen den Anforderungen der VERORDNUNG (EU) 2017/745 .
Viele Standard-Kommode-Stühle ohne aktive Funktionen werden im Allgemeinen als Klasse-I-Geräte gemäß der MDR eingestuft. Die endgültige Klassifizierung muss jedoch auf dem vorgesehenen Verwendungszweck des Produkts sowie den Klassifizierungsregeln in Anhang VIII beruhen.
Das Hinzufügen von Rädern verschiebt einen Toilettensessel nicht automatisch in eine höhere EU-Risikoklasse. Ein rollbarer Dusch-Toilettensessel kann weiterhin Klasse I sein, abhängig von seiner bestimmungsgemäßen Verwendung und seinem Design. Produkte mit motorisch betätigten Hebefunktionen, aktiven therapeutischen Funktionen oder anderen Merkmalen mit höherem Risiko erfordern eine gesonderte Klassifizierungsbeurteilung.
Benötigt ein Kommode-Stuhl der Klasse I eine Benannte Stelle?
Für ein gewöhnliches Gerät der Klasse I, das nicht steril und ohne Messfunktion bereitgestellt wird, führt der Hersteller im Allgemeinen die Konformitätsbewertung selbst durch und stellt die EU-Konformitätserklärung ohne regelmäßige Beteiligung einer Benannten Stelle aus.
Die Beteiligung einer Benannten Stelle gilt für bestimmte Untergruppen der Klasse I, darunter sterile Geräte, Geräte mit einer Messfunktion und wiederverwendbare chirurgische Instrumente, innerhalb des durch die MDR festgelegten Anwendungsbereichs.
Daher sollten Importeure nicht automatisch für jeden gewöhnlichen Klasse-I-Toilettenstuhl ein „CE-Zertifikat mit einer Nummer der benannten Stelle“ anfordern. Für viele solcher Produkte ist die wesentliche Konformitätsdokumentation die EU-Konformitätserklärung des Herstellers.
Technische Dokumentation für die CE-Kennzeichnung
Der Hersteller muss eine technische Dokumentation über das Gerät und dessen Konformität mit der MDR führen.
Die Datei enthält normalerweise:
-
 Produkt- und Modellidentifizierung
-
 Bestimmungsgemäßer Verwendungszweck und Zielgruppe
-
 Begründung der Geräteklassifizierung
-
 Konstruktionszeichnungen und Spezifikationen
-
 Stückliste
-
 Fertigungsinformationen
-
 Prüfliste der allgemeinen Sicherheits- und Leistungsanforderungen
-
 Dokumentation zum Risikomanagement
-
 Verifikations- und Validierungsberichte
-
 Geltende Normen
-
 Klinische-Evaluationsdokumentation
-
 Kennzeichnung und Gebrauchsanweisung
-
 Plan zur Überwachung nach dem Inverkehrbringen
-
 Verfahren für Vigilanz und korrektive Maßnahmen
-
 EU-Konformitätserklärung
Die dem Importeur bereitgestellten Dokumente müssen das genaue Modell oder die Produktfamilie identifizieren, die gekauft wird. Eine Erklärung, die für ein nicht verwandtes Produkt ausgestellt wurde, belegt keine Konformität des bestellten Kommode-Stuhls.
Risikomanagement und Produktprüfung
Das Risikomanagement muss das Gerät während seines erwarteten Lebenszyklus abdecken. Relevante Risiken können umfassen:
-
 Strukturelle Instabilität
-
 Ausfall der Höhenverstellmechanismen
-
 Ausfall der Räder oder Bremsen
-
 Übermäßige Durchbiegung unter Last
-
 Einklemm- oder Eingriffstellen
-
 Scharfe Kanten
-
 Falsche Montage
-
 Materialbedingte Risiken
-
 Reinigungs- und Kreuzkontaminationsrisiken
-
 Vorhersehbare Fehlanwendung
ISO 14971 wird üblicherweise als Rahmenwerk für das Risikomanagement medizinischer Geräte verwendet.
Für Hilfsmittel zur Körperpflege ISO 17966 legt Anforderungen und Prüfverfahren fest, die Produktgruppen wie stationäre und mobile Toilettsessel sowie Duschstühle umfassen. Die jeweils geltende Ausgabe, das zutreffende Prüfprogramm sowie die marktspezifischen Anforderungen sind für das betreffende Produkt zu bestätigen.
Importeure sollten modellspezifische Prüfberichte anfordern, anstatt eine allgemeine Aussage zu akzeptieren, wonach die gesamte Produktreihe getestet worden sei.
Verantwortlichkeiten des bevollmächtigten Vertreters und des Importeurs in der EU
Ein Hersteller mit Sitz außerhalb der Europäischen Union muss gemäß der MDR gegebenenfalls einen bevollmächtigten Vertreter in der EU benennen.
Der EU-Importeur hat zudem eigene Verpflichtungen. Vor dem Inverkehrbringen eines Geräts sollte der Importeur unter anderem folgende Punkte prüfen:
-
 CE Kennzeichnung
-
 EU-Konformitätserklärung
-
 Herstellerkennung
-
 Bevollmächtigter Vertreter in der EU
-
 Erforderliche Kennzeichnung und Gebrauchsanweisungen
-
 UDI-Informationen, sofern anwendbar
-
 Registrierungsanforderungen
-
 Lagerungs- und Transportbedingungen
-
 Verfahren für Beschwerden und Unkonformitäten
Die Dokumentation des Herstellers entbindet den Importeur nicht von seiner Verpflichtung, eigene regulatorische Prüfungen durchzuführen.
Was die ISO 13485 beweist – und was nicht
Die ISO 13485:2016 ist eine Norm für Qualitätsmanagementsysteme von Organisationen, die Medizinprodukte herstellen. Sie ist keine Produktzertifizierung und beweist allein genommen nicht, dass ein bestimmter Toilettstuhl den Anforderungen der EU oder der USA entspricht.
Ein gültiges ISO-13485-Zertifikat kann belegen, dass die zertifizierte Organisation innerhalb des angegebenen Geltungsbereichs ein dokumentiertes Qualitätsmanagementsystem betreibt.
Einführer sollten prüfen:
-
 Name und Adresse der zertifizierten Organisation
-
 Abdeckung der Fertigungsstätte
-
 Zertifizierungsumfang
-
 Zertifikatsnummer
-
 Ausstellungs- und Ablaufdatum
-
 Angaben zur Akkreditierung und zum Zertifizierungsstellen
-
 Ob die Produktkategorie innerhalb des angegebenen Geltungsbereichs liegt
Das stärkste Konformitätspaket kombiniert ein relevantes Qualitätsmanagementsystem mit produktbezogener Klassifizierung, Risikomanagement, Prüfung, Kennzeichnung sowie Dokumentation für den Marktzugang.
Regionale Anforderungen außerhalb der EU und der Vereinigten Staaten
Die CE-Kennzeichnung oder die FDA-Registrierung darf nicht als universelle Zulassung für jeden Markt angesehen werden.
Beispielsweise betreibt Saudi-Arabien ein System zur Zulassung medizinischer Geräte, das von der saudischen Behörde für Lebensmittel und Arzneimittel (Saudi Food and Drug Authority) verwaltet wird. Andere Golfstaaten, Länder des Nahen Ostens, Asiens und Lateinamerikas stellen jeweils eigene Anforderungen an die Registrierung, die Benennung eines lokalen Vertreters, die Kennzeichnung oder den Import.
MDSAP kann es ermöglichen, dass eine anerkannte Prüforganisation eine einzige Prüfung durchführt, die die Anforderungen der beteiligten Aufsichtsbehörden abdeckt. Dies ersetzt jedoch nicht automatisch die Produktregistrierung oder die Zulassung zum Vertrieb in jedem einzelnen Land.
Verpackungs- und Umweltanforderungen können zudem unabhängig von den Vorschriften für Medizinprodukte gelten. Importeure, die in europäischen Ländern verkaufen, sollten die jeweils geltenden Verpflichtungen zur Verpackungsregistrierung, zur Herstellerverantwortung und zur Berichterstattung in jedem Zielmarkt prüfen.
Prüfliste zur Einhaltung durch den Importeur
Bevor eine Großbestellung bestätigt wird, sollten Importeure die folgenden Prüfungen abschließen.
1. Identifizieren Sie das genaue Produkt
Notieren Sie die Modellnummer, Konfiguration, Zubehörteile, den vorgesehenen Verwendungszweck und den Zielmarkt.
2. Bestätigen Sie die Klassifizierung
Bitten Sie den Lieferanten, die Begründung für die Klassifizierung, den anwendbaren Produktcode oder die MDR-Regel sowie den regulatorischen Weg für genau dieses Modell anzugeben.
3. Überprüfen Sie den Hersteller
Stellen Sie sicher, dass der im Dokumentationsmaterial genannte rechtliche Hersteller mit der Produktkennzeichnung, der Erklärung, der Rechnung und der Fertigungsvereinbarung übereinstimmt.
4. Prüfen Sie die Marktzugangsunterlagen
Fordern Sie je nach Markt die jeweils geltenden Unterlagen an, beispielsweise:
-
 EU-Konformitätserklärung
-
 MDR-Klassifizierungsbegründung
-
 Angaben zum EU-bevollmächtigten Vertreter
-
 FDA-Betriebsregistrierung und Geräteverzeichnis-Informationen
-
 Anwendbarer US-Produktcode
-
 ISO-13485-Zertifikat
-
 Lokale Registrierung oder Zulassung für den Vertrieb
5. Produktbezogene technische Nachweise prüfen
Fordern Sie relevante Zusammenfassungen oder Berichte an, die Folgendes abdecken:
-
 Stabilität
-
 Statische Festigkeit
-
 Haltbarkeit
-
 Belastungstests
-
 Verstellmechanismen
-
 Räder und Bremsen
-
 Materialverträglichkeit
-
 Risikomanagement
-
 Kennzeichnung
-
 Gebrauchsanweisung
6. Dokumentenkonformität prüfen
Die Modellnummer, der Herstellername und die Produktbeschreibung müssen in Zertifikaten, Erklärungen, Prüfberichten, Kennzeichnungen und Handelsdokumenten konsistent sein.
7. Änderungsmanagement bewerten
Fragen Sie, wie der Lieferant Änderungen an Materialien, Komponenten, Unterauftragnehmern, Konstruktion und Kennzeichnung verwaltet. Eine nicht genehmigte Änderung kann die Gültigkeit bestehender Prüfnachweise oder behördlicher Unterlagen beeinträchtigen.
8. Lieferanten bei Bedarf auditieren
Für strategische oder hochvolumige Projekte führen Sie eine Vor-Ort- oder Remote-Auditierung des Lieferanten durch, die Produktion, Eingangsprüfung, Rückverfolgbarkeit, Prüfungen, Kontrolle nichtkonformer Produkte sowie Beschwerdebehandlung umfasst.
Fachkundige Einkäufer können außerdem unseren Leitfaden zu so bewerten Sie einen OEM-Hersteller von medizinischen Geräten vor der Auswahl eines langfristigen Partners konsultieren.
Häufige Konformitätsfehler, die Importeure vermeiden sollten
Importeure sollten vorsichtig sein, wenn ein Lieferant:
-
 Die FDA-Registrierung als FDA-Zulassung oder -Zertifizierung beschreibt
-
 Ein einziges Dokument für nicht zusammenhängende Modelle verwendet
-
 Die anwendbare Produktcode- oder MDR-Klassifizierung nicht erläutern kann
-
 Ein abgelaufenes oder nicht überprüfbares ISO-13485-Zertifikat vorlegt
-
 Bietet ein generisches CE-Dokument ohne Modellidentifizierung an
-
 Behauptet, dass jedes Gerät der Klasse I denselben Zulassungsweg verfolgt
-
 Kann keine produktbezogenen Prüfnachweise vorlegen
-
 Verwendet das Logo oder die Nummer einer benannten Stelle ohne triftigen Grund
-
 Ändert Komponenten, ohne die Risiko- und technische Dokumentation zu aktualisieren
-
 Behandelt die CE-Kennzeichnung als automatische Zulassung für Nicht-EU-Märkte
Diese Warnsignale beweisen nicht zwangsläufig eine Nichteinhaltung, erfordern jedoch weitere Untersuchungen, bevor eine Bestellung aufgegeben wird.
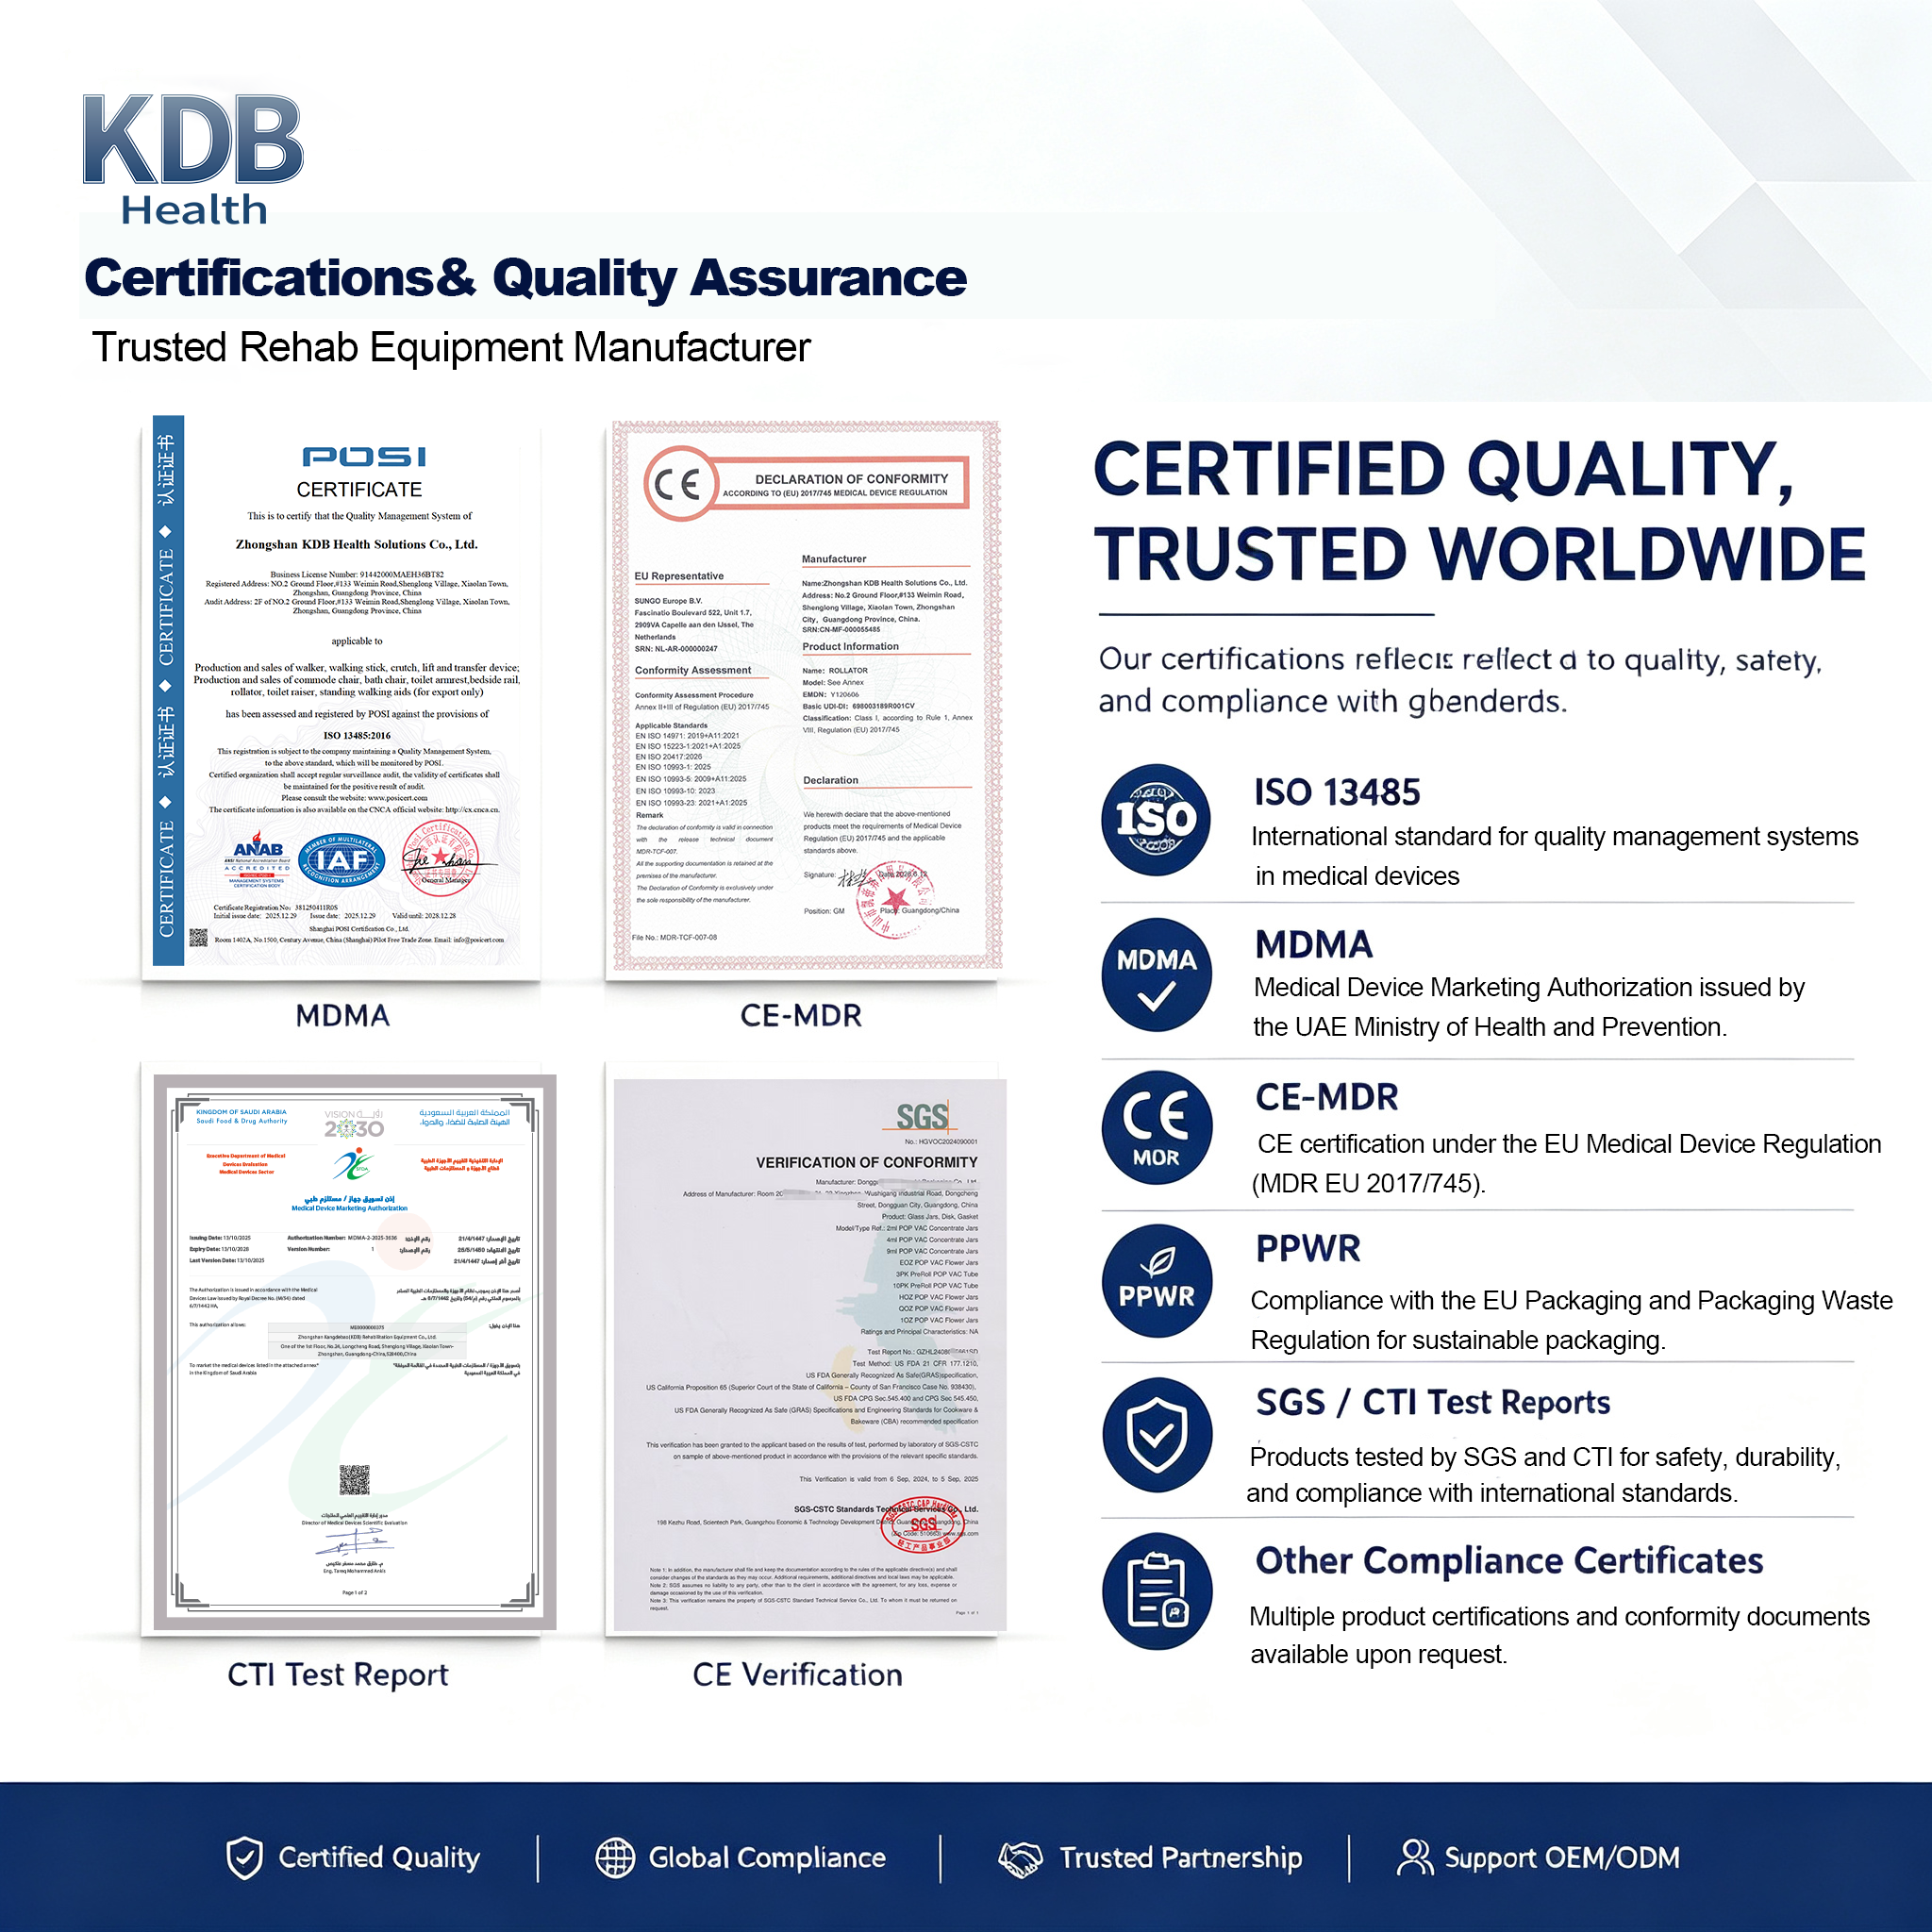
Zusammenarbeit mit KDB Health
KDB Health unterstützt Gesundheitsdistributoren, Importeure, Private-Label-Marken und institutionelle Käufer bei der Beschaffung von Toilettsesseln und verwandter Rehabilitationsausrüstung.
Unsere Produkt- und Fertigungsunterstützung umfasst:
-
 ISO-13485-Qualitätsmanagementprozesse
-
 Koordinierung produktbezogener Dokumentation
-
 Unterstützung bei der EU-Konformitätserklärung für anwendbare Modelle
-
 Unterstützung bei Risikomanagement und technischer Dokumentation
-
 Koordinierung modellspezifischer Prüfungen
-
 Anpassung von Kennzeichnung und Bedienungsanleitung
-
 OEM- und ODM-Entwicklung
-
 Dokumentationsunterstützung für qualifizierte regionale Projekte
Die verfügbaren Dokumente hängen vom Produktmodell, der Konfiguration und dem Zielmarkt ab. Käufer sollten zu Projektbeginn das Zielland und den beabsichtigten Vertriebskanal angeben, damit die entsprechenden Anforderungen vor der Produktion geprüft werden können.
Erforschen Sie unsere bettklo-Produktsortiment einsehen oder wenden Sie sich an das KDB Health-Team für Produktspezifikationen, Informationen zur Verfügbarkeit von Konformitätsdokumenten, Kataloge, MOQ-Angaben und ein maßgeschneidertes Angebot.
Häufig gestellte Fragen
Sind alle Toilettensessel Medizinprodukte der Klasse I?
Viele herkömmliche Toilettstühle werden in den Vereinigten Staaten und der Europäischen Union als Geräte der Klasse I eingestuft, doch die Einstufung hängt von der beabsichtigten Verwendung, dem Design, den Funktionen und den jeweiligen lokalen Vorschriften ab. Jedes Modell ist einzeln zu bewerten.
Bedeutet die Registrierung bei der FDA, dass ein Toilettstuhl von der FDA zugelassen ist?
Nein. Die Registrierung des Unternehmens und die Auflistung des Geräts stellen keine Zulassung, Freigabe oder Zertifizierung durch die FDA dar.
Erfordert jeder Toilettstuhl der Klasse I eine 510(k)-Zulassung?
Nein. Viele Gerätetypen der Klasse I sind von der 510(k)-Anforderung ausgenommen; dennoch müssen der richtige Produktcode sowie etwaige Einschränkungen der Ausnahmeregelung geprüft werden.
Benötigt jeder Toilettstuhl der Klasse I ein CE-Zertifikat einer benannten Stelle?
Nein. Ein gewöhnliches, nicht steriles Gerät der Klasse I ohne Messfunktion wird in der Regel vom Hersteller gemäß der MDR selbst erklärt. Daher sind seine EU-Konformitätserklärung und die technische Dokumentation besonders wichtig.
Reicht ein ISO-13485-Zertifikat aus, um das Produkt einzuführen?
Nein. Die ISO 13485 betrifft das Qualitätsmanagementsystem der Organisation. Die Produktklassifizierung, die technische Dokumentation, die Prüfungen, die Kennzeichnung, die Registrierung sowie die Verpflichtungen des Importeurs müssen ebenfalls berücksichtigt werden.
Kann eine Konformitätsakte mehrere Modellvarianten von Toilettensesseln abdecken?
Eine Produktfamilie darf Dokumentation gemeinsam nutzen, sofern die Gruppierung technisch und regulatorisch gerechtfertigt ist. Die Akte muss die abgedeckten Modelle eindeutig benennen und die relevanten Unterschiede hinsichtlich Konstruktion und Risiko berücksichtigen.
Inhaltsverzeichnis
- Die Konformität beginnt mit der beabsichtigten Verwendung des Produkts
- Vereinigte Staaten: FDA-Anforderungen für Klosettstühle
- Europäische Union: CE-Kennzeichnung gemäß der MDR
- Was die ISO 13485 beweist – und was nicht
- Regionale Anforderungen außerhalb der EU und der Vereinigten Staaten
-
Prüfliste zur Einhaltung durch den Importeur
- 1. Identifizieren Sie das genaue Produkt
- 2. Bestätigen Sie die Klassifizierung
- 3. Überprüfen Sie den Hersteller
- 4. Prüfen Sie die Marktzugangsunterlagen
- 5. Produktbezogene technische Nachweise prüfen
- 6. Dokumentenkonformität prüfen
- 7. Änderungsmanagement bewerten
- 8. Lieferanten bei Bedarf auditieren
- Häufige Konformitätsfehler, die Importeure vermeiden sollten
- Zusammenarbeit mit KDB Health
-
Häufig gestellte Fragen
- Sind alle Toilettensessel Medizinprodukte der Klasse I?
- Bedeutet die Registrierung bei der FDA, dass ein Toilettstuhl von der FDA zugelassen ist?
- Erfordert jeder Toilettstuhl der Klasse I eine 510(k)-Zulassung?
- Benötigt jeder Toilettstuhl der Klasse I ein CE-Zertifikat einer benannten Stelle?
- Reicht ein ISO-13485-Zertifikat aus, um das Produkt einzuführen?
- Kann eine Konformitätsakte mehrere Modellvarianten von Toilettensesseln abdecken?