 EN
コモードチェアの輸入は、単に価格、耐荷重、納期を比較すればよいというわけではありません。製品の用途、デザイン、ターゲット市場によって、コモードチェアは医療機器または介助用具として規制される場合があります。
輸入業者、卸売業者、プライベートラベルブランドにとって、製品・包装・発注の確定前に、コンプライアンスの評価を行う必要があります。単なる証明書の有無では不十分です。購入者は、その証明書が実際に輸入しようとする製品に適用されることを確認するとともに、製造元、輸入元、および現地代理店がそれぞれ果たすべき責任を正しく理解していることを確認しなければなりません。
本ガイドでは、プロのバイヤーがコモードチェアを調達する際に確認すべき主なCEおよびFDA要件について解説します。これは、法的・規制上の助言ではなく、実務的な調達参考資料として作成されたものです。
コンプライアンスは、製品の「想定用途」から始まります
見た目が似ている2つの製品でも、必ずしも同じ規制上の承認ルートをたどるとは限りません。
分類は以下の要素によって影響を受ける場合があります:
-
 想定される用途
-
商品に関する表示
-
固定式または車輪付き構造
-
手動式または電動式機能
-
高さ調整機能またはリフト機構
-
移乗機能
-
対象ユーザー層
-
滅菌済みまたは非滅菌での供給
-
椅子に付属するアクセサリー
-
対象国
従来型のベッドサイド・コモデ、車輪付きシャワーコモデチェア、および機械式リフティング機能付きチェアは、自動的に同一の医療機器と見なしてはなりません。
輸入業者は、適合性に関する主張を受諾する前に、必ず型番、用途声明書、および製品構成を入手し、メーカーから提供された文書と照合しなければなりません。
米国:コモデチェアに関するFDAの要件
適切な医療機器分類を特定する
多くの従来型コモデチェアは、米国食品医薬品局(FDA)により第I類医療機器として規制されています。ただし、正確な製品コードおよび規制番号は、製品の設計および想定用途によって異なります。
FDAの記録には、以下のような製品について異なる第I類分類が含まれています:
-
 衛生用アダプターおよび携帯型コモデチェア
-
 キャスター付きチェア
-
 機械式可動式チェア
-
 車椅子用コモデアタッチメント
輸入業者は、すべてのベッド型便器椅子が同じFDA製品コードを使用していると想定してはなりません。製造業者は、 FDA製品分類データベース および該当医療機器の用途を確認し、適用される分類を判断する必要があります。
電動式リフティング機能を備えるものや、その他の医療的効能を謳うなど、より複雑な製品については、異なる規制上の承認ルートが適用される場合があります。
該当医療機器が510(k)事前通知免除対象かどうかを確認する
ほとんどのクラスI医療機器は510(k)事前通知から免除されますが、この免除は一律に適用されるわけではありません。
正しい手順は以下のとおりです:
-
該当するFDA製品コードおよび規則番号を特定する。
-
分類データベースを参照し、該当医療機器のクラスを確認する。
-
当該医療機器の種別が510(k)事前通知免除対象であるかどうかを確認する。
-
免除の制限事項を確認してください。
-
適用される一般管理規則および品質システム要件を特定してください。
510(k)免除は、当該製品がFDAのすべての要件から免除されることを意味するものではありません。
事業所登録および医療機器届出
該当する場合、米国へ医療機器を輸出する外国メーカーは、以下の手続きを完了する必要があります。 FDAへの事業所登録および医療機器の届出 対象となる医療機器について行う必要があります。
外国事業所は、米国内代理人(U.S. Agent)を指名する必要があります。また、米国における最初の輸入業者(初期輸入業者)には別途責任が課され、自社が輸入する医療機器の外国メーカーを特定しなければなりません。
輸入業者は、以下の事項を確認すべきです。
-
 登録済み事業所の正式名称
-
 当年度の登録状況
-
 医療機器登録情報
-
 該当する製品コード
-
 米国代理人情報
-
 初回輸入業者の責任
-
 登録された製造業者と商業文書との整合性
FDAによる事業所登録および医療機器登録は、当該事業所または製品がFDAによって承認・認証・クリアされたことを意味するものではありません。登録または登録情報があるという事実のみを根拠に、「FDA認証済み」などの表現をマーケティング資料で使用してはなりません。
QMSRに基づく品質管理要件
この FDA品質管理システム規則(QMSR) 2026年2月2日から施行されます。QMSRは、21 CFR Part 820を改正し、ISO 13485:2016を引用するとともに、FDA独自の追加要件を盛り込んでいます。
特定の製造業者または医療機器に適用される要件は、その分類および関連する免除事項によって異なります。
輸入業者は、製造業者が以下の項目について適切な管理体制を維持しているかを評価する必要があります。
-
 文書および記録の管理
-
 サプライヤー認定
-
 入荷材料検査
-
 生産管理
-
 製品の識別とトレーサビリティ
-
 不適合品
-
 苦情処理
-
 是正措置および予防措置
-
 リスク管理
-
 上市後における責任
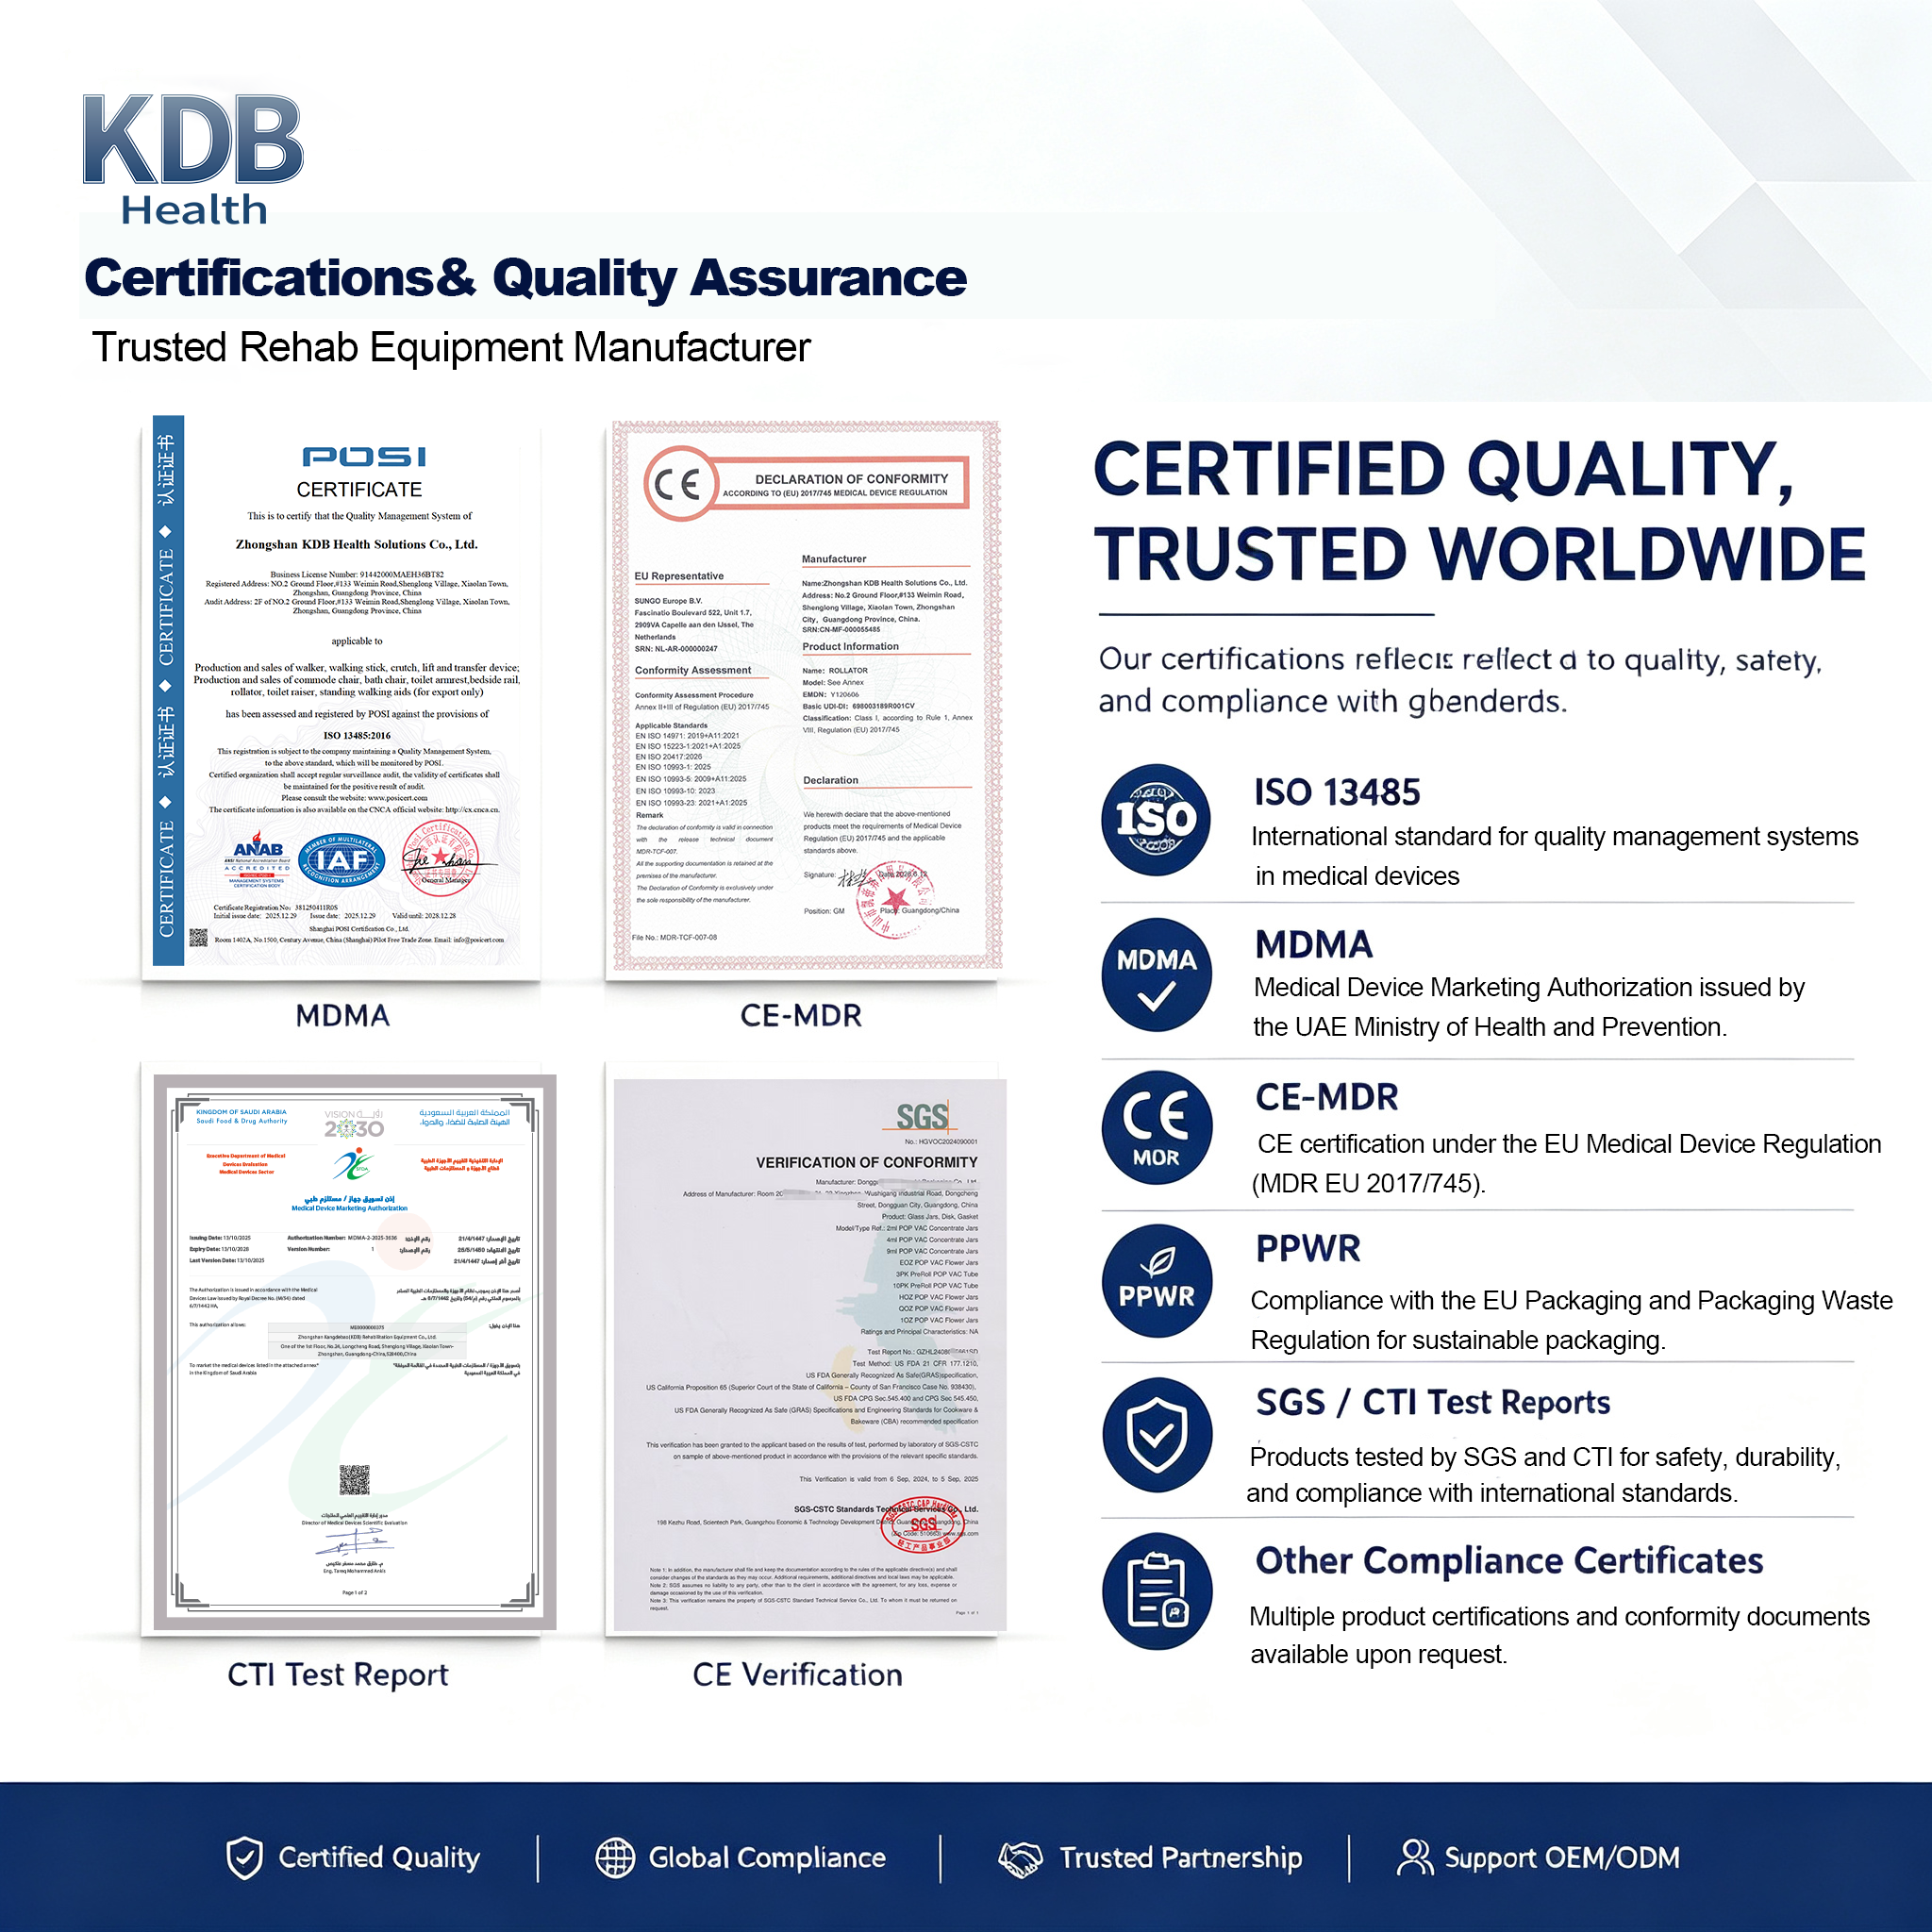
ISO 13485認証証明書は、体系的な品質マネジメントシステムを有していることの有力な証拠となりますが、輸入業者は、その適用範囲、発行認証機関、有効性および製造現場への適用性を、引き続き確認する必要があります。
表示および輸入に関する情報
製品および包装は、米国で適用される表示に関する要件を満たす必要があります。医療機器の種類および流通形態に応じて、表示パッケージには以下の項目が含まれる必要がある場合があります。
-
 製造業者識別
-
 医療機器の識別
-
 用途
-
 使用説明書
-
 警告および注意事項
-
 型式またはカタログ番号
-
 ロット番号その他のトレーサビリティ情報
-
 米国における輸入業者情報(該当する場合)
-
 原産地表示
-
 医療機器個別識別(UDI)要件(該当する場合)
輸入申告時に提出する情報は、製造業者の登録情報、医療機器のリスト登録、製品コードおよび出荷書類と一致していなければなりません。不完全または矛盾した情報は、審査の遅延や港湾での留置を招く可能性があります。
欧州連合(EU):医療機器規則(MDR)に基づくCEマーク表示
EU市場に投入される医療機器は、以下の規制を遵守しなければなりません。 規則(EU)2017/745 .
多くの標準的な非電動コモードチェアは、一般にMDRに基づきクラスIの医療機器として評価されます。ただし、最終的な分類は、製品の予定用途および附属書VIIIに定められた分類ルールに基づいて決定する必要があります。
車輪を追加したからといって、トilet兼シャワーチェアが自動的にEUのリスク分類でより高いクラスに分類されるわけではありません。車輪付きのシャワートイレチェアでも、その用途や設計次第では依然としてクラスIのままとなる場合があります。電動式リフト機能、能動的療法機能、またはその他の高リスク要素を備える製品については、個別のリスク分類評価が必要です。
クラスIのトilet兼シャワーチェアには公告機関(ノティファイドボディ)の関与は必要ですか?
非滅菌状態で供給され、測定機能を有さない一般的なクラスI医療機器の場合、製造業者が通常、適合性評価を自ら実施し、EU適合宣言を発行します。この際、公告機関の常時関与は不要です。
公告機関の関与は、特定のクラスIサブカテゴリー(例:滅菌状態で供給される医療機器、測定機能を有する医療機器、再使用可能な外科用器具など)に適用され、その範囲は医療機器規則(MDR)で明確に定められています。
したがって、輸入業者は、通常のクラスI便座式車椅子について一律に「公告機関番号付きCE証明書」を要求すべきではありません。こうした製品の多くにおいて、主要な適合証明書はメーカーによるEU適合宣言です。
CEマーク表示に必要な技術文書
メーカーは、当該医療機器および医療機器規則(MDR)への適合に関する技術文書を整備・保管する必要があります。
通常、以下の内容が含まれます:
-
 製品および型式の識別情報
-
 予定用途および使用者対象
-
 医療機器分類の根拠
-
 設計図面および仕様書
-
 部品表
-
 製造情報
-
 一般安全・性能要件チェックリスト
-
 リスク管理に関する文書
-
 検証および妥当性確認報告書
-
 適用される規格
-
 臨床評価文書
-
 ラベルおよび使用説明書
-
 上市後監視計画
-
 安全性情報収集および是正措置手順
-
 EU適合宣言
輸入業者に提供される書類には、購入される正確な機種または製品ファミリーを明記する必要があります。無関係な製品に対して発行された適合宣言は、注文されたコモードチェアの適合性を証明するものではありません。
リスク管理および製品試験
リスク管理は、医療機器の予想されるライフサイクル全体にわたって実施される必要があります。関連するリスクには以下が含まれます:
-
 構造的な不安定性
-
 高さ調整機構の故障
-
 車輪またはブレーキの故障
-
 荷重下での過度なたわみ
-
 挟まれる箇所や捕われる箇所
-
 鋭いエッジ
-
 誤った組立
-
 材質に起因するリスク
-
 清掃およびクロスコンタミネーションのリスク
-
 予見可能な誤使用
医療機器のリスク管理には、一般的にISO 14971がフレームワークとして用いられます。
個人衛生支援製品については、 ISO 17966が適用されます。 この規格は、固定式および移動式のベッドサイド便座椅子、シャワーチェアなど、特定の製品群について、要求事項および試験方法を定めています。対象製品に適用される規格の版、試験プログラム、および市場要件は、それぞれ確認する必要があります。
輸入業者は、全製品ラインが一括で試験済みであるという一般論ではなく、対象モデルに特化した試験報告書を要求すべきです。
欧州連合(EU)認定代理店および輸入業者の責任
欧州連合(EU)域外に本拠を置く製造業者は、医療機器規則(MDR)により定められた場合、EU認定代理店を任命しなければなりません。
EU輸入業者にも独自の義務があります。医療機器を市場に出荷する前に、輸入業者は以下の事項を確認する必要があります。
-
 CEマーク
-
 EU適合宣言
-
 製造業者識別
-
 EU認定代理店
-
 必要な表示および取扱説明書
-
 該当する場合はUDI情報
-
 登録要件
-
 保管および輸送条件
-
 苦情および不適合対応手順
製造業者が作成した文書によって、輸入業者が自ら行うべき規制上の確認作業の責任が免除されることはありません。
ISO 13485が証明するもの、および証明しないもの
ISO 13485:2016は、医療機器関連組織の品質マネジメントシステム(QMS)に関する国際規格です。これは製品認証ではなく、単独では特定のベッドサイド便器椅子がEUまたは米国の規制要件を満たしていることを証明しません。
有効なISO 13485認証証明書は、認証対象組織が、明記された適用範囲内で文書化された品質マネジメントシステムを運用していることを示す根拠となります。
輸入業者は以下の点を確認すべきです:
-
 認証対象組織の名称および住所
-
 製造現場のカバレッジ(認証対象工場の範囲)
-
 認証範囲
-
 登録番号
-
 発行日および有効期限
-
 認定・認証機関の情報
-
 当該製品カテゴリーが明記された適用範囲に含まれているかどうか
最も確実なコンプライアンス対応パッケージとは、関連する品質マネジメントシステムに加え、製品固有の分類、リスク管理、試験、表示ラベル、市場参入に必要な文書を統合したもののことです。
EUおよび米国以外の地域における要件
CEマークやFDA登録は、すべての市場で通用する万能な承認とはみなしてはなりません。
例えば、サウジアラビアでは、サウジ食品医薬品庁(SFDA)が管轄する「医療機器販売承認制度」が運用されています。その他の湾岸諸国、中東、アジア、中南米の各国・地域でも、それぞれ独自の登録制度、現地代理店の指定要件、表示義務、輸入規制などが定められています。
MDSAP 参加する各国規制当局の要求事項を一括して評価できるよう、公認監査機関による単一監査を認めることもあります。ただし、これは各国における製品登録や販売承認を自動的に代替するものではありません。
医療機器に関する要件とは別に、包装および環境関連の義務が適用される場合もあります。欧州各国へ輸出する輸入業者は、各対象市場における包装登録、生産者責任、報告義務などの適用状況を個別に確認する必要があります。
輸入業者のコンプライアンス確認チェックリスト
大量発注を確定する前に、輸入業者は以下の確認事項を完了する必要があります。
1. 該当製品を正確に特定する
型式番号、構成、付属品、用途、対象市場を記録する。
2. 分類の確認
サプライヤーに対し、当該モデルの分類根拠、適用される製品コードまたはMDRの規則、および規制上の承認ルートを明示するよう依頼する。
3. 製造業者の検証
文書上に記載された法定製造業者が、製品ラベル、宣言書、納品書および製造契約と一致することを確認する。
4. 市場参入に必要な文書の確認
市場に応じて、以下の関連文書を請求する:
-
 EU適合宣言
-
 MDRにおける分類根拠
-
 EU認定代理店の詳細
-
 FDAによる事業所登録および医療機器登録情報
-
 該当する米国製品コード
-
 ISO 13485認証証明書
-
 現地における登録または販売承認
5.製品固有の技術的根拠のレビュー
以下の内容を含む関連要約書または報告書を依頼してください:
-
 安定性
-
 静的強度
-
 耐久性
-
 荷重試験
-
 調整機構
-
 ホイールおよびブレーキ
-
 素材の安全性
-
 リスク管理
-
 標識
-
 使用説明書
6.文書の一貫性の確認
型式名、製造業者名、製品説明は、証明書、適合宣言書、試験報告書、ラベルおよび商業文書のすべてにおいて一致している必要があります。
7.変更管理の評価
サプライヤーが、原材料、部品、下請け業者、設計およびラベリングに関する変更をどのように管理しているかを確認してください。承認されていない変更は、既存の試験結果や規制関連文書の有効性に影響を及ぼす可能性があります。
8. 適切な時期にサプライヤーを監査する
戦略的または大量調達のプロジェクトでは、製造工程、入荷検査、トレーサビリティ、試験、不合格品管理および苦情対応について、現地またはリモートによるサプライヤー監査を実施してください。
プロのバイヤーの方は、長期パートナーを選定する前に、当社の以下のガイドもご参照ください 医療機器OEMメーカーを評価する方法 。
輸入業者が回避すべき一般的なコンプライアンス上の誤り
輸入業者は、サプライヤーが以下のような行動をとる場合に注意が必要です:
-
 FDA登録を、あたかもFDA承認またはFDA認証であるかのように説明する
-
 関連性のない複数の製品モデルを、1枚の文書でカバーしようとする
-
 該当する製品コードやMDR分類について、適切に説明できない
-
 有効期限が切れている、あるいは検証できないISO 13485認証証明書を提示する
-
 型式を特定しない一般的なCE適合証明書を提示する
-
 すべてのクラスI医療機器が同一の承認ルートをたどると主張する
-
 製品固有の試験データを提示できない
-
 正当な理由なく公告機関(Notified Body)のロゴまたは登録番号を使用する
-
 リスク評価書および技術文書の更新を行わず、部品を変更する
-
 CEマークを、EU域外市場における自動的な販売承認と誤解している
これらの警告サインは必ずしも非適合を意味するものではありませんが、発注前にさらに調査を実施する必要があります。
KDBヘルスとの連携
KDBヘルスは、コモードチェアおよび関連リハビリテーション機器の調達を支援しており、医療機器流通業者、輸入業者、プライベートラベルブランド、医療機関などのバイヤーを対象としています。
当社の製品および製造支援サービスには以下が含まれます:
-
 ISO 13485品質マネジメントプロセス
-
 製品固有の文書作成の調整
-
 該当するモデルに対するEU適合宣言のサポート
-
 リスク管理および技術文書のサポート
-
 モデル固有の試験実施の調整
-
 ラベルおよび取扱説明書のカスタマイズ
-
 OEMおよびODM開発
-
 認定済み地域プロジェクト向けの文書サポート
提供可能な文書は、製品モデル、構成、販売先市場によって異なります。購入者は、プロジェクト開始時に対象国および想定される流通チャネルを明示し、生産前に適切な要件を確認できるようご協力ください。
探索する コモデチェア製品ラインナップをご確認いただけます。 または、KDB Healthチームまで製品仕様、適合証明書の入手可否、カタログ、最小発注数量(MOQ)に関する情報、および個別に算出された見積もりについてお問い合わせください。
よくあるご質問
すべてのベッドサイドトイレチェアは、クラスIの医療機器ですか?
従来型のベッドサイド便器椅子の多くは、米国および欧州連合(EU)では第I類医療機器として扱われますが、分類は想定用途、設計、機能、および各国の規制に応じて異なります。各モデルは個別に評価する必要があります。
FDAへの登録とは、そのベッドサイド便器椅子がFDAによって承認されたことを意味しますか?
いいえ。事業所登録および医療機器リスト登録は、FDAによる承認、認証、または適合性証明を意味するものではありません。
すべての第I類ベッドサイド便器椅子は510(k)承認申請が必要ですか?
いいえ。多くの第I類医療機器は510(k)承認申請が免除されていますが、適切な製品コードおよび当該免除の適用制限について、必ず確認してください。
すべての第I類ベッドサイド便器椅子は、公告機関(Notified Body)によるCE証明書を取得する必要がありますか?
いいえ。測定機能を持たず、非滅菌の一般的な第I類医療機器の場合、通常は製造業者がEU医療機器規則(MDR)に基づき自己宣言を行います。このため、EU適合性宣言書および技術文書が特に重要となります。
ISO 13485認証書があれば、当該製品を輸入できるのでしょうか?
いいえ。ISO 13485は、組織の品質マネジメントシステムに関する規格です。製品の分類、技術文書、試験、表示・ラベリング、登録、輸入業者の義務などについても別途対応する必要があります。
1つのコンプライアンスファイルで複数のベッドサイド便器椅子モデルをカバーできますか?
技術的および規制上の根拠が明確な場合、製品ファミリー単位で文書を共用することができます。ただし、該当ファイルには、対象となる各モデルが明確に特定されており、それぞれの設計およびリスクの違いについても適切に言及されている必要があります。