 EN
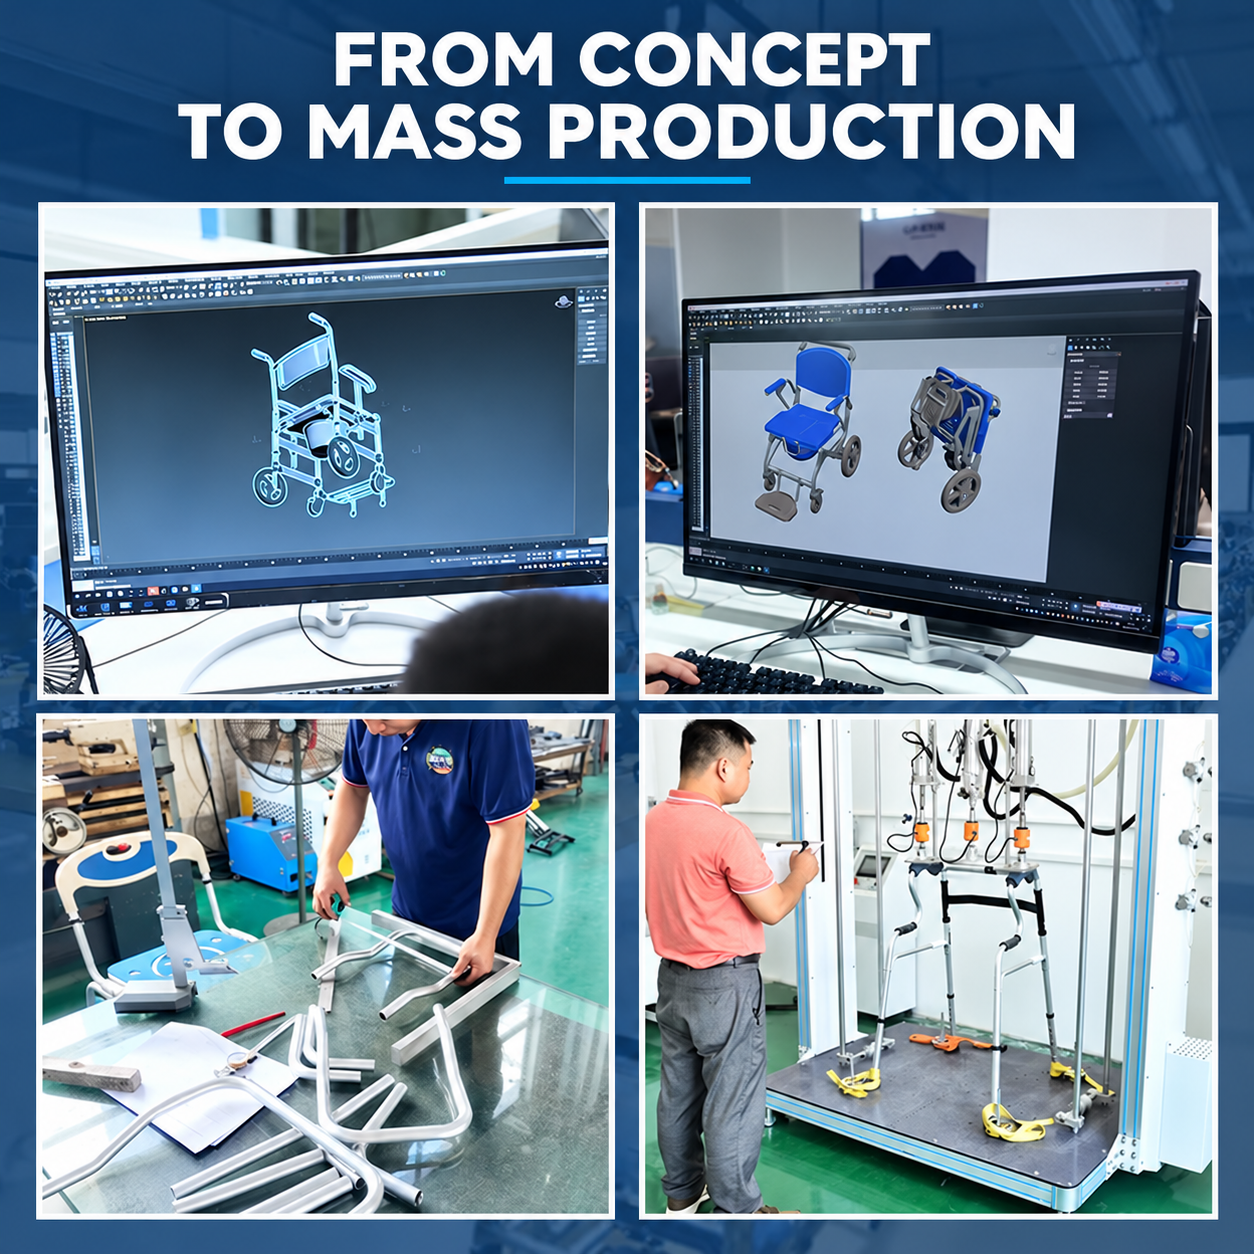
Desenvolver um produto de reabilitação ou cuidados domiciliares envolve muito mais do que transformar um esboço em um item físico.
Para marcas de saúde, distribuidores e equipes de desenvolvimento de produtos, um projeto bem-sucedido deve equilibrar as necessidades dos usuários, a segurança do produto, o posicionamento no mercado, a viabilidade de fabricação, os requisitos regulatórios e a consistência futura da produção.
Um produto pode parecer promissor na fase de conceito, mas tornar-se difícil de fabricar, testar, embalar ou escalar se esses requisitos não forem considerados cedo o suficiente.
Este guia explica o processo de desenvolvimento de equipamentos médicos, desde a breve inicial de mercado até a engenharia, protótipos, validação, produção piloto e fabricação em larga escala.
1. Definir a Necessidade de Mercado e o Uso Pretendido
O desenvolvimento de um produto deve começar com o problema que o produto pretende resolver, não com uma lista de funcionalidades.
Para equipamentos de reabilitação, como cadeiras sanitárias, cadeiras de chuveiro, equipamentos para transferência de pacientes, barras laterais de cama e auxílios para caminhar, a equipe de desenvolvimento deve definir inicialmente:
▪ País ou região-alvo
▪ Grupo de usuários pretendido
▪ Canal de vendas principal
▪ Ambiente de cuidado pretendido
▪ Finalidade do produto e funções esperadas
▪ Faixa de preço-alvo
▪ Quantidades iniciais e futuras de pedidos
▪ Requisitos aplicáveis de acesso ao mercado
Um produto destinado à aquisição institucional pode ter prioridades diferentes daquele desenvolvido para distribuição por e-commerce ou cuidados domiciliares.
Compradores de hospitais e lares de idosos podem priorizar durabilidade, facilidade de limpeza, configurações padronizadas e peças de reposição. Marcas de e-commerce podem concentrar-se mais intensamente em embalagens compactas, montagem simples, diferenciação visual e características do produto que possam ser comunicadas com clareza online.
Definir esses requisitos precocemente evita que o projeto se desenvolva em um produto tecnicamente viável, mas comercialmente inadequado.
2. Converter Necessidades do Usuário em Entradas de Projeto Mensuráveis
Após a oportunidade de mercado ter sido definida, ideias gerais devem ser convertidas em requisitos específicos do produto.
Uma declaração como “a cadeira deve ser mais segura” não é precisa o suficiente para engenharia. A equipe de desenvolvimento precisa determinar o que segurança significa para aquele produto específico.
As entradas de projeto podem abranger:
▪ Função pretendida
▪ Dimensões gerais
▪ Largura e altura do assento
▪ Capacidade de carga-alvo
▪ Material da estrutura
▪ Requisitos de estabilidade
▪ Configuração de rodas e freios
▪ Mecanismos de dobragem ou ajuste
▪ Estruturas de apoio para os braços e para os pés
▪ Necessidades de limpeza e manutenção
▪ Limitações de embalagem
▪ Requisitos de rotulagem e instruções
▪ Normas técnicas aplicáveis
Essas entradas devem ser mensuráveis, internamente coerentes e vinculadas à finalidade prevista do produto.
As orientações da FDA sobre controle de projeto distinguem de forma semelhante entre entradas de projeto, saídas de projeto, verificação e validação. As entradas de projeto descrevem o que o produto deve alcançar, enquanto as etapas posteriores confirmam se o projeto atende a esses requisitos e às necessidades dos usuários previstos.
Na KDB Health, a equipe de desenvolvimento de produtos trabalha com os compradores para esclarecer esses requisitos antes de comprometer recursos em desenhos, protótipos ou ferramentas.
3. Avaliar a viabilidade técnica e comercial
Nem toda funcionalidade solicitada deve avançar diretamente para o desenvolvimento.
Antes de iniciar a engenharia, o fabricante deve avaliar se o conceito é tecnicamente viável, comercialmente realista e adequado para produção em série.
A revisão de viabilidade pode considerar:
▪ Se uma plataforma de produto existente pode ser adaptada
▪ Se é necessário um novo desenvolvimento estrutural
▪ Disponibilidade de materiais e componentes adequados
▪ Requisitos de ferramental
▪ Custo estimado de desenvolvimento
▪ Preço-alvo de aquisição
▪ Volume estimado do pedido
▪ Necessidades de testes e documentação
▪ Eficiência de embalagem e carregamento
▪ Considerações sobre propriedade intelectual
▪ Escalabilidade futura da produção
Esta fase ajuda a determinar se o projeto deve utilizar um modelo existente, modificar uma plataforma estabelecida ou avançar como um novo desenvolvimento ODM.
Utilizar uma estrutura existente pode encurtar o ciclo de desenvolvimento e reduzir o investimento em ferramental. Um novo produto pode oferecer maior diferenciação, mas normalmente exige mais engenharia, testes, ferramental e compromisso comercial.
Os compradores que consideram essas opções podem consultar o nosso guia sobre Desenvolvimento de cadeiras sanitárias OEM e ODM para marcas médicas .
4. Desenvolver o projeto de engenharia
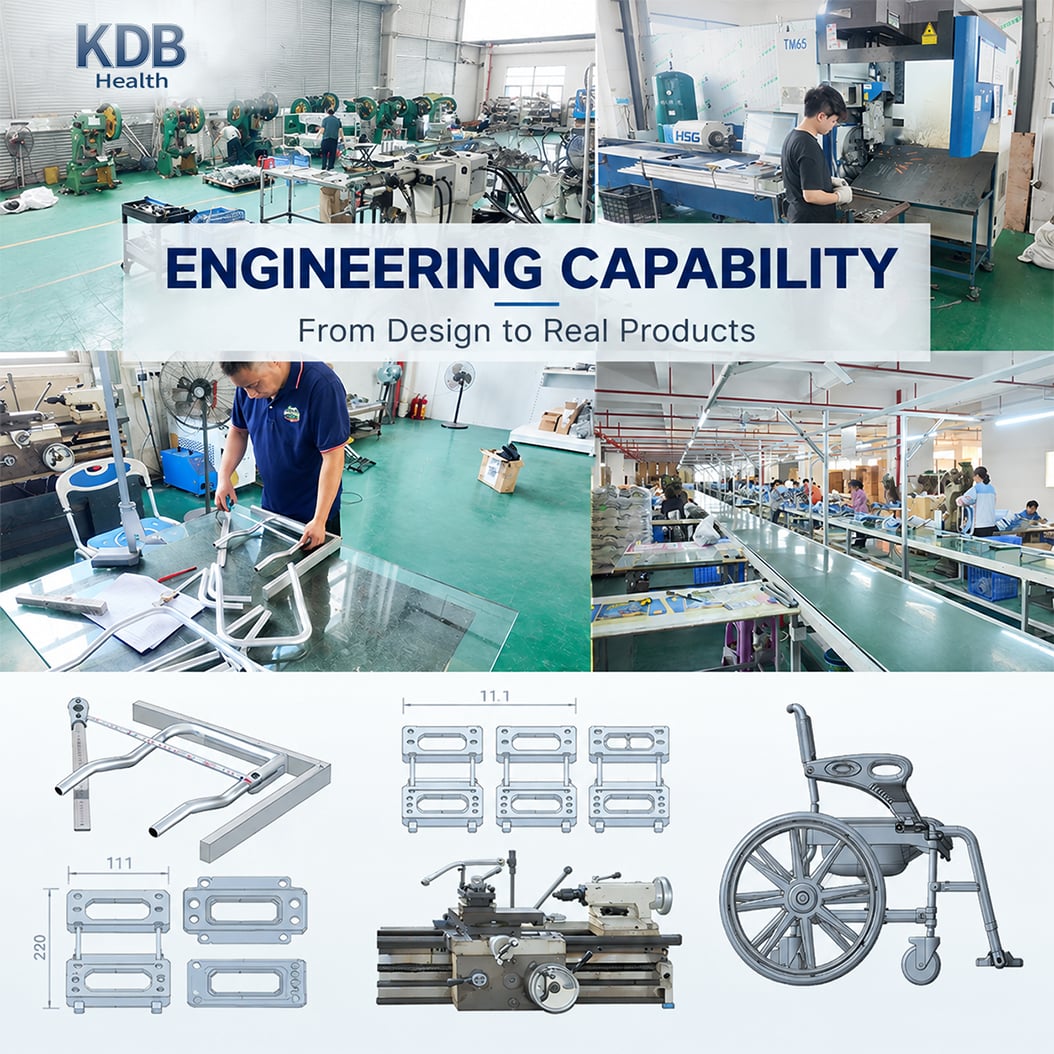
Assim que o conceito e os requisitos forem aprovados, os engenheiros iniciam a tradução do resumo do produto para um projeto controlado.
Consoante o projeto, o trabalho de engenharia pode incluir:
▪ Desenhos bidimensionais
▪ Modelos CAD tridimensionais
▪ Dimensões e tolerâncias do produto
▪ Especificações dos materiais
▪ Seleção de componentes
▪ Cálculos estruturais
▪ Mecanismos de dobragem e bloqueio
▪ Disposição das rodas e travões
▪ Métodos de montagem
▪ Considerações sobre embalagem
▪ Análise preliminar de riscos
Numa cadeira sanitária ou numa cadeira de duche, alterar uma única dimensão pode influenciar várias outras partes do produto.
Um assento mais largo pode exigir alterações no quadro, nos travamentos transversais, na embalagem e na quantidade por carga. Uma roda diferente pode afetar a altura total, a manobrabilidade, a posição dos travões e a estabilidade. Uma nova estrutura dobrável pode introduzir articulações adicionais, zonas de esmagamento ou requisitos de inspeção.
As decisões de engenharia devem, portanto, ser avaliadas como parte do sistema completo do produto.
É aqui também que ganha importância o conceito de «design para fabrico». Um produto não deve apenas desempenhar a função prevista; deve ainda ser possível fabricá-lo, montá-lo, inspecioná-lo e reproduzi-lo de forma consistente.
O nosso artigo sobre capacidade de engenharia em fornecedores de equipamentos de reabilitação explica por que esta capacidade é relevante quando os compradores exigem produtos além dos disponíveis no catálogo padrão.
5. Construir e rever o protótipo
Um protótipo transforma o projeto controlado em um produto físico que pode ser inspecionado e avaliado.
A primeira amostra não é automaticamente a versão final de produção. Seu propósito é identificar se o projeto proposto funciona conforme o previsto e onde ainda são necessárias melhorias.
A avaliação do protótipo pode incluir:
▪ Dimensões gerais
▪ Aparência do produto
▪ Sequência de montagem
▪ Alinhamento do quadro
▪ Funções de dobragem e ajuste
▪ Operação dos apoios de braço e apoios de pés
▪ Posicionamento das rodas e dos freios
▪ Instalação do assento tipo bucket ou do assento
▪ Acessibilidade para limpeza
▪ Disposição da embalagem
▪ Posicionamento de rótulos e instruções
▪ Avaliação inicial de estabilidade e carga
Os comentários devem ser documentados de forma clara, para que a próxima versão reflita as alterações aprovadas, em vez de instruções verbais informais.
Para plataformas existentes selecionadas e modificações-padrão, a KDB Health normalmente consegue preparar uma amostra em aproximadamente 15 dias. Estruturas totalmente novas, novos moldes ou mecanismos complexos podem exigir um ciclo de desenvolvimento mais longo.
O cronograma da amostra deve, portanto, ser confirmado após a revisão do escopo de engenharia.
6. Verificar o projeto e validar seu uso pretendido
A verificação e a validação respondem a duas perguntas diferentes.
A verificação do projeto pergunta:
 Nós projetamos o produto de acordo com as especificações aprovadas?
A validação do projeto pergunta:
O produto resultante atende às necessidades dos usuários previstos e ao uso previsto?
Dependendo do produto, da análise de riscos e do mercado de destino, as atividades de verificação podem incluir:
▪ Inspeção dimensional
▪ Ensaios de carga estática
▪ Ensaios de estabilidade
▪ Ensaios de durabilidade ou ciclos
▪ Avaliação de freios e rodízios
▪ Ensaios de dobragem e travamento
▪ Ensaios relacionados à corrosão
▪ Avaliação de materiais
▪ Ensaios de embalagem
▪ Revisão de rótulos e instruções
Nem todos os ensaios se aplicam a todos os produtos. O plano de ensaios deve basear-se na configuração do dispositivo, no uso pretendido, nos riscos identificados, nas normas aplicáveis e no mercado-alvo.
A validação pode utilizar unidades equivalentes à produção, sob condições reais ou simuladas definidas. Deve confirmar que o produto completo, incluindo embalagem, rotulagem e instruções relevantes, é adequado ao seu propósito pretendido.
Os gestores de produtos não devem confundir uma demonstração bem-sucedida de protótipo com a verificação e validação concluídas.
7. Preparar a documentação regulamentar e técnica
O planejamento regulamentar deve começar durante o desenvolvimento, e não após a conclusão do produto.
A documentação exigida depende de:
▪ País-alvo
▪ Uso pretendido
▪ Classificação do produto
▪ Acordo legal de fabricante
▪ Declarações sobre o produto
▪ Estrutura de marca
▪ Normas aplicáveis
▪ Configuração do produto
Para o mercado da UE, os trabalhos relevantes podem incluir classificação, gestão de riscos, documentação técnica, avaliação clínica, rotulagem, planejamento pós-comercialização e uma Declaração UE de Conformidade, nos termos dos requisitos aplicáveis do Regulamento (UE) 2017/745.
Nos Estados Unidos, o fabricante e o importador devem determinar a classificação correta junto da FDA, o código do produto, o registro, a listagem, o sistema de qualidade e os requisitos pré-mercado para o dispositivo específico.
O Regulamento da FDA sobre Sistema de Gestão da Qualidade entrou em vigor em 2 de fevereiro de 2026 e incorpora, por referência, a norma ISO 13485:2016, juntamente com requisitos adicionais da FDA.
A certificação ISO 13485 demonstra que uma organização opera um sistema de gestão da qualidade para dispositivos médicos dentro do seu escopo certificado. Por si só, ela não constitui uma aprovação de produto nem comprova que todos os produtos atendem aos requisitos de todos os mercados.
A KDB Health coordena a documentação disponível conforme o modelo, a configuração e o mercado de destino. Os compradores devem identificar seu mercado-alvo no início do projeto, para que os requisitos de documentação possam ser avaliados antes que a embalagem e a produção sejam finalizadas.
8. Finalizar as ferramentas e a produção piloto
Após a aprovação do projeto e do protótipo, o projeto avança para a preparação da produção.
Dependendo do produto, esta etapa pode envolver:
▪ Moldes de produção
▪ Fixações para soldagem
▪ Fixações para dobramento
▪ Jigues de montagem
▪ Calibradores de inspeção
▪ Instruções de trabalho
▪ Critérios de inspeção
▪ Especificações de embalagem
▪ Listas de componentes aprovados
▪ Confirmação de fornecedores e materiais
Uma produção piloto ou pré-produção ajuda a determinar se o projeto aprovado pode ser reproduzido utilizando os materiais, ferramentas, operários e sequência de produção previstos.
A equipe deve comparar as unidades piloto com as especificações e amostras aprovadas. Qualquer problema relacionado ao encaixe, acabamento, montagem, funcionalidade, rotulagem ou embalagem deve ser corrigido antes do início da produção em escala.
A validação de processo é obrigatória quando o resultado de um processo de fabricação não puder ser totalmente verificado por meio de inspeções e ensaios posteriores. A abordagem de validação deve ser adequada ao processo e aos requisitos aplicáveis do sistema de qualidade, em vez de aplicar mecanicamente a mesma terminologia de qualificação a cada etapa de produção.
9. Transferir o Projeto Aprovado para a Fabricação
A transferência de projeto converte informações de engenharia nos documentos e controles exigidos pela produção.
Antes da produção em massa, a equipe de fabricação deve ter acesso a versões controladas de:
▪ Desenhos do produto
▪ Especificações dos materiais
▪ Lista de materiais
▪ Amostras aprovadas
▪ Instruções de montagem
▪ Normas de inspeção
▪ Requisitos de ensaio
▪ Arte final para etiquetas
▪ Instruções ao usuário
▪ Especificações de embalagem
▪ Registros de alterações
Esta etapa é particularmente importante para projetos OEM e ODM. Sem registros claros de transferência de projeto, o pedido em grande volume pode diferir da amostra aprovada, mesmo quando as alterações parecem pequenas.
Um parceiro forte de desenvolvimento deve manter a continuidade entre as equipes de engenharia, compras, produção e qualidade.
10. Controlar a produção em massa e a consistência do produto
Assim que a produção começa, o foco muda do desenvolvimento de uma amostra bem-sucedida para a reprodução consistente do produto aprovado.
O controle de qualidade pode incluir:
▪ Inspeção de materiais recebidos
▪ Confirmação do primeiro artigo
▪ Verificações durante o processo
▪ Inspeção de soldagem e estrutura
▪ Verificação de montagem
▪ Testes funcionais
▪ Inspeção final
▪ Verificações de embalagem
▪ Registros de lote e produção
▪ Controle de produtos não conformes
▪ Inspeção pré-embarque
A KDB Health opera uma instalação fabril de 18.000 metros quadrados, com capacidade de produção mensal de até 80.000 cadeiras sanitárias.
Nossos recursos de desenvolvimento e fabricação incluem uma equipe de P&D com 12 membros, cerca de 15 novos desenvolvimentos de produtos por mês, mais de 500 moldes existentes e um sistema de gestão da qualidade ISO 13485.
O prazo típico para produção em grande escala é de aproximadamente 30 a 45 dias, dependendo da configuração do produto, da quantidade, dos materiais, da embalagem e do cronograma de produção.
Nosso guia para controle de qualidade de equipamento médico explica como os fabricantes garantem a consistência desde os materiais recebidos até a produção e a inspeção final.
11. Planejar a embalagem e a logística durante o desenvolvimento
A embalagem não deve ser deixada para o final do projeto.
Para equipamentos de reabilitação volumosos, o projeto da embalagem pode afetar:
▪ Proteção do produto
▪ Experiência de montagem
▪ Dimensões da caixa de papelão
▪ Quantidade de carregamento no contêiner
▪ Custos de frete LCL
▪ Eficiência do armazém
▪ Atendimento de pedidos de comércio eletrônico
▪ Apresentação do produto
▪ Conformidade na rotulagem
▪ Taxas de danos e devoluções
Uma pequena alteração na estrutura de dobragem ou no arranjo dos componentes pode melhorar significativamente a eficiência da caixa de papelão. Ao mesmo tempo, uma desmontagem excessiva pode tornar o processo de montagem pelo cliente mais difícil.
A equipe de desenvolvimento deve equilibrar a eficiência logística com a proteção do produto e as necessidades do canal de vendas pretendido.
12. Utilize o feedback do mercado para aprimoramento controlado do produto
O desenvolvimento de produtos não termina quando o primeiro pedido é enviado.
Após o lançamento, marcas e distribuidores de saúde devem monitorar:
▪ Desempenho das vendas
▪ Feedback dos distribuidores
▪ Dúvidas sobre montagem
▪ Reclamações sobre o produto
▪ Motivos de devolução
▪ Danos na embalagem
▪ Demanda por peças de reposição
▪ Solicitações de novas configurações
▪ Alterações nos requisitos do mercado
Essas informações podem apoiar melhorias no próximo lote de produção ou no desenvolvimento de modelos relacionados.
No entanto, as alterações devem ser analisadas e documentadas. Substituir um material, componente ou fornecedor sem avaliação adequada pode afetar o desempenho do produto, as evidências de ensaio, a documentação regulatória ou a consistência da produção.
A iteração controlada permite que um produto bem-sucedido evolua para uma família estável de produtos, em vez de uma série de modificações não relacionadas.
Como a KDB Health apoia o desenvolvimento de produtos
A KDB Health trabalha com marcas de saúde, distribuidores, importadores e compradores de projetos que desenvolvem equipamentos de reabilitação e cuidados domiciliares.
Dependendo do projeto, nosso apoio pode incluir:
▪ Seleção de plataforma existente
▪ Revisão dos requisitos do produto
▪ Avaliação da viabilidade técnica
▪ Projeto bidimensional e tridimensional
▪ Desenvolvimento de protótipos e amostras
▪ Avaliação de materiais e componentes
▪ Personalização OEM e ODM
▪ Preparação de ferramentas e produção
▪ Coordenação de qualidade e documentação
▪ Desenvolvimento de embalagem
▪ Apoio à produção piloto e em massa
Para determinadas plataformas existentes, projetos de personalização podem começar com aproximadamente 50 peças. Muitas configurações comerciais padrão são mais adequadas para quantidades de aproximadamente 300 peças ou mais. Projetos ODM estruturais e com novas ferramentas exigem avaliação separada.
O objetivo não é simplesmente criar um protótipo atraente. Trata-se de desenvolver um produto que possa ser documentado, fabricado de forma consistente e escalado conforme a demanda de mercado verificada.
Perguntas frequentes
Quanto tempo leva o desenvolvimento de equipamentos médicos?
A linha do tempo depende de o projeto utilizar uma plataforma de produto existente, exigir modificações estruturais ou começar com um projeto totalmente novo. Os requisitos de ferramental, testes e documentação também influenciam o cronograma.
É possível personalizar um produto existente em vez de desenvolver um novo?
Sim. Muitos projetos começam com uma plataforma existente e incorporam alterações selecionadas na estrutura, componentes, cor, identidade visual ou embalagem. A viabilidade e a quantidade mínima de pedido (MOQ) devem ser avaliadas para cada solicitação.
Um protótipo está pronto para produção em massa imediata?
Não necessariamente. Um protótipo deve ser revisado com base nos requisitos aprovados, seguido pelas atividades aplicáveis de verificação, validação, documentação e preparação para produção.
A KDB Health pode preparar uma amostra em 15 dias?
A preparação de amostras em aproximadamente 15 dias pode estar disponível para plataformas existentes selecionadas e modificações padrão. Estruturas totalmente novas ou ferramental exigem um cronograma distinto.
Quais informações um comprador deve fornecer antes do início do desenvolvimento?
Os compradores devem fornecer o mercado-alvo, os usuários previstos, o ambiente de cuidado, as funções exigidas, a faixa de preço-alvo, a quantidade estimada, os requisitos de marca e desenhos de referência ou amostras disponíveis.
É possível ampliar a produção após um pedido experimental bem-sucedido?
Sim, desde que o produto tenha sido projetado com base em componentes repetíveis, especificações controladas e processos de fabricação escaláveis. O planejamento da produção continua sujeito ao modelo, à disponibilidade de materiais e ao cronograma de pedidos confirmados.
Transforme seu conceito de produto em uma solução fabricável
Passar do conceito à produção em massa exige requisitos claros de produto, engenharia prática, protótipos controlados, testes adequados e fabricação consistente.
Entre em contato com a KDB Health para uma avaliação de engenharia, uma proposta de desenvolvimento de produto, um plano de amostras, opções OEM/ODM, uma avaliação de MOQ ou uma cotação personalizada.
Sumário
- 1. Definir a Necessidade de Mercado e o Uso Pretendido
- 2. Converter Necessidades do Usuário em Entradas de Projeto Mensuráveis
- 3. Avaliar a viabilidade técnica e comercial
- 4. Desenvolver o projeto de engenharia
- 5. Construir e rever o protótipo
- 6. Verificar o projeto e validar seu uso pretendido
- 7. Preparar a documentação regulamentar e técnica
- 8. Finalizar as ferramentas e a produção piloto
- 9. Transferir o Projeto Aprovado para a Fabricação
- 10. Controlar a produção em massa e a consistência do produto
- 11. Planejar a embalagem e a logística durante o desenvolvimento
- 12. Utilize o feedback do mercado para aprimoramento controlado do produto
- Como a KDB Health apoia o desenvolvimento de produtos
-
Perguntas frequentes
- Quanto tempo leva o desenvolvimento de equipamentos médicos?
- É possível personalizar um produto existente em vez de desenvolver um novo?
- Um protótipo está pronto para produção em massa imediata?
- A KDB Health pode preparar uma amostra em 15 dias?
- Quais informações um comprador deve fornecer antes do início do desenvolvimento?
- É possível ampliar a produção após um pedido experimental bem-sucedido?
- Transforme seu conceito de produto em uma solução fabricável