 EN
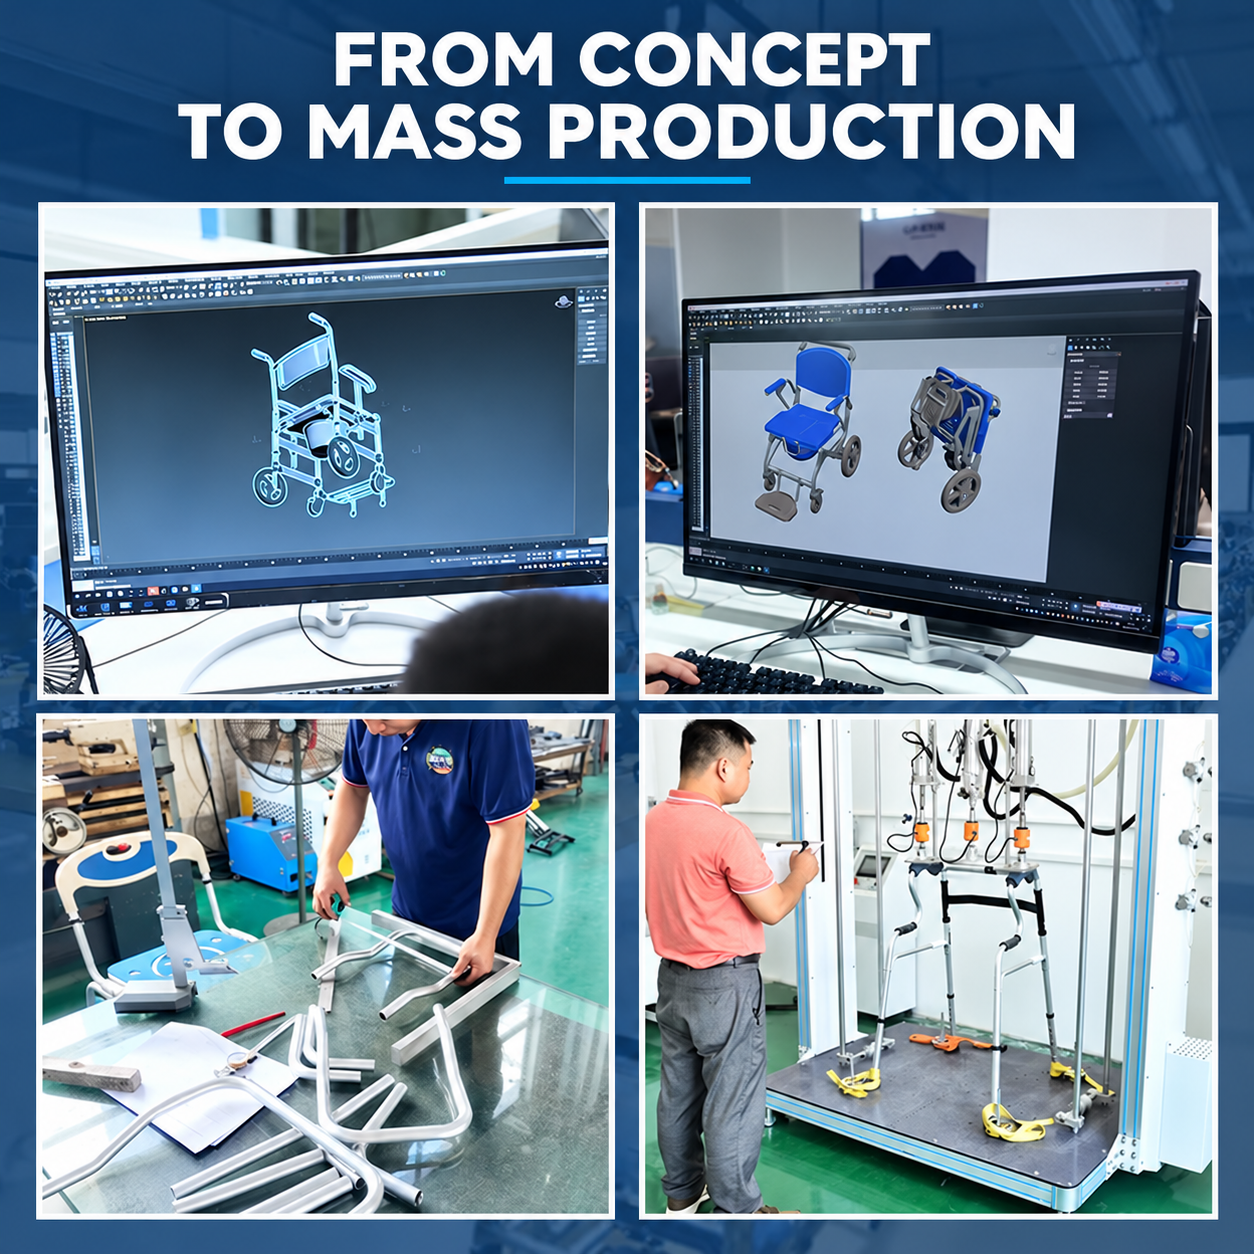
Développer un produit de rééducation ou de soins à domicile implique bien plus que de transformer une esquisse en un objet physique.
Pour les marques de santé, les distributeurs et les équipes de développement de produits, un projet réussi doit concilier les besoins des utilisateurs, la sécurité du produit, le positionnement sur le marché, la faisabilité de la fabrication, les exigences réglementaires et la cohérence future de la production.
Un produit peut sembler prometteur au stade du concept, mais devenir difficile à fabriquer, à tester, à conditionner ou à industrialiser si ces exigences ne sont pas prises en compte suffisamment tôt.
Ce guide décrit le processus de développement d’équipements médicaux, depuis la première analyse du marché jusqu’à l’ingénierie, la réalisation de prototypes, la validation, la production pilote et la fabrication à grande échelle.
1. Définir le besoin du marché et l’usage prévu
Le développement d’un produit doit commencer par le problème que ce produit est censé résoudre, et non par une liste de fonctionnalités.
Pour les équipements de rééducation tels que les fauteuils WC, les chaises de douche, les équipements de transfert des patients, les barres latérales pour lits et les aides à la marche, l’équipe de développement doit d’abord définir :
▪ Le pays ou la région cible
▪ Le groupe d’utilisateurs visé
▪ La principale chaîne de distribution
▪ L’environnement de soins prévu
▪ La finalité du produit et ses fonctions attendues
▪ Fourchette de prix cible
▪ Les quantités initiales et futures commandées
▪ Les exigences applicables en matière d’accès au marché
Un produit destiné à un achat institutionnel peut présenter des priorités différentes de celles d’un produit développé pour la vente en ligne ou la distribution en soins à domicile.
Les acheteurs hospitaliers et des maisons de retraite peuvent privilégier la robustesse, l’accessibilité au nettoyage, les configurations normalisées et la disponibilité des pièces de rechange. Les marques de commerce électronique peuvent, quant à elles, accorder une attention plus forte à l’emballage compact, au montage simple, à la différenciation visuelle et aux caractéristiques du produit pouvant être clairement communiquées en ligne.
Définir ces exigences dès le début évite que le projet ne débouche sur un produit techniquement réalisable, mais commercialement inadapté.
2. Convertir les besoins des utilisateurs en paramètres de conception mesurables
Une fois l’opportunité marché définie, les idées générales doivent être traduites en exigences produits spécifiques.
Une formulation telle que « la chaise doit être plus sûre » n’est pas suffisamment précise pour l’ingénierie. L’équipe de développement doit déterminer ce que signifie la sécurité pour ce produit particulier.
Les paramètres de conception peuvent couvrir :
▪ Fonction prévue
▪ Dimensions globales
▪ Largeur et hauteur du siège
▪ Capacité de charge cible
▪ Matériau du cadre
▪ Exigences de stabilité
▪ Configuration des roues et des freins
▪ Mécanismes de repliement ou de réglage
▪ Structures des accoudoirs et des repose-pieds
▪ Besoins en nettoyage et en entretien
▪ Limitations d’emballage
▪ Exigences en matière d’étiquetage et d’instructions
▪ Normes techniques applicables
Ces données d’entrée doivent être mesurables, internement cohérentes et liées à l’utilisation prévue du produit.
Les lignes directrices de la FDA sur la maîtrise de la conception distinguent de façon similaire les données d’entrée de conception, les résultats de conception, la vérification et la validation. Les données d’entrée de conception décrivent ce que le produit doit accomplir, tandis que les étapes ultérieures confirment si la conception répond à ces exigences et aux besoins de ses utilisateurs ciblés.
Chez KDB Health, l’équipe de développement de produits collabore avec les acheteurs afin de clarifier ces exigences avant d’engager des ressources dans la réalisation de plans, de prototypes ou d’outillages.
3. Évaluer la faisabilité technique et commerciale
Toutes les fonctionnalités demandées ne doivent pas nécessairement passer directement en phase de développement.
Avant le début de l’ingénierie, le fabricant doit évaluer si le concept est techniquement réalisable, commercialement réaliste et adapté à une production répétée.
L’évaluation de la faisabilité peut prendre en compte :
▪ La possibilité d’adapter une plateforme produit existante
▪ La nécessité d’un nouveau développement structurel
▪ La disponibilité des matériaux et composants appropriés
▪ Les besoins en outillages
▪ Le coût de développement prévu
▪ Le prix d’achat cible
▪ Volume de commande estimé
▪ Besoins en essais et en documentation
▪ Efficacité de l’emballage et du chargement
▪ Considérations relatives à la propriété intellectuelle
▪ Évolutivité future de la production
Cette étape permet de déterminer si le projet doit reposer sur un modèle existant, modifier une plateforme éprouvée ou être développé entièrement en tant que nouvelle solution ODM.
L’utilisation d’une structure existante peut raccourcir le cycle de développement et réduire les investissements en outillages. Un produit nouveau offre une différenciation accrue, mais exige généralement davantage d’ingénierie, d’essais, d’outillages et d’engagements commerciaux.
Les acheteurs envisageant ces options peuvent consulter notre guide sur Le développement de sièges commodes OEM et ODM pour marques médicales .
4. Élaborer la conception technique
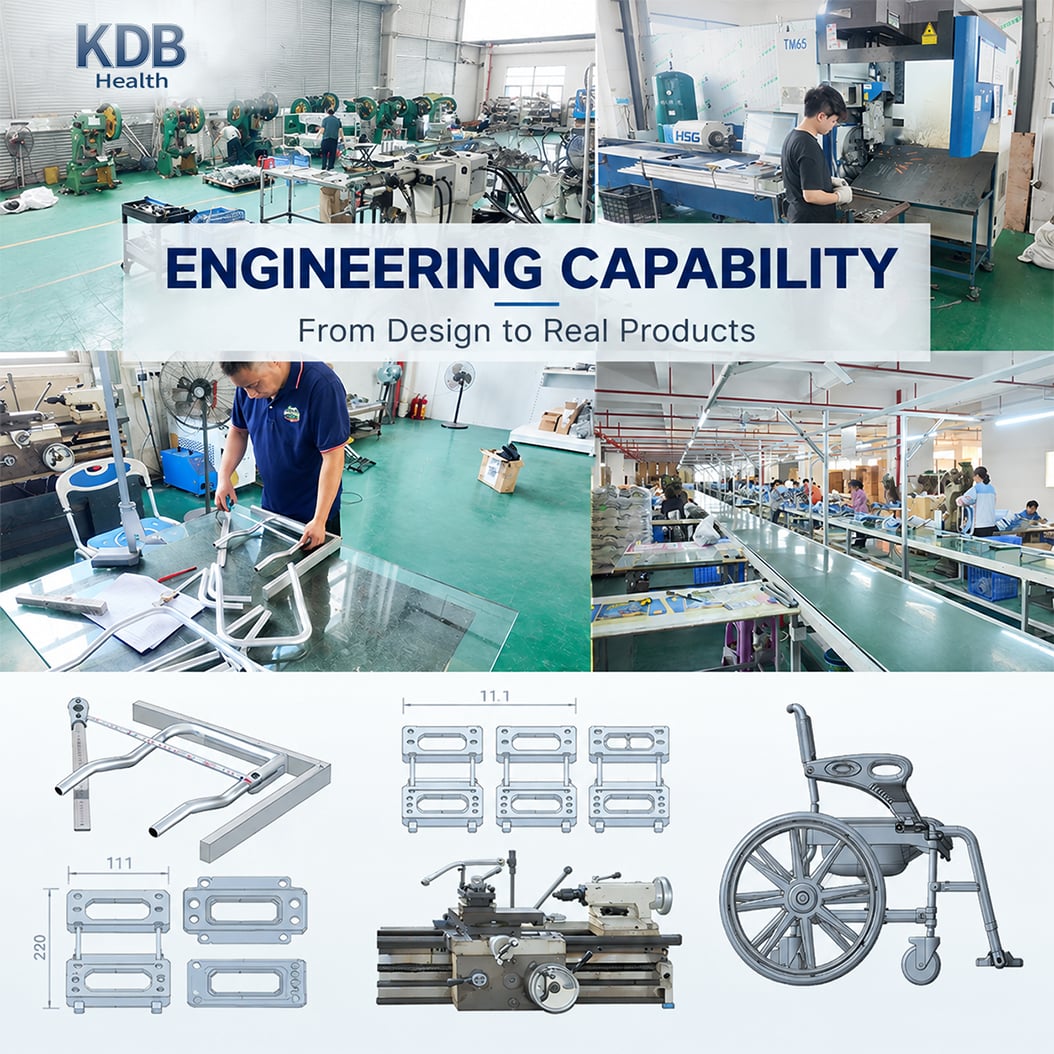
Une fois que le concept et les exigences sont approuvés, les ingénieurs commencent à traduire la fiche produit en une conception contrôlée.
Selon le projet, les travaux d’ingénierie peuvent inclure :
▪ Dessins en deux dimensions
▪ Modèles CAO en trois dimensions
▪ Dimensions et tolérances du produit
▪ Spécifications des matériaux
▪ Sélection des composants
▪ Calculs structurels
▪ Mécanismes de pliage et de verrouillage
▪ Disposition des roues et des freins
▪ Méthodes d’assemblage
▪ Considérations liées à l’emballage
▪ Analyse préliminaire des risques
Pour un siège de toilette ou une chaise de douche, la modification d’une seule dimension peut influencer plusieurs autres parties du produit.
Un siège plus large peut nécessiter des modifications du châssis, des renforts transversaux, de l’emballage et de la quantité chargée. Une roue différente peut affecter la hauteur globale, la maniabilité, la position du frein et la stabilité. Une nouvelle structure pliante peut introduire des articulations supplémentaires, des points de pincement ou des exigences d’inspection.
Les décisions techniques doivent donc être évaluées dans le cadre du système produit dans son ensemble.
C’est également à ce stade que la conception pour la fabrication prend de l’importance. Un produit ne doit pas seulement fonctionner comme prévu ; il doit aussi pouvoir être fabriqué, assemblé, inspecté et reproduit de façon constante.
Notre article sur capacité technique des fournisseurs d’équipements de rééducation explique pourquoi cette capacité revêt une importance particulière lorsque les acheteurs exigent davantage que des produits standards figurant dans les catalogues.
5. Construire et examiner le prototype
Un prototype transforme la conception contrôlée en un produit physique pouvant être inspecté et évalué.
Le premier échantillon n’est pas automatiquement la version finale de production. Son objectif est de déterminer si la conception proposée fonctionne comme prévu et où des améliorations restent encore nécessaires.
L’évaluation du prototype peut inclure :
▪ Dimensions globales
▪ Apparence du produit
▪ Séquence d’assemblage
▪ Alignement du châssis
▪ Fonctions de pliage et de réglage
▪ Fonctionnement des accoudoirs et des repose-pieds
▪ Positionnement des roues et des freins
▪ Installation du siège-bac ou du siège
▪ Accessibilité pour le nettoyage
▪ Agencement de l’emballage
▪ Emplacement des étiquettes et des instructions
▪ Évaluation initiale de la stabilité et de la charge
Les commentaires doivent être documentés clairement afin que la version suivante intègre les modifications approuvées, et non des consignes verbales informelles.
Pour certaines plates-formes existantes sélectionnées et des modifications standard, KDB Health peut généralement préparer un échantillon en environ 15 jours. Des structures entièrement nouvelles, de nouveaux moules ou des mécanismes complexes peuvent nécessiter un cycle de développement plus long.
Le calendrier des échantillons doit donc être confirmé une fois la portée technique examinée.
6. Vérifier la conception et valider son utilisation prévue
La vérification et la validation répondent à deux questions différentes.
La vérification de la conception pose la question suivante :
 Avons-nous conçu le produit conformément aux spécifications approuvées ?
La validation de la conception pose la question suivante :
Le produit obtenu répond-il aux besoins des utilisateurs ciblés et à l’usage prévu ?
Selon le produit, l’analyse des risques et le marché de destination, les activités de vérification peuvent inclure :
▪ Inspection dimensionnelle
▪ Essais de charge statique
▪ Essais de stabilité
▪ Essais de durabilité ou de cycles
▪ Évaluation des freins et des roulettes
▪ Essais de pliage et de verrouillage
▪ Essais liés à la corrosion
▪ Évaluation des matériaux
▪ Essais d’emballage
▪ Examen des étiquettes et des instructions
Tous les essais ne s’appliquent pas à chaque produit. Le plan d’essais doit être fondé sur la configuration de l’appareil, son usage prévu, les risques identifiés, les normes applicables et le marché cible.
La validation peut utiliser des unités équivalentes à la production, dans des conditions réelles ou simulées définies. Elle doit confirmer que le produit complet, y compris l’emballage, l’étiquetage et les instructions pertinents, convient à son usage prévu.
Les responsables produits ne doivent pas confondre une démonstration réussie de prototype avec une vérification et une validation achevées.
7. Préparer la documentation réglementaire et technique
La planification réglementaire doit commencer pendant le développement, et non après achèvement du produit.
La documentation requise dépend de :
▪ Pays cible
▪ Utilisation prévue
▪ Classification du produit
▪ Organisation légale du fabricant
▪ Allégations relatives au produit
▪ Structure de la marque
▪ Normes applicables
▪ Configuration du produit
Pour le marché de l’UE, les travaux pertinents peuvent inclure la classification, la gestion des risques, la documentation technique, l’évaluation clinique, l’étiquetage, la planification après-mise sur le marché et une déclaration UE de conformité, conformément aux exigences applicables du règlement (UE) 2017/745.
Aux États-Unis, le fabricant et l’importateur doivent déterminer la classification correcte auprès de la FDA, le code produit, l’enregistrement, l’inscription, le système qualité et les exigences préalables à la mise sur le marché pour le dispositif concerné.
Le règlement de la FDA relatif au système qualité est entré en vigueur le 2 février 2026 et intègre par renvoi la norme ISO 13485:2016, ainsi que des exigences supplémentaires de la FDA.
La certification ISO 13485 démontre qu’une organisation exploite un système de gestion de la qualité pour les dispositifs médicaux dans le cadre de sa portée certifiée. Elle ne constitue pas, en soi, une approbation de produit ni une preuve que chaque produit répond aux exigences de tous les marchés.
KDB Health coordonne la documentation disponible en fonction du modèle, de la configuration et du marché de destination. Les acheteurs doivent identifier leur marché cible dès le début du projet afin d’évaluer les exigences documentaires avant la finalisation de l’emballage et de la production.
8. Finaliser les outillages et la production pilote
Une fois la conception et le prototype approuvés, le projet passe à la préparation de la production.
Selon le produit, cette étape peut comprendre :
▪ Moules de production
▪ Fixations de soudage
▪ Fixations de pliage
▪ Gabarits de montage
▪ Jauges de contrôle
▪ Instructions de travail
▪ Critères d’inspection
▪ Spécifications d’emballage
▪ Listes des composants approuvés
▪ Confirmation des fournisseurs et des matériaux
Un essai pilote ou une série préindustrielle permet de déterminer si la conception approuvée peut être reproduite à l’aide des matériaux, des outillages, des opérateurs et de la séquence de production prévus.
L’équipe doit comparer les unités pilotes aux spécifications et à l’échantillon approuvés. Tout problème relatif à l’ajustement, à la finition, au montage, au fonctionnement, au marquage ou à l’emballage doit être corrigé avant le lancement de la production en série.
La validation du procédé est requise lorsque le résultat d’un procédé de fabrication ne peut pas être entièrement vérifié par les inspections et essais ultérieurs. L’approche de validation doit correspondre au procédé concerné ainsi qu’aux exigences applicables du système qualité, plutôt que d’appliquer mécaniquement la même terminologie de qualification à chaque étape de production.
9. Transfert de la conception approuvée vers la fabrication
Le transfert de conception transforme les informations techniques en documents et en contrôles requis par la production.
Avant la production de masse, l’équipe de fabrication doit avoir accès aux versions contrôlées des éléments suivants :
▪ Plans produits
▪ Spécifications des matériaux
▪ Nomenclature
▪ Échantillons approuvés
▪ Instructions de montage
▪ Normes d’inspection
▪ Exigences d’essai
▪ Maquettes d’étiquettes
▪ Instructions destinées à l’utilisateur
▪ Spécifications d’emballage
▪ Registres des modifications
Cette étape est particulièrement importante pour les projets OEM et ODM. En l’absence de registres clairs de transfert de conception, la commande en gros peut différer de l’échantillon approuvé, même lorsque les modifications semblent mineures.
Un partenaire de développement solide doit assurer la continuité entre les équipes d’ingénierie, d’achats, de production et de qualité.
10. Contrôler la production de masse et la cohérence du produit
Une fois la production lancée, l’accent passe du développement d’un échantillon réussi à la reproduction cohérente du produit approuvé.
Le contrôle qualité peut inclure :
▪ Inspection des matières entrantes
▪ Vérification du premier article
▪ Contrôles en cours de fabrication
▪ Inspection des soudures et du châssis
▪ Vérification de l’assemblage
▪ Essais fonctionnels
▪ Inspection finale
▪ Vérifications de l’emballage
▪ Registres des lots et de la production
▪ Maîtrise des produits non conformes
▪ Inspection avant expédition
KDB Health exploite une installation de fabrication de 18 000 mètres carrés, dotée d’une capacité de production mensuelle allant jusqu’à 80 000 fauteuils WC.
Nos ressources en développement et en fabrication comprennent une équipe de R&D de 12 membres, environ 15 nouveaux développements produits par mois, plus de 500 moules existants et un système de management de la qualité ISO 13485.
Le délai habituel de production en série est d’environ 30 à 45 jours, selon la configuration du produit, la quantité, les matériaux, l’emballage et le calendrier de production.
Notre guide sur contrôle qualité des équipements médicaux explique comment les fabricants assurent la cohérence, depuis les matières premières entrantes jusqu’à la production et à l’inspection finale.
11. Planifier l’emballage et la logistique pendant le développement
L’emballage ne doit pas être laissé pour la fin du projet.
Pour les équipements de réadaptation volumineux, la conception de l’emballage peut influer sur :
▪ Protection du produit
▪ L’expérience d’assemblage
▪ Dimensions du carton
▪ Quantité chargée dans le conteneur
▪ Coûts d’expédition en groupage (LCL)
▪ Efficacité de l’entrepôt
▪ Préparation des commandes e-commerce
▪ Présentation du produit
▪ Conformité des étiquetages
▪ Taux de dommages et de retours
Une légère modification de la structure pliante ou de l’agencement des composants peut améliorer sensiblement l’efficacité du carton. En revanche, un démontage excessif peut compliquer le processus d’assemblage pour le client.
L’équipe de développement doit concilier efficacité logistique, protection du produit et besoins propres au canal de vente ciblé.
12. Utiliser les retours du marché pour une amélioration contrôlée du produit
Le développement d’un produit ne se termine pas lorsque la première commande est expédiée.
Après le lancement, les marques et distributeurs du secteur de la santé doivent surveiller :
▪ La performance commerciale
▪ Les retours des distributeurs
▪ Les questions relatives au montage
▪ Les réclamations concernant le produit
▪ Les motifs de retour
▪ Les dommages causés à l’emballage
▪ La demande de pièces détachées
▪ Les demandes de nouvelles configurations
▪ Les évolutions des exigences du marché
Ces informations peuvent contribuer à améliorer le prochain lot de production ou au développement de modèles connexes.
Toutefois, les modifications doivent être examinées et documentées. Le remplacement d’un matériau, d’un composant ou d’un fournisseur sans évaluation adéquate peut nuire aux performances du produit, aux résultats des essais, à la documentation réglementaire ou à la cohérence de la production.
L’itération contrôlée permet à un produit réussi de se transformer en une famille de produits stable, plutôt qu’en une série de modifications non liées entre elles.
Comment KDB Health soutient le développement de produits
KDB Health collabore avec des marques de santé, des distributeurs, des importateurs et des acheteurs de projets qui développent des équipements de rééducation et de soins à domicile.
Selon le projet, notre soutien peut inclure :
▪ Sélection sur une plateforme existante
▪ Examen des exigences produit
▪ Évaluation de la faisabilité technique
▪ Conception bidimensionnelle et tridimensionnelle
▪ Développement de prototypes et d’échantillons
▪ Évaluation des matériaux et des composants
▪ Personnalisation OEM et ODM
▪ Préparation des outillages et de la production
▪ Coordination de la qualité et de la documentation
▪ Développement de l’emballage
▪ Soutien aux phases pilote et de production de masse
Pour certaines plates-formes existantes sélectionnées, les projets de personnalisation peuvent démarrer à partir d’environ 50 pièces. De nombreuses configurations commerciales standard conviennent davantage à des quantités d’environ 300 pièces ou plus. Les projets ODM impliquant de nouveaux outillages et des structures nécessitent une évaluation distincte.
L’objectif n’est pas simplement de créer un prototype attrayant. Il s’agit de développer un produit pouvant faire l’objet d’une documentation rigoureuse, être fabriqué de façon constante et être mis à l’échelle conformément à une demande du marché vérifiée.
Questions fréquemment posées
Combien de temps prend le développement d’un équipement médical ?
L’échéancier dépend du fait que le projet utilise une plateforme produit existante, nécessite des modifications structurelles ou débute avec une conception entièrement nouvelle. Les exigences en matière d’outillage, de tests et de documentation influencent également le calendrier.
Un produit existant peut-il être personnalisé au lieu de développer un nouveau produit ?
Oui. De nombreux projets partent d’une plateforme existante et y ajoutent des modifications ciblées concernant la structure, les composants, les couleurs, la marque ou l’emballage. La faisabilité et la quantité minimale de commande (MOQ) doivent être évaluées pour chaque demande.
Un prototype est-il prêt pour une production de masse immédiate ?
Pas nécessairement. Un prototype doit être examiné par rapport aux exigences approuvées, puis soumis aux activités de vérification, de validation, de documentation et de préparation à la production qui s’appliquent.
KDB Health peut-il préparer un échantillon en 15 jours ?
Une préparation d’échantillon d’environ 15 jours peut être possible pour certaines plateformes existantes et certaines modifications standard. Des structures entièrement nouvelles ou des outillages spécifiques nécessitent un calendrier distinct.
Quelles informations un acheteur doit-il fournir avant le début du développement ?
Les acheteurs doivent fournir le marché cible, les utilisateurs visés, l’environnement d’utilisation, les fonctions requises, la fourchette de prix cible, la quantité estimée, les exigences en matière de marque ainsi que les plans de référence ou échantillons disponibles.
La production peut-elle être augmentée après une commande-test réussie ?
Oui, à condition que le produit ait été conçu autour de composants répétables, de spécifications maîtrisées et de procédés de fabrication évolutifs. La planification de la production reste toutefois soumise au modèle, à la disponibilité des matériaux et au calendrier de commande confirmé.
Transformez votre concept de produit en une solution industrialisable
Passer du concept à la production de masse exige des exigences produit claires, une ingénierie réaliste, des prototypes maîtrisés, des essais appropriés et une fabrication cohérente.
Contactez KDB Health pour une évaluation technique, une proposition de développement produit, un plan d’échantillonnage, des options OEM/ODM, une évaluation du MOQ ou un devis personnalisé.
Table des matières
- 1. Définir le besoin du marché et l’usage prévu
- 2. Convertir les besoins des utilisateurs en paramètres de conception mesurables
- 3. Évaluer la faisabilité technique et commerciale
- 4. Élaborer la conception technique
- 5. Construire et examiner le prototype
- 6. Vérifier la conception et valider son utilisation prévue
- 7. Préparer la documentation réglementaire et technique
- 8. Finaliser les outillages et la production pilote
- 9. Transfert de la conception approuvée vers la fabrication
- 10. Contrôler la production de masse et la cohérence du produit
- 11. Planifier l’emballage et la logistique pendant le développement
- 12. Utiliser les retours du marché pour une amélioration contrôlée du produit
- Comment KDB Health soutient le développement de produits
-
Questions fréquemment posées
- Combien de temps prend le développement d’un équipement médical ?
- Un produit existant peut-il être personnalisé au lieu de développer un nouveau produit ?
- Un prototype est-il prêt pour une production de masse immédiate ?
- KDB Health peut-il préparer un échantillon en 15 jours ?
- Quelles informations un acheteur doit-il fournir avant le début du développement ?
- La production peut-elle être augmentée après une commande-test réussie ?
- Transformez votre concept de produit en une solution industrialisable